

目次

📍 クイックナビゲーション
TUBB4A遺伝子は、脳の神経細胞や、神経を守る「ミエリン(髄鞘)」をつくる細胞で働く、微小管(びしょうかん)という細胞の骨組みの部品を作る設計図です[5]。TUBB4Aの病的バリアントによって、脳の白質がうまく育たず、運動・言葉・飲み込み・視覚などに重い影響が出る「大脳白質形成不全症」が起こります。重症側の代表がH-ABC(基底核と小脳の萎縮を伴う髄鞘形成不全症)、比較的軽症側に位置づけられるのがDYT-TUBB4A(旧称DYT4ジストニア;囁き声発声障害を特徴とすることがあります)で、これらは現在「TUBB4A関連神経疾患」というひとつの連続したスペクトラムとして理解されています[4]。この記事では、遺伝子の働きから、病気が起こるしくみ、症状の広がり、遺伝のこと、生まれる前にNIPTで何がわかるのか、そして開発が進むアンチセンス核酸(ASO)治療までを、臨床遺伝専門医が解説します。
🧬Q. TUBB4A遺伝子とは?
脳に多いβ-チューブリン4Aというタンパク質の設計図です。α-チューブリンと組んで微小管(細胞の骨組み・物流レール)を作り、神経細胞の移動や、ミエリンをつくる細胞(オリゴデンドロサイト)の働きを支えます[5][6]。
🩺Q. どんな病気を起こしますか?
重症側のH-ABC(乳幼児期発症・運動退行・ジストニア・嚥下障害)から、孤発性髄鞘形成不全症、比較的軽症側のDYT-TUBB4Aまで、一本の連続した幅(スペクトラム)を作ります[4]。
1. TUBB4A遺伝子とは:まず全体像をつかむ
TUBB4A遺伝子は、19番染色体の短い腕の先のほう(19p13.3)にあり、脳に多い「β-チューブリン4A(tubulin beta-4A)」というタンパク質の設計図です[6]。このタンパク質は、細胞の骨組みであり物流レールでもある微小管をつくる中心的な部品で、とくに小脳・被殻(大脳基底核)・脳の白質で多く働いています[5][6]。この「どこで多く働くか」が、のちに述べる病気の「傷みやすい場所」(小脳の萎縮・基底核の萎縮・白質の髄鞘形成不全)と重なります。
TUBB4Aの変異は、1個のアミノ酸の違いでも、その人の症状の重さを大きく左右することがあります。重症側の代表がH-ABC(乳幼児期に発症し、運動・認知・言葉・飲み込みに重い障害が進む)で、当院サイトでは疾患ページ「Leukodystrophy, hypomyelinating, 6(HLD6=H-ABC)」で詳しく扱っています。比較的軽症側には、若年期から成人期に発症し、ささやくような声を含む喉頭ジストニアを呈しうるDYT-TUBB4A(旧称DYT4ジストニア)があり、こちらは「ジストニア4(DYT4)」のページで解説しています。あわせてお読みいただくと、この遺伝子の表現型の幅を確認できます。
💡 用語解説:白質形成不全症(髄鞘形成不全症)とは
脳の「白質」は、神経の線維(配線)が、脂の膜であるミエリン(髄鞘)という絶縁体でくるまれて、白く見える領域です。このミエリンがそもそも十分に作られない状態を「髄鞘形成不全(hypomyelination)」といい、神経の信号がうまく伝わらず、運動や発達に影響が出ます。TUBB4A関連疾患はこの代表的な原因のひとつで、当院では低髄鞘性白質ジストロフィーのNGSパネル検査で、こうした多数の原因遺伝子を一度に調べられます。
2. TUBB4Aの働き:微小管という「骨組み兼レール」
🔍 関連用語:チューブリンとは/微小管とは/オリゴデンドロサイトとは
β-チューブリン4Aは、相方のα-チューブリンと手をつないで二人一組(ヘテロ二量体)になり、それが数珠つなぎに連なって、中空のパイプのような微小管を作ります[5][6]。微小管はただの棒ではなく、必要に応じて伸びたり縮んだりする「動的」な構造で、細胞のかたちを保ち、細胞分裂を担い、そして細胞の中で荷物(カーゴ)を運ぶ「物流レール」として働きます[6]。
脳の発生では、生まれたばかりの神経細胞が正しい場所まで引っ越し(神経細胞遊走)をしますが、微小管はこの過程で重要な役割を担っています[5]。さらに、ミエリンを作るオリゴデンドロサイトは、細胞から何本もの複雑な突起を伸ばし、神経の線維に何層も巻きつくという作業をこなす必要があり、これも微小管のレールを使った効率的な輸送に頼っています[2]。TUBB4Aは、ミエリンを作る成熟したオリゴデンドロサイトでとくに強く働いていることが分かっています[2]。
💡 用語解説:微小管の「動く荷物運び」
微小管というレールの上を、荷物を持って歩く「運び屋」がいます。プラス端方向へ運ぶのがキネシン、逆方向がダイニンというモータータンパクです。レール(微小管)そのものが変形すると、この運び屋の動きも乱れます。実際にTUBB4Aの変異では、運び屋キネシンが微小管に結合する力が変わり、神経の突起が伸びにくくなることが確認されています[6]。同じ「レールと運び屋」の仲間として、当院にはKIF1A遺伝子やDYNC1H1遺伝子(ダイニン)の解説ページもあります。
なお、同じβ-チューブリンの仲間であるTUBB遺伝子や、微小管に結合して神経細胞の引っ越しを助けるDCX遺伝子など、微小管に関わる遺伝子の異常はまとめて「チューブリン異常症(tubulinopathy)」と呼ばれます。TUBB4A関連疾患は、その一員です。
3. なぜ病気になるのか:「毒になる変異タンパク」のしくみ
🔍 関連用語:機能獲得型変異とは/ドミナントネガティブ(優性阻害)とは/機能喪失型変異とは
ここはこの病気を理解するうえで、いちばん大切なポイントです。TUBB4Aの病気は、「タンパク質が足りなくなるから」ではありません。作られてしまった異常なタンパク質が、正常な微小管の働きを積極的にじゃますることで起こります。現在のGeneReviewsではTUBB4A関連神経疾患の疾患機序は機能獲得型(gain of function)と整理されています[4]。とくに髄鞘形成不全を起こす一部の変異では、異常タンパク質による優性の毒性獲得機序が実験的に示されています[13]。
この考え方を、マウスの実験が示しています。TUBB4Aをまるごと無くしたマウス(ノックアウト)は、正常に生まれ、小脳の神経が失われるような異常も示しません。つまり「無いこと」自体は脳の発達を止めません[2]。ところが、H-ABCで最も多い変異D249Nを持つ異常タンパクを作らせると、それが微小管の中に不良部品として組み込まれ、ネットワーク全体の働きを壊してしまい、重い病気が起こります[2]。この「毒になる変異タンパクが悪さをする」という性質は、あとで述べるASO治療(変異タンパクの製造を止める治療)が理にかなっている理由に直結します。
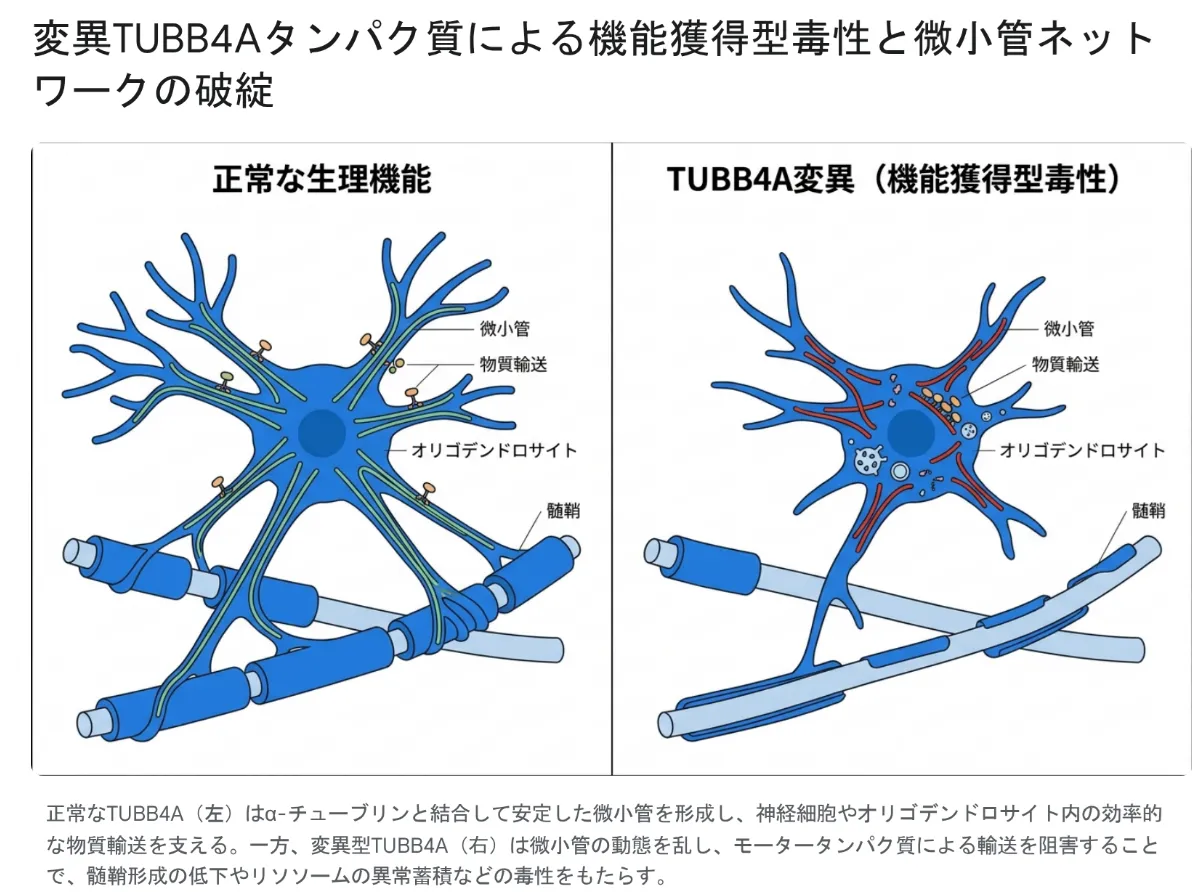
実際に、変異TUBB4Aをオリゴデンドロサイトに入れると、ミエリンを作るのに必要な遺伝子(PLP・MAG・MBPなど)の働きが広く抑えられ、突起の数も減ることが確認されています[2]。マウスの脳を詳しく調べると、成熟オリゴデンドロサイトが激減し、髄鞘が薄い・無い神経線維が増え、神経細胞(小脳や線条体)でも軸索が短くなり、細胞死が進みます[2]。こうした神経細胞・オリゴデンドロサイトの障害は、MRIでみられる基底核や小脳の萎縮、髄鞘形成不全の病理学的背景の一部と考えられます。細胞ごとに固有の異常が起こることは、別の研究でも詳しく示されています[13]。
4. 症状の広さ:H-ABCからDYT4ジストニアまで
TUBB4A関連神経疾患は、発症年齢も重さも非常に幅広いことが特徴です[4]。かつては別々の病気だと思われていたものが、遺伝子解析の進歩でひとつの原因(TUBB4A)にまとまり、今では連続したスペクトラムとして理解されています[4]。主な型を、重い側から順に見ていきます。
① 重症側の代表:H-ABC(基底核・小脳の萎縮を伴う髄鞘形成不全症)
スペクトラムの重症側にあたる代表的な型で、当院ではHLD6としても解説しています。多くは乳幼児期に発症し、進行します[4]。特徴は、粗大運動の発達の遅れ・退行(いったんできた歩行や言葉を失う)、筋肉のこわばりや不随意運動であるジストニア・舞踏アテトーゼ・失調、そして構音障害・発声障害・嚥下障害(球麻痺症状)です[4]。とくに嚥下障害は誤嚥性肺炎の大きな原因になり、しばしば胃ろうによる栄養管理が必要になります[4]。てんかんを合併することもあります[4]。MRIでは、大脳白質のびまん性の髄鞘形成不全に加え、被殻・尾状核(新線条体)の進行性萎縮と小脳(とくに虫部)の萎縮が特徴で、視床や淡蒼球は比較的保たれます[3]。
② 中間〜軽症側:孤発性髄鞘形成不全症・痙性対麻痺型
基底核や小脳の明らかな萎縮を伴わず、髄鞘形成不全が中心の型もあります(孤発性髄鞘形成不全症)。H-ABCより進行がゆるやかで症状も穏やかな傾向です[4]。TUBB4Aのde novo(新生)変異が孤発性の髄鞘形成不全症を起こすことは、独立した研究でも確認されています[14]。また、下肢を中心にゆっくり進む筋のこわばり・麻痺を示す「遺伝性痙性対麻痺」に近い像をとる例も報告されており、スペクトラムは想定以上に広いことがわかっています[4]。
③ 比較的軽症側:DYT-TUBB4A(旧称DYT4ジストニア/囁き声発声障害)
比較的軽症側に位置づけられるのが、若年期から成人期に発症しうるDYT4ジストニアです。決定的な特徴は、H-ABCに見られるような脳のかたちの異常(白質の髄鞘形成不全や基底核・小脳の萎縮)をMRIで伴わないことです[6]。喉頭ジストニア(弱くかすれた、ささやくような声を含む)で発症することが多く、やがて頸部や全身のジストニア、歩行の問題へ広がりますが、知能は保たれます[9]。代表的な原因変異の一つがTUBB4Aの先頭近くのR2G変異で、この病気の原因遺伝子がTUBB4Aだと最初に突き止めた2013年の2つの研究で確認されました[7][8]。その後、喉頭のジストニアを主体とする新しい変異(D295N・R46M・Q424H・R121Wなど)も報告されています[9]。

🩺 院長コラム:「同じ遺伝子なのに、なぜここまで症状が違うのか」
乳児期に重い障害を起こすH-ABCと、比較的軽症のDYT-TUBB4Aが、同じTUBB4A遺伝子の病的バリアントによって起こりうることは、遺伝子型と表現型の関係を理解するうえで重要です。変異が「どこに・どのように」起きるかによって、微小管への影響や障害される細胞・脳部位が異なります。そのため、TUBB4Aという遺伝子名だけで重症度を決めつけず、バリアントの位置と種類、MRI所見、発症年齢、臨床経過を総合して評価する必要があります。
5. どの変異がどの重さと結びつくか(遺伝子型と表現型)
TUBB4Aタンパクは444個のアミノ酸からできており、どの場所のアミノ酸が変わるかで症状の重さがある程度分かれる、という強い「遺伝子型-表現型相関」が知られています[10]。これまでに40種類以上の病的ミスセンス変異が報告されています[10]。近年は、タンパク質の立体構造の動きを計算で評価する「基準振動解析(NMA)」などの手法で、未知の変異の病原性や重症度を予測しようとする研究も進んでいます[10]。この研究では、ClinVarと論文から集めた41種類の病的変異・126人の患者を解析し、変異の位置と表現型が連続的に対応することが示されました[10]。
※上表は代表例です。同じ変異でも症状に幅があり、変異の名称だけで将来を断定することはできません。実際の評価は、変異の種類・MRI所見・経過をあわせて、臨床遺伝専門医が総合的に行います。変異の「病的かどうか」の分類はACMGガイドラインに沿って判定され、判断が難しいものはVUS(意義不明のバリアント)として扱われます。
6. 遺伝のしかたと再発リスク
🔍 関連用語:遺伝形式とは/de novo変異(新生突然変異)とは
TUBB4A関連疾患は常染色体顕性(優性)遺伝の形をとります[4]。ただし、小児期発症のH-ABCなどの多くは、家系に他に患者がいない孤発例で、親から受け継いだのではなく、de novo変異(新生突然変異)——お子さんに新しく起きた変異——によることがほとんどです[1][4]。一方、DYT-TUBB4Aは、親から受け継ぐ家族性のことが一般的です[4]。
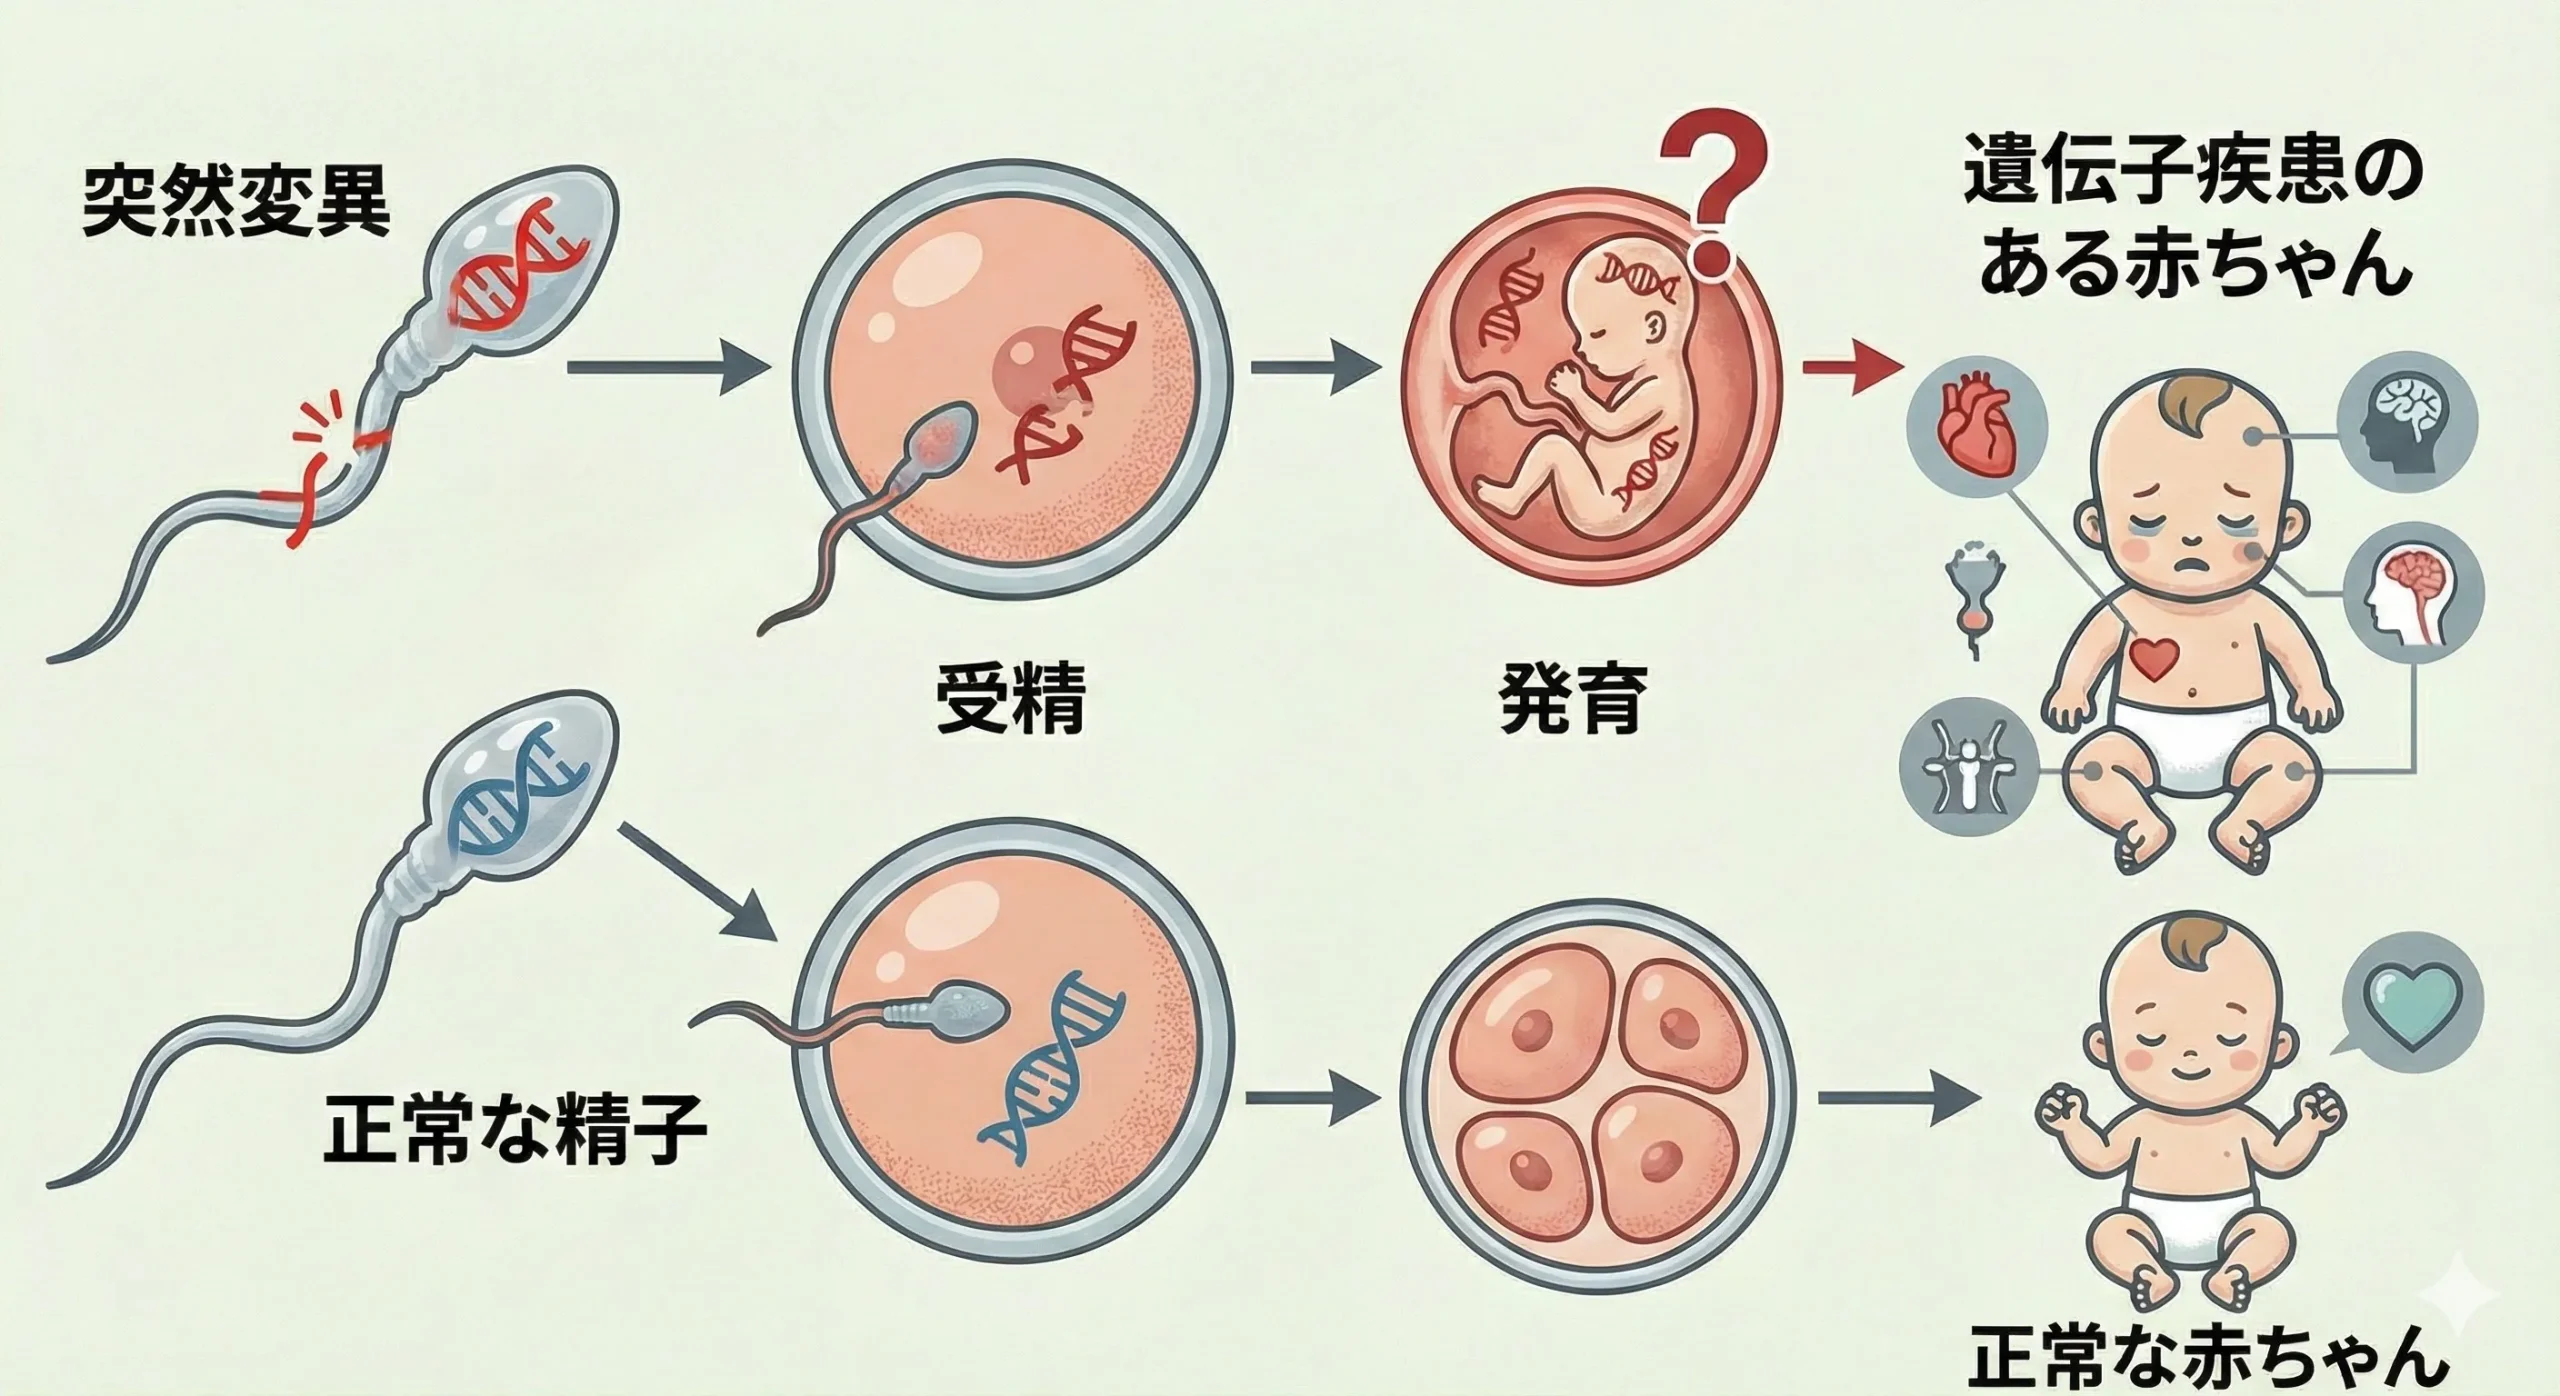
(父親由来の遺伝子変異が子へ伝わるイメージ)
「de novoだから、次の子はもう心配ない」とは言い切れない点にも、注意が必要です。まれに、親御さんが血液検査では変異が見つからないのに、生殖細胞(あるいは体細胞との)モザイクとして変異を持っていて、複数のお子さんに遺伝した例が報告されています[3]。また、de novoで発症したご本人からは、次の世代へ50%の確率で受け継がれます[4]。こうした点は、個別の家族歴と検査結果をもとに遺伝カウンセリングで評価します。
なお、TUBB4Aは常染色体(19番)にある遺伝子で、X染色体連鎖ではありません。父親の年齢が上がると、精子に新しく起こるde novo変異(単一遺伝子疾患)のリスクがやや高まることが知られており、当院ではこうした変異を対象にした56遺伝子のde novo NIPTも行っています。背景の考え方は単一遺伝子疾患とデノボ変異のコラムで詳しく解説しています。
7. 診断とNIPT:何が、どこまでわかるのか
確定診断は、症状の評価・MRI・遺伝子検査を組み合わせて行います[4]。TUBB4Aの病的変異の大部分はコード領域のミスセンス変異なので、エクソーム解析(WES)などの塩基配列解析で高い確率で見つかります[4]。原因がはっきりしない白質疾患では、多数の原因遺伝子を一度に調べる方法が有用で、当院では低髄鞘性白質ジストロフィーNGSパネルや白質脳症NGSパネル、より広く調べるクリニカルエクソーム検査をご用意しています。DYT4のようなジストニアが中心の場合はジストニア・ジスキネジアNGSパネルが候補になります。
💡 用語解説:NIPTと「陽性的中率」
NIPT(新型出生前診断)は、お母さんの血液から赤ちゃんの遺伝情報を調べるスクリーニング検査(可能性を調べる検査)で、確定診断ではありません。よく出てくる「PPV」は陽性的中率(陽性と出たときに本当に該当する割合)のことです。よく知られたNIPTは「染色体の数」の変化(ダウン症など)を調べるものですが、TUBB4Aのような一つの遺伝子だけの変化(単一遺伝子疾患)は、数を数えるタイプでは見つけられません。
出生前について、染色体の数を見る一般的なNIPTでは、TUBB4Aの変化はわかりません。一方、単一遺伝子を調べる当院のインペリアルプランには、TUBB4Aが対象遺伝子として含まれています。ただし、「対象遺伝子に含まれる」ことと「その疾患のすべての変異を一律に報告できる」ことは同じではありません。実際にどのバリアントが報告対象になるかは、検査時点の解析・報告仕様の確認が必要です。この点は遺伝カウンセリングで正確にご説明します。当院のNIPTプランの詳しい内容はインペリアルプランのページとNIPTトップをご覧ください。
NIPTはあくまでスクリーニングなので、陽性の場合は羊水検査・絨毛検査などの確定検査が必要です。当院は2025年6月から確定検査(羊水・絨毛検査)を院内で実施しており、カウンセリングから判定、陽性後のケア、確定検査までを同じチームで一貫して行える体制を整えています。当院の検査では、必要な対象をターゲット法で精度よく調べることを重視しています。
8. 治療の現状と、最新のASO(アンチセンス核酸)治療
🔍 関連用語:アンチセンスオリゴヌクレオチド(ASO)とは/核酸医薬とは
現時点で、TUBB4Aの変異そのものを治して進行を元に戻す、承認された根本治療はまだありません[4]。治療の中心は、痛みや不快の緩和・二次的な合併症の予防・生活の質の維持を目的とした支持療法です。小児神経科・リハビリ・理学療法・作業療法・言語聴覚療法などの多職種で、痙縮の管理、ジストニアへの薬物療法、コミュニケーション支援(AACなど)、そして誤嚥を防ぐための早期の胃ろうによる栄養管理などを組み合わせます[4]。
そのうえで、開発が進んでいるのがASO(アンチセンスオリゴヌクレオチド)という核酸医薬による治療です。ASOは、特定の遺伝子のメッセージ(mRNA)に結合するように人工的に作った短い核酸で、「毒になる変異TUBB4Aが、有害なタンパクに翻訳される前に、その製造を抑える」ことをねらいます。第3章で述べたとおり、この病気は主として機能獲得型の機序で異常タンパク質が病態を生じるため、正常な遺伝子を足すよりも、病的なTUBB4Aの発現を減らす(ノックダウンする)ASOが治療戦略として検討されています。
💡 用語解説:ASO(アンチセンス核酸)とは
遺伝子の「文章」であるmRNAに、鏡文字のようにぴたりと貼りつく短い核酸です。貼りつくことで、そのmRNAが働けないようにしたり、分解を促したりできます。脊髄性筋萎縮症などですでに実用化されている考え方で、DNAそのものを永久に書き換えるわけではないため、効果を保つには定期的な投与が必要です。
研究レベルでは、2026年、米国のグループ(フィラデルフィア小児病院ら)が、H-ABCのモデルマウスでTubb4aを減らすASOを1回投与することで、生存期間が大きく延び、運動機能が改善し、発作が減少したことを報告しました[15]。これは「変異TUBB4Aを抑える」という戦略について、動物モデルで治療効果を示した前臨床研究です[15]。
企業による開発も進んでいます。英国のSynaptixBio社のTUBB4A関連疾患に対するASO治療プログラムは、米国FDAからH-ABCに対する希少疾病用医薬品指定(ODD)を2023年初頭に、さらに孤発性髄鞘形成不全症に対する2つ目のODDを2024年に取得しました[11]。その後、同社はSB H-19642を臨床開発に向けたリードASO候補として選定したことを公表しています[16]。
さらに、一人ひとりの変異に合わせてオーダーメイドのASOを作るN-of-1(単一患者)治療も行われています。米国の非営利団体n-Lorem財団の支援のもと、Connor GooleyさんがTUBB4A関連白質ジストロフィーに対するn-LoremのASO治療を受けた最初の患者となり、同財団は投与開始から6か月を超えた時点での家族による観察を紹介しています[12]。診断のきっかけは、MRIでミエリンがほとんど無いことがわかり、全ゲノム解析でTUBB4Aの変異が見つかったことでした[12]。
ASOはDNAを永久に書き換えるものではなく、効果を保つには繰り返しの投与が必要で、TUBB4A関連疾患に対する治療はまだ研究・開発の途上です。不可逆的な神経の脱落やミエリンの障害が進む前に、病的なTUBB4Aタンパク質を減らすことが、現在検討されている治療戦略のひとつです。
🩺 院長コラム:「原因がわかる」ことの、その先へ
遺伝性疾患では、原因遺伝子を同定することによって診断が確定するだけでなく、遺伝形式や再発リスク、適切なフォローアップ、治療研究へのアクセスを検討するための基盤が得られます。TUBB4A関連神経疾患では、疾患機序に基づくASO治療の前臨床研究や個別化治療の試みが進んでいます。治療そのものは専門施設で行われますが、現時点で利用可能な検査・治療・研究情報を整理し、医学的根拠に基づいて選択肢を検討することは臨床遺伝診療の重要な役割です。
9. 臨床遺伝専門医からのメッセージ
TUBB4Aは、たった一つの部品(β-チューブリン4A)の異常が、微小管という細胞の骨組みとレールを乱し、ミエリンと神経の両方に影響を及ぼす遺伝子です。その結果として、乳幼児期に発症する重症の白質ジストロフィーからDYT-TUBB4Aまで、幅広い表現型を生じます[4]。そのため、遺伝子名だけで重症度や将来を決めつけないことが大切です。
遺伝カウンセリングは、「50%の確率で遺伝します」という数字だけをお伝えする場ではありません。変異のタイプ・MRI・経過という情報を総合して評価し、現在進んでいる治療研究(ASOなど)の状況まで含めて、正確な情報を整理する場です。ご家族の中で変異がすでに特定されていて、ご自身がその家族性の変異を持っていないと確認できれば、その変異をお子さんへ受け継ぐリスクは除外できます(ただし、一般集団と同じように新しく起こる変異など、すべてのリスクがゼロになるわけではありません)。原因不明の神経症状がある場合や、遺伝について確認したい事項がある場合は、専門医による評価と遺伝カウンセリングが選択肢となります。
🏥 ネットの情報に疲れたら、一度専門医の話を聞きに来ませんか?
TUBB4A関連疾患をはじめとする白質形成不全症・遺伝性疾患の
遺伝子検査・遺伝カウンセリング・NIPTは
臨床遺伝専門医が運営するミネルバクリニックへ。
カウンセリングから結果の説明、その後のケアまで、終始責任をもって支援します。
🏥 ミネルバクリニックの特徴
臨床遺伝専門医が運営する、稀有な医療機関です
✓ カウンセリング・判定・陽性後のケア・確定検査まで一貫対応
✓ 2025年6月から確定検査(絨毛検査・羊水検査)を自院で実施
✓ 生涯にかかわる検査だからこそ、スピードより「正確性」を最優先
よくある質問(FAQ)
関連記事
参考文献
- [1] A de novo mutation in the beta-tubulin gene TUBB4A results in the leukoencephalopathy hypomyelination with atrophy of the basal ganglia and cerebellum. Am J Hum Genet. 2013;92(5):767-73. [PubMed 23582646]
- [2] TUBB4A mutations result in both glial and neuronal degeneration in an H-ABC leukodystrophy mouse model. eLife. 2020;9:e52986. [PubMed 32463361]
- [3] Hypomyelination with atrophy of the basal ganglia and cerebellum: further delineation of the phenotype and genotype-phenotype correlation. Brain. 2014;137(Pt 7):1921-30. [PubMed 24785942]
- [4] TUBB4A-Related Neurologic Disorders. GeneReviews® [Internet]. 2016 Nov 3 [Updated 2026 Mar 5]. [NCBI Bookshelf NBK395611]
- [5] TUBB4A gene. MedlinePlus Genetics. [MedlinePlus]
- [6] TUBULIN, BETA-4A; TUBB4A. OMIM #602662. [OMIM 602662]
- [7] Mutations in the autoregulatory domain of beta-tubulin 4a cause hereditary dystonia. Ann Neurol. 2013;73(4):546-553. [PubMed 23424103]
- [8] Whispering dysphonia (DYT4 dystonia) is caused by a mutation in the TUBB4 gene. Ann Neurol. 2013;73(4):537-545. [PubMed 23595291]
- [9] DYT-TUBB4A (DYT4 Dystonia): New Clinical and Genetic Observations. Neurology. 2021;96(14):e1887-e1897. [PubMed 32943487]
- [10] Fellner A, Goldberg Y, Lev D, et al. In-silico phenotype prediction by normal mode variant analysis in TUBB4A-related disease. Sci Rep. 2022;12(1):58. doi:10.1038/s41598-021-04337-x. [PubMed 34997144]
- [11] SynaptixBio awarded second FDA Orphan Drug Designation to boost search for rare disease therapies. SynaptixBio. [SynaptixBio]
- [12] Connor’s Story: A First for TUBB4A Treatment. n-Lorem Foundation. [n-Lorem]
- [13] TUBB4A mutations result in specific neuronal and oligodendrocytic defects that closely match clinically distinct phenotypes. Hum Mol Genet. 2017;26(22):4506-4518. [PubMed 28973395]
- [14] TUBB4A de novo mutations cause isolated hypomyelination. Neurology. 2014;83(10):898-902. [PubMed 25085639]
- [15] Sase S, Hacker JL, Napit PR, et al. Therapeutic suppression of Tubb4a rescues H-ABC leukodystrophy. Mol Ther. 2026;34(5):2923-2943. doi:10.1016/j.ymthe.2026.01.016. [PubMed 41566774]
- [16] SynaptixBio selects SB H-19642 as its lead antisense oligonucleotide candidate for H-ABC clinical development. Drug Target Review. 2025 Jun 19. [Drug Target Review]
※本記事は一般の方および遺伝診療に関わる方に向けた情報提供を目的とするもので、個別の診断・治療方針を示すものではありません。症状や検査・治療については、必ず主治医・専門医にご相談ください。






