

目次

📍 クイックナビゲーション
髄鞘化不全性白質ジストロフィー6型(HLD6/H-ABC)は、19番染色体にあるTUBB4A遺伝子の変化によって、脳の神経線維をおおう「ミエリン(髄鞘)」が生まれつき十分に作られず、さらに運動をつかさどる大脳基底核と小脳が進行性に萎縮する、とてもまれな遺伝性の神経疾患です[2][3]。乳幼児期の発達の遅れ・目の揺れ(眼振)・手足のつっぱりなどが手がかりになります。この記事では、病気のしくみから症状、よく似た病気との見分け方、生まれる前にNIPTで何がわかるのか、そして研究段階にあるアンチセンス(ASO)治療までを、臨床遺伝専門医が医学的根拠に基づいて解説します。
🧠Q. HLD6(H-ABC)とはどんな病気ですか?
TUBB4A遺伝子の変化で、脳のミエリンが作られにくく、大脳基底核と小脳が萎縮する常染色体顕性(優性)の神経疾患です。乳幼児期の運動発達の遅れ、眼振、ジストニア(体のつっぱり・ねじれ)、小脳失調などが特徴です。
🩺Q. 治せる病気ですか?
現時点で根本的に治す方法は確立していませんが、リハビリ・薬・整形外科的ケアで生活の質を保つことができます。さらに、変異したTUBB4Aを狙って抑えるアンチセンス(ASO)治療の研究が世界で進んでいます。
🌸Q. NIPTで調べられますか?
染色体の数を調べる従来のNIPTではわかりませんが、単一遺伝子を調べる当院のインペリアルプランにはTUBB4Aが対象遺伝子として含まれています。ただしHLD6としての具体的な報告範囲は検査時点の仕様確認が必要です。NIPTはスクリーニング検査のため、陽性の場合には羊水検査・絨毛検査などによる確認が必要です。
1. 髄鞘化不全性白質ジストロフィー6型とは:まず全体像をつかむ
髄鞘化不全性白質ジストロフィー6型(Hypomyelinating Leukodystrophy 6:HLD6)は、脳の神経線維をおおうミエリン(髄鞘)が生まれつき十分に作られない、進行性の遺伝性神経変性疾患です[1]。国際的な遺伝疾患データベースOMIMには疾患番号612438として登録され、臨床の現場では「大脳基底核および小脳萎縮を伴う低髄鞘化(H-ABC)」という名前でよく知られています[2]。
この病気の最大の特徴は、大脳白質の髄鞘化が進まないことに加えて、運動をコントロールする大脳基底核(とくに被殻)と小脳が、時間とともに萎縮していくという、MRIで見える3つの特徴(三徴)です[2][3]。「H-ABC」という略称は、Atrophy(萎縮)・Basal ganglia(大脳基底核)・Cerebellum(小脳)の頭文字からつけられています[4]。
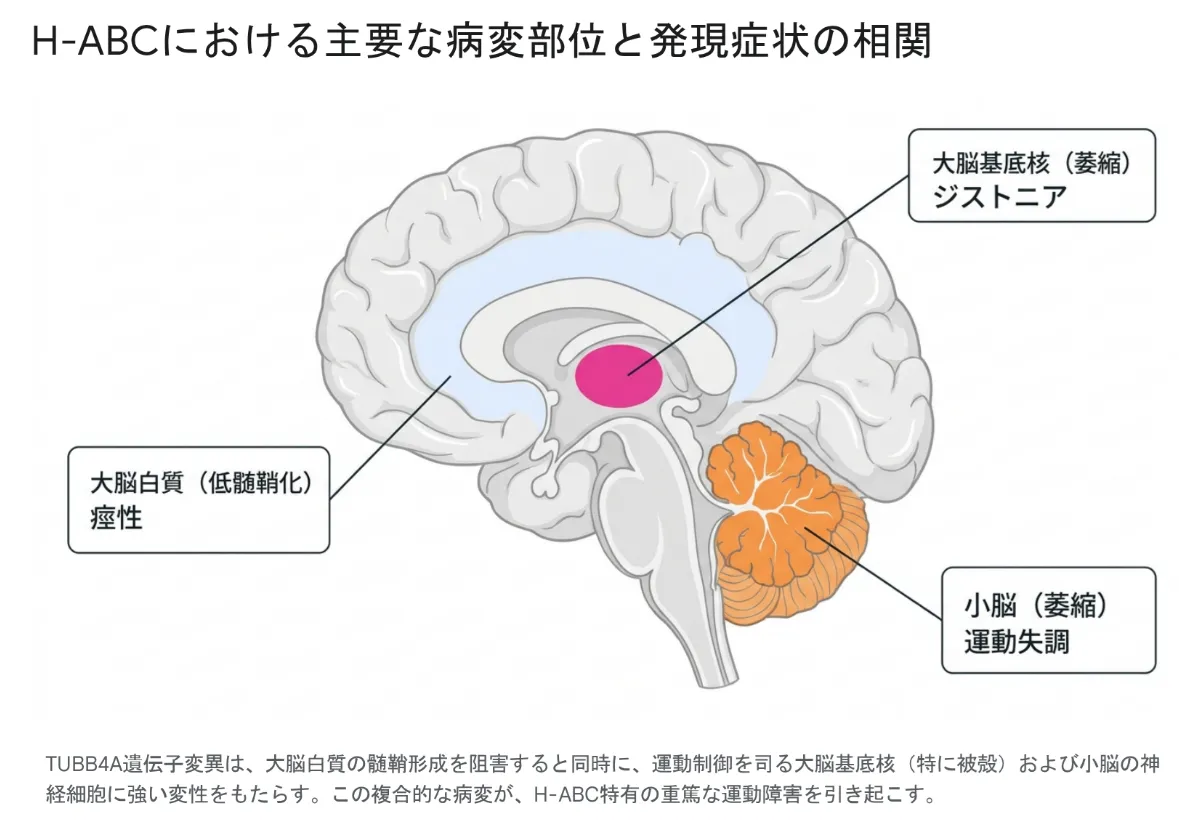
図1:H-ABCにおける主要な病変部位と発現症状の相関。TUBB4A遺伝子変異は、大脳白質の髄鞘形成を阻害すると同時に、運動制御を司る大脳基底核(特に被殻)と小脳の神経細胞に強い変性をもたらします。この複合的な病変が、H-ABC特有の重篤な運動障害を引き起こします。
「原因不明の白質ジストロフィー」から「TUBB4A関連疾患」へ
H-ABCが独立した病気として最初に報告されたのは2002年で、その後2007年に、特徴的なMRI所見と病理所見をもつ疾患単位として確立されました[5]。当初は原因遺伝子が分からず、「散発例ばかりで遺伝形式も不明」とされていました[5]。この謎に決着をつけたのが、次世代シーケンサーによる網羅的な遺伝子解析です。現在では、大部分の症例で第19番染色体(19p13.3)にあるTUBB4A遺伝子の変化が原因であることが分かっています[1][6]。
いまでは、H-ABCは単独の病気というより、「TUBB4A関連神経疾患」という幅広いグループの中の重症型として位置づけられています[2][7]。同じTUBB4Aの変化でも、症状のごく軽い成人発症のジストニアから、乳児期に発症する重いH-ABCまで、幅広い現れ方をします(第3章でくわしく説明します)。原因となるTUBB4A遺伝子そのものの詳しい分子生物学はTUBB4A遺伝子の解説ページで扱っています。あわせてお読みいただくと理解が立体的になります。
💡 用語解説:ミエリン(髄鞘)と「低髄鞘化」
神経細胞は、電線のように電気信号を伝えています。ミエリンはその電線をおおう「絶縁体の被覆」にあたり、信号を速く正確に伝えるのに欠かせません。大人に多い多発性硬化症のように、いったんできた被覆が壊れるのが「脱髄」。これに対しHLD6は、生まれつき被覆づくり自体が足りない「低髄鞘化(髄鞘化不全)」で、しくみが根本的に異なります[7]。
日本では、TUBB4A関連H-ABC(HLD6)は厚生労働省の指定難病139「先天性大脳白質形成不全症」のサブタイプの1つとして、医療費助成の対象になっています[8]。先天性大脳白質形成不全症全体の発症率は10万人あたり約0.78人(1〜19歳人口)と推定され、そのなかでもH-ABCはさらにまれです[9]。世界全体でも、TUBB4A病的バリアントをもつ患者は少なくとも200例が報告されているにとどまり、TUBB4A関連神経疾患は超希少疾患に位置づけられます[7]。
2. 原因遺伝子TUBB4Aと「細胞のレール」のしくみ
🔍 関連記事:微小管とは/チューブリンとは/チューブリン異常症とは
TUBB4A遺伝子は、細胞の骨組みをつくる大切なタンパク質β-チューブリン4Aの設計図です[10]。チューブリンは、α(アルファ)とβ(ベータ)がペアになって連なり、微小管(びしょうかん)という管状の構造をつくります[10]。β-チューブリン4Aは神経系で重要な役割を担い、その異常は大脳白質の低髄鞘化や大脳基底核・小脳の萎縮と関連します[7][10]。
微小管は、単なる細胞の「骨組み」にとどまりません。細胞のなかで材料や小器官を目的地まで運ぶ「レール」としても機能しています[10]。ミエリンを作るオリゴデンドロサイトは、細胞から長い突起を何本も伸ばし、その先で神経線維に何重にも巻き付いて髄鞘を作ります。この突起の伸長と、髄鞘の材料の運搬には、健全な微小管のレールが欠かせません[13]。
TUBB4Aに変異が起こると、異常なβ-チューブリンが正常なチューブリンとの結合や微小管の組み立てを邪魔します。レールが乱れて材料が届かず、髄鞘化と神経の維持がうまくいかなくなります。
💡 ここが核心:「白質」と「灰白質」の両方が侵される
動物モデル(マウス)を使った研究では、TUBB4Aの変異が髄鞘形成の不全だけでなく、神経細胞そのものの変性も引き起こすことが示されています[12][13]。とくに大脳基底核の線条体の神経細胞や小脳の神経細胞が障害を受けやすく、これがH-ABC特有の「基底核・小脳の進行性萎縮」につながると考えられています[13]。つまりHLD6は、ミエリン(白質)と神経細胞(灰白質)の両方が侵される点に特徴があります。
なお、H-ABCというMRI・臨床表現型はTUBB4A以外でも起こり、ごくまれにUFM1遺伝子のホモ接合性プロモーター変異による低髄鞘化白質ジストロフィー14型(HLD14)でも認められます[19]。こちらは常染色体潜性(劣性)遺伝で、主にロマ(Roma)集団で創始者変異として報告されています[19]。UFM1遺伝子によるH-ABC表現型は乳児期早期から重い発達障害・てんかん性脳症・小頭症などを伴いやすく、TUBB4AによるHLD6とは遺伝学的に別の疾患です[19]。
3. HLD6(H-ABC)の主な症状と、病気の広がり
HLD6の症状は、第1章で見た3つの病変部位が、それぞれ別の運動症状を引き起こすことで説明できます。まず、その対応関係を整理しておきましょう。
図2:3つの病変部位と、それぞれが引き起こす代表的な症状の対応。実際にはこれらが重なり合って、多彩な運動障害として現れます。
TUBB4Aの変化は、変異の場所や種類によって、発症時期と重さが大きく異なる一連の病気のグループ(スペクトラム)をつくります[7]。最も重い乳児期発症のH-ABCから、MRIが正常で局所的なジストニアだけを示す成人発症のジストニア4型(DYT-TUBB4A)まで、境目なく連続しています[7]。
| 型(表現型) | 発症時期 | 主な特徴 |
|---|---|---|
| 早期乳児発症型 H-ABC | 0〜1歳 | 重症。著明な低髄鞘化と急速な萎縮、運動発達の獲得困難、重い脳症、難治性てんかん、著明な筋緊張低下[7] |
| 後期乳児発症型 H-ABC | 1〜3歳 | 初めは歩行などを部分的に獲得するが、その後ジストニアとともに退行。p.Asp249Asn(D249N)変異が代表的です[7][13] |
| 限局性低髄鞘化 | 学童期〜成人 | 軽度の低髄鞘化や小脳萎縮はあるが、基底核萎縮は伴わない。ゆっくり進む下肢の痙性や軽い運動失調が中心[10] |
| ジストニア4型(DYT-TUBB4A) | 小児後期〜30代 | MRIは通常正常。かつて「囁き声ジストニア」と呼ばれ、発声障害を含むジストニアを単独で示す[7] |
運動発達の遅れと、いったん得た力の「退行」
- ➤運動発達の遅れ:首のすわり・寝返り・お座り・ハイハイなどの獲得が大きく遅れます。生後9か月までに支えなしで座位を獲得できないことは、早期乳児発症型を示唆する臨床的な目安の一つです[7]。
- ➤筋緊張の変化:初期は体幹の筋緊張が低い状態(フロッピー)ですが、成長とともに錐体路の障害による痙性(つっぱり)が目立ち、痙性四肢麻痺へ移行します[12]。
- ➤機能の退行:比較的軽い型ではいったん歩行を獲得することもありますが、学童期〜青年期にゆっくり退行し、転びやすくなり、最終的に車椅子生活になることが多いとされています[3]。
ジストニア・小脳失調・眼の症状
大脳基底核の障害により、ジストニアが現れます。ジストニアとは、意思とは関係なく筋肉が過剰に収縮し、体が異常な姿勢にねじれたり固まったりする不随意運動です[7]。強い痛みを伴い、長期的には関節の拘縮・側弯症・股関節脱臼の原因になります[3]。小脳の萎縮によっては、体のバランスがとりにくい、ふらつく、物に手を伸ばすと震える(企図振戦)などの小脳失調が加わります[7]。また、乳児期早期から黒目が小刻みに揺れる「眼振」がしばしば見られ、これは初期診断の重要な手がかりになります[3]。眼そのものに異常がなくても、脳での視覚情報処理の障害により皮質性(大脳性)視覚障害を示すこともあります[7]。
構音・嚥下の障害、てんかん、そして保たれやすい理解力
発声や飲み込みに関わる筋肉の協調も影響を受け、不明瞭な発音や、息が漏れるような弱い声(囁き声)になります[3]。進行すると嚥下障害が強まり、むせ込みや誤嚥のリスクが高まります。誤嚥は誤嚥性肺炎という命に関わる合併症につながるため、重症例では経管栄養や胃瘻が必要になります。GeneReviewsでは、早期・後期乳児発症型の多くで経過中に胃瘻による栄養管理が必要になるとされています[7]。大脳白質の形成不全によりてんかんを合併することもあります[2]。
4. 似た病気との鑑別:指定難病139の11疾患
日本では、指定難病139「先天性大脳白質形成不全症」として、原因遺伝子が同定された11疾患が定義されています[8][15]。HLD6(H-ABC)を正確に診断するには、これらとの見分けが欠かせません。とくに大脳基底核(被殻)と小脳の進行性萎縮が、H-ABCを他の型と区別する最大のポイントです。
| 疾患 | 原因遺伝子 | 鑑別のポイント |
|---|---|---|
| (1) ペリツェウス・メルツバッハ病(PMD) | PLP1 | 最も頻度が高い。男児に発症。基底核・小脳萎縮は伴わない[15] |
| (2) ペリツェウス・メルツバッハ様病1 | GJC2 | PMDに酷似するが女性にも発症。基底核萎縮なし[15] |
| (3) 基底核・小脳萎縮を伴う髄鞘形成不全症(本疾患H-ABC) | TUBB4A | 進行性の被殻・尾状核萎縮と小脳萎縮が最大の鑑別点[15] |
| (4) 18q欠失症候群 | 18q欠失(MBP等) | 低身長・小頭症・顔面正中低形成・伝音難聴などを合併[15] |
| (5) アラン・ハーンドン・ダドリー症候群(MCT8欠損症) | SLC16A2 | 甲状腺ホルモン輸送体異常。血中T3高値・T4低値。男児[15] |
| (6) Hsp60シャペロン病 | HSPD1 | てんかん・成長障害を強く伴う。非常にまれ[15] |
| (7) サラ病 | SLC17A5 | 尿・髄液中の遊離シアル酸増加が特徴[16] |
| (8) 小脳萎縮・脳梁低形成を伴うび漫性大脳白質形成不全症 | POLR3A/POLR3B等 | 小脳萎縮はあるが基底核萎縮は伴わない[16] |
| (9) 先天性白内障を伴う髄鞘形成不全症 | FAM126A | 早期からの白内障・末梢神経障害を伴う[16] |
| (10) 失調・歯牙低形成を伴う髄鞘形成不全症(4H症候群) | POLR3A/POLR3B等 | 歯の形成不全・性腺機能低下を合併[16] |
| (11) PCWH | SOX10 | ヒルシュスプルング病・ワーデンバーグ症候群を合併[16] |
⚠️ 発症初期は誤診されやすい
1〜2歳の初期には、基底核・小脳の萎縮がまだMRIではっきりせず、最も頻度の高いペリツェウス・メルツバッハ病(PMD)(原因遺伝子PLP1)や、小脳萎縮のみを示すPOLR3関連疾患と間違われることがあります[3]。経時的なMRIと、早期の網羅的遺伝子検査の組み合わせが、正確な診断への近道です。
同じTUBB4Aでも症状は幅広い——ジストニア4型との関係
同じTUBB4A遺伝子の変化でも、変異の種類や位置によって、乳幼児期発症の重いH-ABCから、成人期までに発症する比較的軽いジストニア4型(DYT-TUBB4A)になります[7]。ジストニア4型ではMRIは通常正常で、白質ジストロフィーとは気づかれずに「原因不明のジストニア」として長く経過することもあります。だからこそ、「TUBB4Aに変異がある」だけでは不十分で、どの場所に・どんなタイプの変異かを正確に読み解くことが、予後の見通しや遺伝カウンセリングにおいて重要になります[7]。
🔍 関連記事:TUBB4A遺伝子/TUBB遺伝子(同ファミリー)/チューブリン異常症
5. 遺伝のしくみと、次世代への再発リスク
TUBB4Aによるこの病気は常染色体顕性(優性)遺伝の形式をとります。原因となるTUBB4A遺伝子は性別を決める染色体ではなく19番染色体(常染色体)にあり、2つあるコピーのうち片方に変化があるだけで症状が現れます(=ヘテロ接合体)[1]。理屈のうえでは、発症した方から子へ50%の確率で受け継がれる可能性があります[3]。
💡 用語解説:多くは「新たに生じた変異(de novo)」による孤発例
常染色体顕性遺伝とは、2つある遺伝子コピーのうち1つに変化があるだけで症状が出る遺伝形式です(遺伝形式の解説)。ただし、小児期発症H-ABCの大多数は親から受け継いだものではなく、精子・卵子ができる過程や受精卵の初期に偶然生じたde novo(新生突然変異)による孤発例です[3]。そのため、患児で確認されたTUBB4A病的バリアントが両親の血液で検出されない場合、次のお子さんの再発リスクは低いものの、性腺モザイクの可能性があるため一般集団よりわずかに高いと考えられます[7]。
妊娠中の生活習慣やストレス、高齢出産などが、直接この病気の原因になるわけではありません[7]。ただし、まれに親の生殖細胞の一部にだけ変異が存在する「性腺モザイク」により、健常に見えるご両親から複数のお子さんが発症する可能性は、完全には否定できません[7]。正確な診断がついた後の家族計画については、臨床遺伝専門医による遺伝カウンセリングで、再発リスクと出生前・着床前遺伝学的検査を含む選択肢を整理することが重要です。
なお、父親の年齢が上がると、精子で新たに生じる変異(de novo)が全体として増えることが知られています。ただし、HLD6について父親年齢に応じた発症リスクが定量化されているわけではありません。当院には父親由来のde novo変異を対象とした56遺伝子NIPTもありますが、現行の公開情報ではTUBB4Aはその56遺伝子には含まれないため、HLD6を調べる検査としてご案内するのは適切ではありません。TUBB4Aは、後述する単一遺伝子プラン(インペリアルプラン)の対象遺伝子です。
6. 確定診断・NIPT・検査へのアプローチ
HLD6の診断は、特徴的な症状の経過・頭部MRIの所見・遺伝学的検査を組み合わせて確定します[3]。MRIでは、①大脳白質の低髄鞘化(T2強調画像で白質が広く高信号)、②被殻の進行性萎縮(進むとMRI上で被殻が消えて見える)、③小脳(とくに小脳虫部)の萎縮、という三徴が重要な手がかりです[2][14]。MRIでH-ABCが疑われたら、確定のために血液などからTUBB4A遺伝子の解析を行います[1]。近年は、白質ジストロフィー関連の多数の遺伝子を一度に調べる低髄鞘化白質ジストロフィーNGSパネル検査や、全エクソーム検査(WES)により、非典型例でも早期かつ正確な診断が可能になっています[1]。
確定診断は単なる「病名のラベル」ではありません。原因がはっきりすることで、効かない治療や不要な検査を繰り返す時間を避け、将来起こりうる合併症(とくに嚥下障害や関節・脊柱の変形)を予測して評価・管理する計画を立てられます[7]。原因を明らかにすることは、その後の医療とケアの重要な出発点になります。
生まれる前に調べる:NIPTでわかること・わからないこと
「上の子がHLD6だった」など、家族内でTUBB4A病的バリアントが確認されている場合には、次の妊娠での遺伝学的リスク評価が課題になります。ただし、染色体の数を調べる従来のNIPT(ダウン症などが対象)では、TUBB4Aのような一つの遺伝子の変化は検出できません。HLD6は染色体の数は正常のまま、TUBB4Aという単一遺伝子だけに変化が起こる単一遺伝子疾患だからです。
💡 用語解説:単一遺伝子NIPTとインペリアルプラン
当院のインペリアルプランは、単一遺伝子疾患まで対象を広げたNIPTで、TUBB4Aを対象遺伝子に含みます。ただし、TUBB4Aが検査対象に含まれることと、すべてのHLD6関連バリアントが一律に報告対象になることは同義ではありません。既知の家族性バリアントがある場合を含め、HLD6としての報告可否は検査時点の解析・報告仕様を確認する必要があります。NIPTはあくまで「可能性を調べる」スクリーニング検査であり、確定診断ではありません。陽性の場合は羊水検査・絨毛検査による確認が必要です。当院は「広く浅く読む」ワイドゲノム法ではなく、必要なものをターゲット法で精度よく調べることを重視しています。
7. 治療の現状と、これから(ASO治療という新しい選択肢)
2026年時点で、変異したTUBB4Aを修復して根本的に治す方法は、まだ確立されていません[3]。治療の主眼は、痛みの緩和・進行の抑制・合併症の予防・生活の質(QOL)の維持を目的とした対症療法と支持療法に置かれます。小児神経科・整形外科・リハビリ専門職・看護師らが連携する多職種チームによるケアが中心です[7]。
- ➤リハビリテーション:理学療法でストレッチや装具を用いて拘縮・側弯症・股関節脱臼を予防し、作業療法で視線入力などの機器を活用、言語聴覚療法で嚥下評価とコミュニケーション支援を行います[7]。
- ➤薬物療法:筋緊張異常(痙性・ジストニア)にはバクロフェンなどの経口筋弛緩薬が第一選択で、難治例にはバクロフェン髄腔内投与(ITB療法)やボツリヌス毒素注射も用いられます。てんかんには抗てんかん薬を使います[3][7]。
- ➤外科的治療・栄養管理:進行した側弯症・股関節脱臼に対する整形外科手術や、嚥下障害が進んだ場合の胃瘻造設などにより、誤嚥性肺炎などの致命的リスクを減らします[3]。
原因に近づく治療:アンチセンス(ASO)療法
近年、アンチセンスオリゴヌクレオチド(ASO)を用いた疾患修飾療法の研究が進んでいます。ASOは、短い人工合成の核酸で、標的遺伝子のメッセンジャーRNA(mRNA)に直接結合し、その働きを精密に制御する技術です。脊髄性筋萎縮症(SMA)に対する治療薬の成功を契機に、神経難病で実用化が進みつつあります。HLD6は異常なβ-チューブリンによる毒性が病態の中心なので、変異したTUBB4AのmRNAを狙って抑える戦略は理にかなっています[10]。
💡 前臨床研究で治療効果を確認
2026年に報告された研究では、H-ABCのマウスモデル(TUBB4A D249N変異)で、Tubb4aを標的とするASOの1回の投与により、寿命の大幅な延長・運動機能の改善・けいれんの減少・ミエリンおよびオリゴデンドロサイトの喪失抑制が示されました[13]。これはH-ABCに対する初の分子標的治療の概念実証(前臨床)であり、TUBB4A関連疾患全体への応用が期待されています[13]。
さらに、特定のTUBB4A病的バリアントをもつ1名を対象に、その患者専用に設計したASO(nL-TUBB4-001)を投与する単一患者(N-of-1)の臨床試験が米国で実施されています[17]。ClinicalTrials.govではPhase 1/2、実登録1名、Active, not recruitingとして登録されており、現時点で試験結果は掲載されていません[17]。n-Lorem Foundationは家族による治療開始後6か月超の観察を紹介していますが、これは対照試験による有効性・安全性の証明ではありません[18]。したがって、これらはごく初期段階の研究・単一患者の試験であり、有効性や安全性が確立された治療ではありません。試験の登録情報や進捗は変わりうるため、最新情報は主治医や公式情報でご確認ください。
8. よくある誤解
誤解①「低髄鞘化=いったんできた髄鞘が壊れる病気」
HLD6は、生まれつき髄鞘づくり自体が足りない「低髄鞘化」で、大人に多い「脱髄」とは根本的に別のしくみです。だから治療の考え方も異なります。
誤解②「TUBB4Aの変異なら症状は同じ」
同じTUBB4Aでも、変異の場所やタイプで、重いH-ABCから軽いジストニア4型まで幅広く変わります。「どこに・どんな変異か」を読み解くことが重要です。
誤解③「話せない=理解していない」
運動障害に比べて認知は相対的に保たれやすく、言葉や状況を理解している方が少なくありません。コミュニケーション機器の活用が有効です。
誤解④「生まれる前には何も調べられない」
従来のNIPTでは調べられませんが、当院のインペリアルプランにはTUBB4Aが対象遺伝子として含まれます。ただし報告範囲は検査時点の確認が必要で、NIPTは確定診断ではなく陽性時は羊水・絨毛検査での確認が必要です。
9. 臨床遺伝専門医からのメッセージ
HLD6は、TUBB4Aという一つの遺伝子の変化によって、脳のミエリンづくりと神経細胞の維持がうまくいかなくなる病気です。長らく「原因不明の白質ジストロフィー」とされてきましたが、分子診断の確立によって、独立した一つの病気として確かな位置づけを得ました[1]。そしていま、その理解が新しい治療への足がかりになりはじめています。
HLD6では、正確な分子診断によってTUBB4A関連疾患の表現型を整理し、将来起こりうる嚥下障害、筋緊張異常、関節・脊柱変形などを予測して評価・管理する計画を立てやすくなります。「同じ遺伝子でも変異の性質によって臨床像や対応が異なる」という点は、遺伝医学で重要な原則です。原因不明の低髄鞘化や進行性の運動症状がある場合には、MRI所見と遺伝学的検査を組み合わせて診断を検討します。家族計画を含む遺伝学的な相談については、臨床遺伝専門医に相談してください。
🏥 遺伝子検査・遺伝カウンセリングをご希望の方へ
HLD6をはじめとする白質ジストロフィー・遺伝性疾患の
遺伝子検査・遺伝カウンセリング・NIPTは
臨床遺伝専門医が運営するミネルバクリニックへ。
カウンセリングから結果の説明、その後のケアまで、終始責任をもって支援します。
🏥 ミネルバクリニックの特徴
臨床遺伝専門医が運営する医療機関です
✓ カウンセリング・判定・陽性後のケア・確定検査まで一貫対応
✓ 2025年6月から確定検査(絨毛検査・羊水検査)を自院で実施
✓ 生涯にかかわる検査だからこそ、スピードより「正確性」を最優先
よくある質問(FAQ)
関連記事
参考文献
- [1] HLD6 (Hypomyelination with atrophy of basal ganglia and cerebellum) (TUBB4A gene) – Genetic Testing Registry (GTR), NCBI. [NCBI GTR]
- [2] Leukodystrophy, Hypomyelinating, 6; HLD6. OMIM #612438. [OMIM 612438]
- [3] Hypomyelination with atrophy of basal ganglia and cerebellum (H-ABC). Orphanet. ORPHA:139441. [Orphanet 139441]
- [4] Hypomyelination with Atrophy of the Basal Ganglia and Cerebellum (H-ABC). Children’s Hospital of Philadelphia (CHOP). [CHOP]
- [5] Hypomyelination with atrophy of the basal ganglia and cerebellum: follow-up and pathology. Neurology. 2007. [PubMed 17620549]
- [6] TUBB4A gene. MedlinePlus Genetics. [MedlinePlus]
- [7] TUBB4A-Related Neurologic Disorders. GeneReviews®, NCBI. 2016 [Updated 2026 Mar 5]. [NBK395611]
- [8] 先天性大脳白質形成不全症(指定難病139). 難病情報センター. [難病情報センター]
- [9] 先天性大脳白質形成不全症 概要(疫学:10万人あたり0.78人). 小児慢性特定疾病情報センター. [小児慢性特定疾病情報センター]
- [10] TUBB4A-related leukodystrophy. MedlinePlus Genetics. [MedlinePlus]
- [11] TUBB4A-related leukodystrophy(発現・分子生物学). MedlinePlus Genetics(PDF). [MedlinePlus PDF]
- [12] Hypomyelinating leukodystrophy 6. Alliance of Genome Resources. [Alliance of Genome Resources]
- [13] Therapeutic suppression of Tubb4a rescues H-ABC leukodystrophy. Molecular Therapy. 2026. [PubMed 41566774]
- [14] Hypomyelinating leukodystrophy 6 | About the Disease(MRI所見:被殻の萎縮・消失). GARD (NIH). [GARD 10917]
- [15] 139 先天性大脳白質形成不全症(概要・11疾患と原因遺伝子). 厚生労働省. [厚生労働省PDF]
- [16] 先天性大脳白質形成不全症の診断基準. 先天性大脳白質形成不全症:PMDと類縁疾患に関するネットワーク(UMIN). [UMIN PMDネットワーク]
- [17] Single Center, Single Participant Study of an Experimental Antisense Oligonucleotide Treatment for TUBB4A-related Leukodystrophy (nL-TUBB4-001). UCSD Clinical Trials. NCT07222371. [UCSD / NCT07222371]
- [18] Connor Gooley’s Story: A First for TUBB4A Treatment. n-Lorem Foundation. [n-Lorem]
- [19] Hamilton EMC, Polder E, Vanderver A, et al. UFM1 founder mutation in the Roma population causes recessive variant of H-ABC. Neurology. 2017;89(17):1821-1828. doi:10.1212/WNL.0000000000004578. [PubMed 28931644]
※本記事は一般の方および遺伝診療に関わる方に向けた情報提供を目的とするもので、個別の診断・治療方針を示すものではありません。症状や検査・治療については、必ず主治医・専門医にご相談ください。






