

目次
- 1 1. Tm値とは ─ DNAの二本鎖がほどける温度
- 2 2. なぜ配列によってTm値が変わるのか ─ G-C対とスタッキング
- 3 3. Tm値の計算式 ─ Wallace則から近傍塩基対モデルへ
- 4 4. PCRとTm値 ─ プライマー設計とアニーリング温度
- 5 5. ハイブリダイゼーションとTm値 ─ プローブが1塩基の違いを見分ける仕組み
- 6 6. 高解像度融解解析(HRM)─ 融解の形で変異を見つける
- 7 7. メチル化解析とTm値 ─ MS-HRMでエピジェネティックな変化を見る
- 8 8. タンパク質のTm ─ ミスセンス変異と熱安定性
- 9 9. 遺伝診療との接点 ─ Tm値は検査の精度を支える土台
- 10 10. よくある誤解
- 11 まとめ ─ Tm値は遺伝子検査を支える「結合の強さ」の物差し
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事
DNAは2本の鎖がらせん状に組み合わさった構造をしていますが、温めていくと、ある温度で鎖どうしの結びつきがほどけ、1本ずつに分かれます。この「ほどける温度」の目安がTm値(ティーエムち/融解温度:Melting Temperature)です。Tm値は、PCR検査のプライマー設計、DNAプローブを使う検査、1塩基の違いを見分ける高解像度融解解析(HRM)、さらにはプラダー・ウィリ症候群などのメチル化診断まで、遺伝子検査のさまざまな場面を下支えしている数値です。タンパク質にも同じ考え方の「Tm」があり、遺伝子の変化がタンパク質の安定性をどう損なうかを調べる手がかりにもなります。この記事では、Tm値の意味、決まる仕組み、計算式、そして遺伝子検査や遺伝診療とのつながりを、遺伝専門医の視点で順を追って解説します。
Q. Tm値とは何ですか?まず結論だけ知りたいです
A. Tm値とは、DNAの二本鎖のうち半分がほどけて一本鎖になる温度のことです。G-C(グアニン-シトシン)の組み合わせが多い配列や、隣り合う塩基どうしの重なり(スタッキング)が強い配列ほど高くなり、塩の濃度や鎖の長さによっても変わります。Tm値はPCRのプライマー設計、プローブによる1塩基の見分け、HRMによる変異検出、メチル化解析の土台となる数値で、遺伝子検査の精度に直結しています。タンパク質にも「半分がほどける温度」としてのTmがあり、ミスセンス変異がタンパク質を不安定にするかどうかを調べる際にも使われます。
- ➤定義 → 二本鎖の半分が一本鎖になる温度。ほどける量は温度とともにS字カーブを描いて増える
- ➤決める要因 → 塩基の組み合わせ(特に隣り合う塩基の並び)、鎖の長さ、塩(Na⁺・Mg²⁺)の濃度、DNAの濃度
- ➤計算法 → 簡易なWallace則から、現在の標準である近傍塩基対(NN)モデルまで
- ➤検査での役割 → PCRの条件設定、プローブのミスマッチ判別、HRMでのSNP・変異の検出
- ➤遺伝診療との接点 → メチル化解析によるプラダー・ウィリ/アンジェルマン症候群の検査、タンパク質の熱安定性によるバリアントの機能評価
🧬 Tm値(融解温度)の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | ティーエムち/融解温度(ゆうかいおんど)/Melting Temperature。DNAでは「変性温度」と説明されることもある |
| 定義 | DNAの鎖の半分が二本鎖のまま、半分がほどけた状態になる温度[1] |
| 高くなる条件 | G-C対が多い、鎖が長い、塩の濃度が高い、DNAの濃度が高い |
| 低くなる条件 | A-T対が多い、ミスマッチ(対にならない塩基)がある、塩の濃度が低い、ホルムアミドなどの変性剤がある |
| 主な用途 | PCRのプライマー設計、プローブ検査、HRM、メチル化解析、タンパク質の熱安定性評価 |
| 遺伝診療との関わり | 遺伝子検査の精度を支える土台の数値。直接Tm値を測って診断する検査ではない |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた用語解説です。特定の検査を勧めるものではありません。
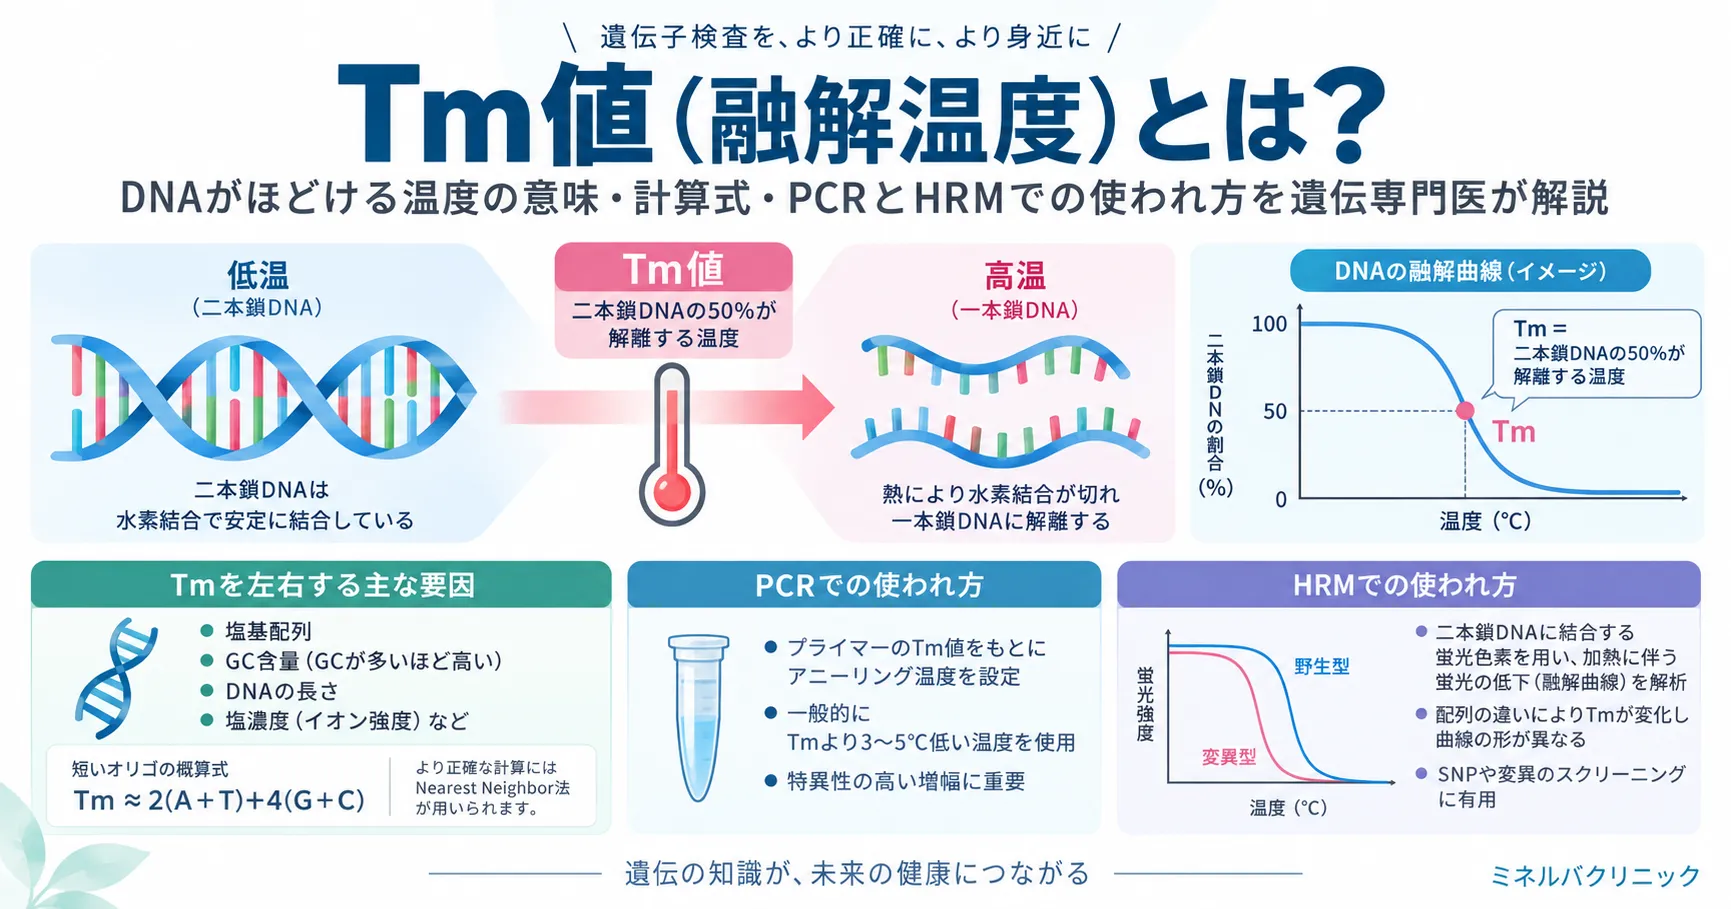
Tm値は、DNA二本鎖の安定性を表す指標で、PCRのプライマー設計やHRM、メチル化解析などの条件設定に関わります。図は、DNAが加熱でほどける仕組みとTm値の主な利用場面をまとめたものです。
1. Tm値とは ─ DNAの二本鎖がほどける温度
私たちの遺伝情報を担うDNAは、A(アデニン)・T(チミン)・G(グアニン)・C(シトシン)という4種類の塩基が並んだ鎖が2本、向かい合ってらせん状に組み合わさった構造をしています。向かい合う鎖では、AとT、GとCが決まった相手とだけ対をつくります。この性質を相補的塩基対(相補性)といい、2本の鎖は、対になった塩基どうしの水素結合と、上下に積み重なった塩基どうしの引き合いによってつなぎとめられています。構造の全体像はDNAの基本構造で解説しています。
この二本鎖DNAを溶液の中で少しずつ温めていくと、熱の揺れによって対が外れやすくなり、ある温度域で一気に1本ずつの鎖(一本鎖)に分かれていきます。これをDNAの融解(変性)と呼びます。「融解」といっても氷が水になるような変化ではなく、2本の鎖が離れることを指しています。温度を下げると、相補的な鎖どうしは再び対をつくり直します。この性質があるからこそ、PCRやプローブを使った遺伝子検査が成り立っています。
Tm値は、この融解のちょうど中間点を表す数値で、鎖の半分が二本鎖のまま、残り半分がほどけて一本鎖になっている温度と定義されます[1]。ほどけた割合を縦軸、温度を横軸にとると、グラフは下の図のようなS字カーブになります。Tm値はこのカーブの傾きが最も急な点、つまり温度をわずかに上げたときに最も多くの鎖がほどける点にあたります。曲線を温度で微分すると山型のピークが現れ、その頂点の温度がTm値になります。

💡 用語解説:濃色効果(のうしょくこうか)とTm値の測り方
DNAは波長260nmの紫外線を吸収します。二本鎖のときは塩基が積み重なって吸収が抑えられていますが、ほどけて一本鎖になると吸収が強まります。この現象を濃色効果(ハイパークロミシティ)といいます。溶液を温めながら260nmの吸光度を記録すると融解曲線が得られ、その一次微分の極大からTm値を求めるのが古典的な方法です[2]。現在は、二本鎖DNAに結合すると光る蛍光色素を使い、リアルタイムPCR装置で同じ曲線を描く方法も広く使われています。
この「結びつきの強さ」を数値で扱えることが、遺伝子検査ではとても役に立ちます。たとえば、検査用に合成した短いDNA(プローブやプライマー)が狙った配列にだけくっつき、1塩基違う配列にはくっつかない温度を選べれば、正常な配列と変異のある配列を見分けられます。逆に温度設定を誤ると、狙っていない場所にもくっついて誤った結果を招きます。Tm値は、遺伝子検査の「感度」と「特異度(狙ったもの以外を拾わない力)」を左右する、基礎中の基礎の数値です。
2. なぜ配列によってTm値が変わるのか ─ G-C対とスタッキング
同じ長さのDNAでも、塩基の並び方によってTm値は大きく異なります。よく知られているのは、G-C対が多いほどTm値が高くなるという経験則です。G-C対は3本の水素結合で結ばれ、A-T対は2本で結ばれているため、G-Cの多いDNAのほうがほどけにくい、という説明がよく使われます。この説明は入り口としては正しいのですが、実際の安定性を決めているのは水素結合だけではありません。
二本鎖の安定性により大きく寄与しているのが、塩基スタッキングです。らせんの中で、塩基対は硬貨を積み重ねたように上下に並んでおり、隣り合う塩基対の平らな面どうしが引き合って全体を安定させています。この積み重なりの強さは、どの塩基対の上にどの塩基対が乗るかという「隣り合う2つの組み合わせ」によって変わります。そのため、G-Cの数がまったく同じでも、並び順が違えばTm値は変わります。
💡 用語解説:近傍塩基対(きんぼうえんきつい)とNNステップ
隣り合う2つの塩基対の組み合わせを「近傍塩基対(Nearest-Neighbor:NN)」と呼び、たとえば5′-GC-3’の相手が3′-CG-5’の場合を「GC/CG」と書きます。DNAの向きの表し方は5’末端・3’末端で詳しく解説しています。ワトソン・クリック型の対だけで考えると、組み合わせは10種類にまとめられ、それぞれに固有の安定性(エネルギー)が実験で求められています。
1998年、SantaLucia(サンタルシア)は、7つの研究室がそれぞれ異なる方法で求めていた近傍塩基対の熱力学データを同じ形式に並べ直して比較し、108本の短いDNA二本鎖から導いた1組のパラメータで、長いDNAも短いDNAも十分に説明できることを示しました[1]。これが「統一パラメータ」と呼ばれるもので、現在のTm計算の標準になっています。この研究では、10種類の組み合わせの安定性が、おおむねGC/CG=CG/GC > GG/CC > CA/GT=GT/CA=GA/CT=CT/GA > AA/TT > AT/TA > TA/ATの順になることが示されています[1]。G-Cを含む組み合わせが上位に、A-Tだけの組み合わせが下位に並ぶ一方、同じG-C同士でも「GC/CG」と「GG/CC」では安定性が違うことが読み取れます。
ミスマッチはTm値を下げる
二本鎖の中に、対にならない塩基の組み合わせ(ミスマッチ)が1か所あるだけでも、その部分で水素結合と積み重なりが乱れ、Tm値は下がります。1979年、Wallace(ウォレス)らは11〜17塩基の短いDNAを使って、1塩基のミスマッチを含む二本鎖が、完全に対になった二本鎖よりも約10℃低い温度でほどけることを示しました[3]。この差を利用すれば、ハイブリダイゼーションの温度を適切に選ぶことで、ミスマッチのある結合だけを外すことができると報告されています[3]。短いDNAほど1塩基の違いの影響が大きく、この原理が後に1塩基の違いを見分ける検査の基礎になりました。
ミスマッチの種類によっても不安定さは異なります。同じ塩基どうしのミスマッチ(A·A、C·C、G·G、T·T)を51本の二本鎖で調べた研究では、37℃での安定性はG·G > T·T ≈ A·A > C·Cの順で、どの塩基対に挟まれているかによっても大きく変わることが示されました[4]。このデータを加えた近傍塩基対モデルは、ミスマッチを含む二本鎖のTm値を平均1.1℃の誤差で予測できたと報告されています[4]。ミスマッチの影響を数値で見積もれるようになったことは、プローブ設計や変異検出の精度向上に直結しています。

🩺 院長コラム【検査結果の裏にある「温度」の話】
遺伝子検査の結果は、報告書では「変異あり」「変異なし」という短い言葉で返ってきます。けれども、その判定の裏側では、DNAの鎖がどの温度でほどけ、どの温度で対をつくるかという物理化学の条件が、何段階にもわたって細かく設計されています。Tm値はその設計の中心にある数値です。
結果を読み解くときは、どのような原理の検査で、何が得意で何が苦手なのかを踏まえることが大切だと考えています。たとえば、ある種類の塩基の置き換わりは融解の差が小さく、検出しにくいことが知られています。検査の限界を知ったうえで結果を解釈することが、正確な診断に基づいて今後の判断を行うための前提になります。
3. Tm値の計算式 ─ Wallace則から近傍塩基対モデルへ
Tm値は実験で測ることもできますが、PCRのプライマーや検査用プローブを設計する段階では、配列から計算で見積もるのがふつうです。計算法にはいくつかの世代があり、それぞれ得意な場面と限界があります。ここでは、代表的な方法を古いものから順に見ていきます。
もっとも簡単な目安:Wallace則
短いオリゴヌクレオチド(数十塩基までの合成DNA)について、昔から使われてきた目安がWallace則です。「Tm ≒ 2℃×(AとTの数)+4℃×(GとCの数)」という式で、A-T対1つを2℃、G-C対1つを4℃と数えて足し合わせます。たとえば20塩基のうちG-Cが10個、A-Tが10個なら、2×10+4×10=60℃が目安になります。紙と鉛筆で計算できる手軽さから、いまでも最初のおおまかな見当づけに使われます。
ただしWallace則は、塩基の「数」しか見ていません。前の章で説明したとおり、実際の安定性は塩基の並び順(隣り合う組み合わせ)にも左右されるため、G-Cの数が同じでも並びの違うDNAを区別できません。もともと十数塩基程度の短いDNAを想定した経験則であり、長いプライマーや塩の濃度が異なる条件では、実際の値から大きくずれることがあります。長いDNAには、G-Cの割合(GC含量)と鎖の長さ、塩の濃度から計算する別の経験式も使われてきましたが、配列の並びを反映しないという弱点は共通しています。
現在の標準:近傍塩基対(NN)モデル
現在、プライマー設計ソフトなどで標準的に使われているのが、近傍塩基対(NN)モデルです。二本鎖を「隣り合う2つの塩基対の組み合わせ」の連なりとして分解し、組み合わせごとに実験で求められたエンタルピー(結合で放出される熱)とエントロピー(ほどけて自由になることによる乱雑さの変化)を足し合わせます[1]。そこに、鎖の端がどの塩基対で終わるかによる補正(開始項)や、自分自身と対をつくる配列のための補正を加え、二本鎖全体の熱力学的な値を求めます。
💡 用語解説:エンタルピーとエントロピーの綱引き
二本鎖ができるときには、水素結合や塩基の積み重なりによってエネルギーが放出され、構造が安定します(エンタルピーの得)。一方で、自由に動けた2本の鎖が1つにまとまるため、動きの自由度は失われます(エントロピーの損)。温度が低いうちは前者が勝って二本鎖が保たれ、温度が上がるにつれて後者の影響が大きくなり、ほどける方向へ傾きます。両者がちょうど釣り合う温度がTm値です。
NNモデルでは、得られた全体のエンタルピーとエントロピー、そしてDNAの濃度を式に代入してTm値を計算します。濃度が高いほど鎖どうしが出会いやすく、同じ配列でもTm値はやや高くなります。SantaLuciaの統一パラメータは、ポリマー(長いDNA)、ダンベル型DNA、短いオリゴヌクレオチドのデータを1組のパラメータで説明できることを示し[1]、NNモデルがあらゆる長さの二本鎖に使える土台をつくりました。
塩の濃度による補正 ─ Na⁺とMg²⁺
DNAの背骨にあたるリン酸の部分はマイナスの電気を帯びています。2本の鎖が近づくと、このマイナス同士が反発し合います。溶液中のナトリウムイオン(Na⁺)やマグネシウムイオン(Mg²⁺)などのプラスイオンは、DNAのまわりに集まってこの反発を和らげ、二本鎖を安定させます。そのため、塩の濃度が低いほどTm値は下がります。1965年のSchildkraut(シルトクラウト)とLifson(リフソン)の研究は、塩の濃度が下がるとDNAのTm値が下がること、その変化がリン酸の電荷どうしの反発の遮蔽(しゃへい)の変化で説明できることを示しました[5]。この考え方にもとづく、ナトリウム濃度の対数に比例させる簡単な補正式は、長くPCRプライマーの計算にも使われてきました。
しかし、短いDNAを幅広い塩濃度で精密に測り直すと、単純な対数の補正ではうまく合わないことがわかってきました。Owczarzy(オフチャジー)らは92本の短いDNA二本鎖を、69mMから1.02Mまでのナトリウム濃度で系統的に測定し、Tm値とナトリウム濃度の関係が直線にならず、既存の計算法ではうまく予測できないことを示しました[6]。そのうえで二次関数を用いた新しい補正式を導き、独立した検証データに対して平均1.6℃の誤差で塩補正後のTm値を予測できたと報告しています[6]。
実際のPCRの反応液には、ナトリウムよりもマグネシウムが重要な役割を果たしています。Mg²⁺は2価のプラスイオンで、少ない量でもDNAを強く安定させます。Owczarzyらは2008年、マグネシウム、カリウム、ナトリウム、Tris、dNTP(DNAの材料となるヌクレオチド)がDNAの融解に与える影響を大規模に測定し、マグネシウムと1価イオンが混ざった溶液でTm値などを予測する補正式を発表しました[7]。この補正式は、イオンの濃度、GC含量、DNAの長さを考慮して予測の精度を大きく改善したとされています[7]。同じ論文では、細胞内の遊離マグネシウム濃度がおよそ0.4〜1.2mMの範囲に保たれていることにも触れられています[7]。
📊 Tm値の主な計算法の比較
※計算で求めたTm値はあくまで予測値です。実際の検査条件では、実験での確認と調整が行われます。
4. PCRとTm値 ─ プライマー設計とアニーリング温度
Tm値が最も身近に使われているのが、PCR(ポリメラーゼ連鎖反応)です。PCRは、調べたいDNAの一部分を何百万倍にも増やす技術で、多くの遺伝子検査の最初のステップになっています。PCRは「熱でほどく(変性)」「短いDNAを貼りつける(アニーリング)」「DNAを伸ばす(伸長)」という3つの温度段階を何十回も繰り返します。このうち、Tm値が特に大きく関わるのがアニーリングです。
アニーリングでは、プライマーと呼ばれる20塩基前後の短いDNAを、増やしたい領域の両端に貼りつけます。この段階の温度(アニーリング温度)は、プライマーのTm値を目安に、それより少し低めに設定するのが一般的な出発点です。温度が高すぎるとプライマーがほどけて貼りつかず、増幅がうまく進みません。反対に低すぎると、完全に一致していない場所にもプライマーが貼りついてしまい、目的外の産物(非特異的増幅)ができやすくなります。アニーリングの詳しい仕組みはPCRにおけるアニーリングで解説しています。
1回のPCRでは、左右2本のプライマーを同時に使います。そのため、2本のプライマーのTm値をそろえておくことが設計の基本になります。片方だけTm値が低いと、そのプライマーに合わせて温度を下げざるをえず、もう片方が狙っていない場所に貼りつく原因になります。
qPCRの融解曲線解析 ─ 増えたものが正しいかを確かめる
増幅の様子をリアルタイムで測るqPCR(定量PCR)では、二本鎖DNAに結合すると光る蛍光色素がよく使われます。この色素は、狙った産物でも、プライマーダイマーのような目的外の産物でも、二本鎖であれば区別せずに光ります。そこで増幅が終わった後に温度をゆっくり上げ、蛍光が消えていく様子を記録する融解曲線解析を行います。狙った産物はその配列に固有のTm値で1つの鋭いピークを示すのに対し、プライマーダイマーは短いため低い温度で別のピークをつくります。ピークが1本かどうかを見ることで、増えたものが正しいかを確かめられます。
Tm値を操作する技術 ─ COLD-PCRとLNA
Tm値の差を積極的に利用する方法もあります。COLD-PCRは、変性の温度をあえて通常より低く設定する方法です。正常な配列と変異のある配列が混ざった状態で二本鎖をつくり直すと、ミスマッチを含む二本鎖ができ、これは完全な二本鎖よりTm値が低くなります。低めの変性温度ではこうした不安定な二本鎖が優先的にほどけて増幅されるため、ごく少量しか含まれていない変異を濃縮して検出しやすくなります。Tm値のわずかな差を、検出感度の向上に変えている例です。
反対に、Tm値を人工的に高める方法もあります。LNA(ロックド核酸:Locked Nucleic Acid)は、糖の部分に橋をかけて形を固定した人工の核酸で、DNAに組み込むと相補鎖との結合が強くなります。18塩基のDNAにLNAを組み込んだ研究では、LNA1個あたりTm値が1.5〜4℃上がり、その幅は組み込む位置によって変わることが示されました[2]。LNAを1つずつ離して配置するとLNA1個あたり2.4〜4℃、LNAを連続したかたまりで配置すると1.5〜2.7℃の上昇で、文献上はLNA1個あたり最大9.6℃の上昇も報告されています[2]。短いプローブでも高いTm値を保てるため、1塩基の違いを見分けたいプローブの設計に使われます。このように塩基や背骨を化学的に作り変えて結合力を調整する技術は、核酸医薬のギャップマーなどの設計にも応用されています。
5. ハイブリダイゼーションとTm値 ─ プローブが1塩基の違いを見分ける仕組み
相補的な一本鎖どうしが対をつくって二本鎖になることをハイブリダイゼーションといいます。PCRのアニーリングもハイブリダイゼーションの一種ですが、この言葉は特に、目印をつけた短いDNA(プローブ)を検体のDNAに結合させて、特定の配列があるかどうかを調べる場面でよく使われます。プローブ検査の精度は、結合させる温度と洗浄の条件で決まり、その基準になるのがTm値です。
プローブと検体のDNAが完全に一致していれば、二本鎖はTm値まで安定に保たれます。ところが1塩基でもミスマッチがあると、Tm値は下がります。Wallaceらの研究が示したように、短いDNAでは1塩基のミスマッチで約10℃ほどけやすくなるため[3]、完全一致の二本鎖は残り、ミスマッチを含む二本鎖はほどけるという中間の温度を選べば、1塩基の違いを見分けることができます。このように、結合させる条件の厳しさをストリンジェンシーと呼びます。温度を上げる、塩の濃度を下げる、ホルムアミドのような変性剤を加えるといった操作は、いずれもTm値を実質的に下げる方向に働き、条件を厳しくします。
💡 用語解説:ストリンジェンシー(結合条件の厳しさ)
ストリンジェンシーとは、プローブが「ぴったり一致する相手にだけ」結合するように、条件をどれだけ厳しくするかを表す言葉です。条件が厳しすぎると本来結合すべき相手からも外れてしまい、ゆるすぎると似ているだけの配列にも結合してしまいます。どこに線を引くかを決める物差しがTm値で、検査ごとに温度・塩濃度・洗浄条件が最適化されています。
この考え方は、さまざまな遺伝子検査に使われています。染色体の特定の領域に蛍光プローブを結合させるFISH法では、プローブが狙った染色体領域だけに結合するよう、ハイブリダイゼーションと洗浄の条件が設定されています。次世代シークエンサー(NGS)で特定の遺伝子群だけを読むパネル検査やエクソーム解析では、数万〜数十万本のプローブで目的の領域を「釣り上げる(キャプチャーする)」工程があり、プローブごとのTm値のばらつきが、領域ごとの読み取りの深さのむらにつながることがあります。
6. 高解像度融解解析(HRM)─ 融解の形で変異を見つける
Tm値の考え方を検査法として磨き上げたのが、高解像度融解解析(HRM:High Resolution Melting)です。HRMでは、PCRで増やしたDNA(アンプリコン)を反応チューブに入れたまま、細かい温度刻みでゆっくり加熱し、二本鎖に結合した蛍光色素の光が消えていく様子を精密に記録します。配列がわずかに違うだけで融解曲線の位置や形が変わるため、その違いから変異の有無を判定します。チューブを開けずに増幅から判定までを行える「閉鎖系」の検査で、汚染のリスクを抑えられる点も特徴です。
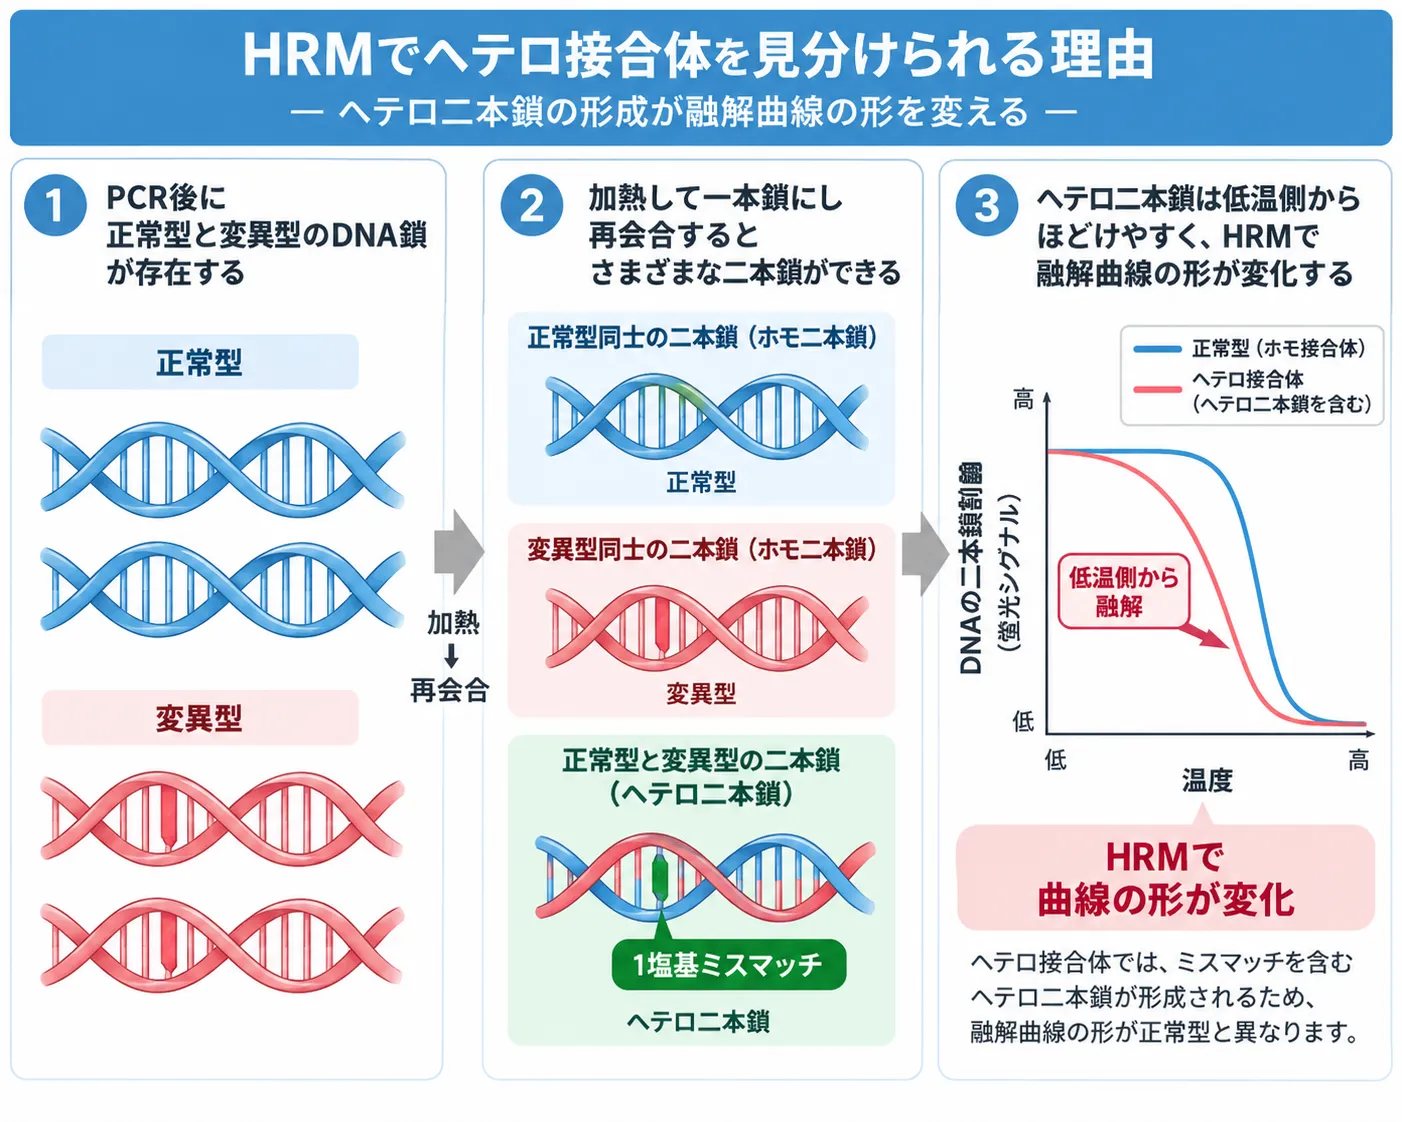
ヘテロ接合体では、PCR産物をいったん一本鎖にして再会合させると、正常型同士・変異型同士のホモ二本鎖に加えて、正常型と変異型が組み合わさったヘテロ二本鎖が形成されます。ヘテロ二本鎖にはミスマッチが含まれるため低温側から融解し、その影響で融解曲線の形が変化します。HRM(高解像度融解解析)は、この曲線の違いを利用してヘテロ接合体を識別します。
HRMを可能にしたのが、PCRを邪魔せずに二本鎖を隙間なく染められる飽和型の蛍光色素です。2003年、Wittwer(ウィットワー)らはLCGreenという色素を使い、標識したプローブを使わずに通常のプライマーと色素だけで、チューブを閉じたまま遺伝型の判定と変異のスキャン(未知の変異の探索)ができることを示しました[8]。この研究では、ヘテロ接合体とホモ接合体の両方の変化を、融解曲線の形や位置の違いとして区別できると報告されています[8]。
ヘテロ接合体は「曲線の形」で見分ける
HRMでとくに見分けやすいのは、対になった2つの遺伝子のうち片方だけに変化があるヘテロ接合の状態です。ヘテロ接合の人の検体をPCRで増やすと、正常型と変異型の鎖が混ざった状態になります。加熱してほどいた後に冷やして二本鎖をつくり直すと、正常型どうし、変異型どうしの二本鎖(ホモ二本鎖)に加えて、正常型の鎖と変異型の鎖が組み合わさったヘテロ二本鎖ができます。ヘテロ二本鎖は変異の位置にミスマッチを抱えているため、低い温度でほどけます。その結果、融解曲線は単純なS字ではなく、低い温度側に「肩」のある形になります。
2004年のLiew(リュー)らの研究では、50塩基対以下の短いアンプリコンを使ったHRMで、すべてのヘテロ接合体がヘテロ二本鎖による曲線の形の変化から容易に識別できたと報告されています[9]。一方、ホモ接合体どうし(正常型のホモと変異型のホモ)を見分けるには、曲線の形ではなくTm値そのもののずれを読む必要があります。
見分けやすいSNPと、見分けにくいSNP
ホモ接合体どうしの見分けやすさは、どの塩基がどの塩基に置き換わるかで決まります。Liewらによると、ヒトのSNPのおよそ84%はA::T対とG::C対が入れ替わるタイプで、この場合はホモ接合体どうしのTm値が0.8〜1.4℃異なるため、容易に判定できます[9]。残りのおよそ16%は、塩基が相手の鎖と入れ替わるだけで塩基対の種類そのものは変わらないタイプ(C::GがG::Cになる、A::TがT::Aになる)で、ホモ接合体どうしのTm値の差は0.4℃未満にとどまります[9]。
📊 SNPのタイプとHRMでの見分けやすさ
※割合とTm差は、50塩基対以下の短いアンプリコンを用いたLiewらの研究にもとづく値です。
後者のうち全SNPの約4%にあたるものは、変異の前後の配列が左右対称の関係にあるため、近傍塩基対モデルで計算しても安定性がまったく変わらず、予測どおりホモ接合体どうしを区別できませんでした[9]。この場合の工夫として、遺伝型がわかっているホモ接合体のDNAを未知の検体に15%加えると、人工的にヘテロ二本鎖が生じ、3つの遺伝型すべてを曲線で分けられることが示されています[9]。Tm値の理論が、検査法の弱点とその補い方の両方を説明している好例です。
同じ研究では、血栓症に関わる凝固因子の遺伝子や、遺伝性ヘモクロマトーシスに関わるHFE遺伝子、鎌状赤血球症の原因となるβグロビン遺伝子(ヘモグロビンS)などについて、HRMによる臨床検査用の手順が開発されました[9]。HRMは未知の変化の「スキャン」にも使えますが、どの位置のどの変化かまではHRMだけでは特定できないため、異常が見つかった場合には塩基配列を直接読む解析で確認するのが一般的です。
7. メチル化解析とTm値 ─ MS-HRMでエピジェネティックな変化を見る
HRMは、塩基配列の変化だけでなく、DNAメチル化の違いを見ることにも応用されています。DNAメチル化とは、主にシトシン(C)の隣にグアニン(G)が並んだ場所(CpG)で、シトシンに小さな目印(メチル基)が付く現象です。塩基配列そのものは変えずに、遺伝子のスイッチのオン・オフに関わります。ところが、メチル基が付いていてもいなくても、DNAの二本鎖の安定性はほとんど変わりません。そこで、メチル化の違いを「配列の違い」に置き換える前処理が行われます。
💡 用語解説:バイサルファイト処理(重亜硫酸塩処理)
DNAを重亜硫酸塩(バイサルファイト)という薬品で処理すると、メチル化されていないシトシンはウラシルに変わり、PCRで増やすとチミン(T)として読まれます。一方、メチル化されたシトシンは変換されずにシトシン(C)のまま残ります。つまり、メチル化されていた場所はC、されていなかった場所はTとなり、メチル化の違いが塩基配列の違いに置き換わります。
バイサルファイト処理の後にPCRで増やすと、もともとメチル化されていたDNAからはC(つまりG-C対)が多く残った産物ができ、メチル化されていなかったDNAからはCがTに変わった(A-T対が増えた)産物ができます。G-C対の多いほうがTm値は高くなるため、メチル化されていたDNAは高い温度で、されていなかったDNAは低い温度でほどけることになります。この差をHRMで読み取るのが、メチル化感受性HRM(MS-HRM)です。
2007年、Wojdacz(ヴォイダチ)とDobrovic(ドブロビッチ)は、バイサルファイト処理後のメチル化DNAと非メチル化DNAが明らかに異なる融解曲線を示すことを利用して、MS-HRMを確立しました[10]。この研究では、MGMTという遺伝子で0.1%という低いレベルのメチル化まで検出できたこと、さらにメチル化の割合がわかっている標準試料の曲線と比べることで、未知の検体のメチル化レベルをおおまかに見積もれることが示されています[10]。
プラダー・ウィリ症候群・アンジェルマン症候群の検査との関係
MS-HRMが遺伝診療に直結する例が、プラダー・ウィリ症候群とアンジェルマン症候群です。どちらも15番染色体の同じ領域(15q11.2-q13)が関わる病気ですが、この領域には、父親由来か母親由来かによって働き方が異なるゲノムインプリンティング(刷り込み)という仕組みがあります。プラダー・ウィリ症候群は父親由来の働きが欠けることで、アンジェルマン症候群は母親由来の働きが欠けることで起こります。
その原因は1つではありません。プラダー・ウィリ症候群では父親由来の領域の欠失がおよそ70%、両方の15番染色体を母親から受け継ぐ母親性の片親性ダイソミーがおよそ25%を占めます。アンジェルマン症候群では母親由来の領域の欠失がおよそ70%、父親性の片親性ダイソミーがおよそ5%とされています[11]。原因が欠失でも片親性ダイソミーでもインプリンティングの異常でも、この領域にあるSNRPN遺伝子のプロモーターのメチル化は、母親由来の染色体ではメチル化され、父親由来の染色体ではメチル化されていないという親由来の違いを示します。そのため、欠失・片親性ダイソミー・インプリンティングの異常のいずれが原因であっても、メチル化のパターンを調べれば両疾患を拾い上げることができます。ただし、アンジェルマン症候群の一部にはメチル化のパターンが正常なタイプ(UBE3A遺伝子の変異など)もあり、メチル化解析だけでは見つかりません。
SNRPN領域をMS-HRMで調べた2007年の研究では、この方法がプラダー・ウィリ症候群とアンジェルマン症候群のメチル化の違いをスクリーニングするうえで、簡便で迅速かつ再現性の高い方法だと報告されています[11]。父親由来のメチル化されていないアレルが欠けるプラダー・ウィリ症候群では、メチル化されたアレルだけが残るため高い温度側の融解だけが、母親由来のメチル化されたアレルが欠けるアンジェルマン症候群では低い温度側の融解だけが現れる、という理屈です。インプリンティング疾患の検査では、メチル化解析が第一選択となります。メチル化の異常が見つかった場合には、欠失なのか、片親性ダイソミーなのか、インプリンティングの異常なのかを区別する追加の検査が行われ、再発率の説明はその結果に応じて変わります。
8. タンパク質のTm ─ ミスセンス変異と熱安定性
Tmという考え方は、DNAだけのものではありません。タンパク質は、アミノ酸の鎖が決まった立体構造に折りたたまれることで働きます。この折りたたみをフォールディングといい、内側の水をはじく部分(疎水性コア)や、アミノ酸どうしの水素結合、塩橋などの弱い結びつきの積み重ねで形が保たれています。タンパク質を温めていくと、この結びつきが外れて形がほどける(変性する)ため、熱変性転移の中点にあたる温度を、タンパク質のTm値として扱います。可逆的な二状態転移では、折りたたまれた分子とほどけた分子がほぼ半分ずつになる温度に相当します。
DNAとの大きな違いは、タンパク質の変性は元に戻らないことが多い点です。ほどけて疎水性の部分がむき出しになったタンパク質は互いにくっついて凝集しやすく、冷やしても元の形には戻りません。そのためタンパク質のTm値は、「その条件でどれだけ形を保てるか」という熱安定性の指標として使われます。
ミスセンス変異はタンパク質を不安定にすることがある
遺伝子の1塩基が変わり、タンパク質のアミノ酸が1つ別のものに置き換わる変化をミスセンス変異といいます。置き換わったアミノ酸が疎水性コアの中心や、形を支える要の位置にあると、タンパク質は折りたたまれにくくなり、Tm値が下がります。体温で形を保てないタンパク質は、細胞の品質管理の仕組みによって「不良品」とみなされ、働く場所に届く前に分解されてしまうことがあります。酵素としての働き自体は残っていても、量が足りなくなって病気につながる、というのがこのタイプの変異の特徴です。
この性質は、遺伝子検査で見つかったバリアントを解釈するうえでも手がかりになります。病的かどうかが判断できないVUS(臨床的意義不明のバリアント)について、タンパク質の安定性や働きを実験で確かめた結果は、ACMG/AMPのバリアント解釈ガイドラインで機能的な根拠の一つとして扱われます。熱安定性の低下は、ミスセンス変異がタンパク質を損なう仕組みを説明する材料の一つになります。
熱シフトアッセイ(DSF)とCETSA ─ 薬の結合を温度で見る
タンパク質に薬などの小さな分子(リガンド)がしっかり結合すると、その分だけ形が安定し、Tm値が高い側にずれます。この性質を利用するのが熱シフトアッセイで、代表的な方法が示差走査蛍光法(DSF:Differential Scanning Fluorimetry)です。DSFでは、タンパク質がほどけてむき出しになった疎水性の部分に結合すると光る色素を加え、温めながら蛍光の増加を測ります[12]。リガンドがある場合とない場合のTm値の差(ΔTm)は、結合に伴う熱安定性変化の指標となり、条件によっては結合親和性と関連しますが、ΔTmだけから結合の強さを一義的に決めることはできません。低分子化合物だけでなくペプチドや核酸の結合も調べられます[12]。DSFは、PCRと同じリアルタイムPCR装置で手軽に行えることも利点です[12]。
DSFは精製したタンパク質を試験管の中で調べる方法ですが、2013年には、この原理を生きた細胞や組織に広げたCETSA(細胞内熱シフトアッセイ)が報告されました[13]。CETSAでは、細胞を薬で処理した後に加熱し、細胞を壊して、変性して沈殿したタンパク質と、溶けたまま残ったタンパク質を分けます。薬が結合していない標的タンパク質は高温で変性して沈殿しますが、薬が結合したものは溶液中に残るため、残った量を測れば、薬が細胞の中で実際に標的に結合しているかがわかります[14]。原報では、がん細胞やマウスの肝臓・腎臓で薬の標的への結合を確認し、薬の細胞内での運ばれ方や活性化、標的以外への結合、薬剤耐性の評価にも使えることが示されています[13]。現時点では主に創薬研究の分野で使われている、基礎研究の手法です。
安定性を補う治療 ─ 薬理学的シャペロン
「結合するとタンパク質が安定する」という性質は、治療にも応用されています。それが薬理学的シャペロンです。ミスセンス変異によって不安定になったタンパク質に小さな分子を結合させ、正しい形を保たせて、働く場所まで届けようとする考え方です。代表例が、ファブリー病の飲み薬ミガラスタットです。ファブリー病はGLA遺伝子の変化によってα-ガラクトシダーゼという酵素が不足する病気で、ミガラスタットは特定の変異型の酵素を安定させ、リソソームへの輸送を増やすと報告されています[15]。
ただし、この薬が効くのは、薬が結合して安定化できるタイプの変異に限られます。臨床試験では、新たに検証された評価法で調べた結果、67人の参加者のうち50人がこの薬の対象となりうる変異型を持っていたとされています[15]。どの変異が対象になるかは変異ごとに評価されており、ミスセンス変異がタンパク質の安定性をどう損なっているかという視点が、治療の選択にも関わっていることがわかります。
🩺 院長コラム【「働きが弱い」と「形を保てない」は別の問題】
ミスセンス変異の意味を考えるとき、つい「酵素の働きが落ちたかどうか」だけに目が向きがちです。けれども実際には、働く力は残っているのに形を保てず、働く場所に届く前に分解されてしまうという問題もあります。タンパク質のTmは、その違いを見分ける物差しの一つです。
変異がタンパク質を「壊している」のか「不安定にしている」のかによって、病気の仕組みの理解も、治療の選択肢も変わりうると考えています。遺伝子の変化を読むときには、DNAの配列だけでなく、その先にあるタンパク質の形と安定性まで思い描くことが大切だと考えています。
9. 遺伝診療との接点 ─ Tm値は検査の精度を支える土台
Tm値そのものを患者さんの体で測って診断するわけではありません。Tm値が関わるのは、PCRのアニーリング温度やプローブの結合条件など、遺伝子検査が「正しいものを、正しく見分ける」ための設計の部分です。
遺伝形式との関係でいえば、HRMはヘテロ接合体をヘテロ二本鎖による曲線の変化として捉える方法であり、常染色体顕性(優性)や潜性(劣性)の遺伝子の変化を持つかどうかを調べる場面で使われてきました。メチル化解析は、ゲノムインプリンティングという親由来によって遺伝子の働きが変わる仕組みの異常を捉える方法です。どちらも、検査で何がわかり、何がわからないかは、その検査の原理に左右されます。たとえばHRMでは、ホモ接合体どうしの違いが小さいタイプのSNPが存在すること[9]、曲線の異常だけでは変化の位置や種類を特定できないことを踏まえて結果を解釈する必要があります。
遺伝カウンセリングでは、検査の方法ごとの限界を踏まえて、結果が何を意味するのか、追加の確認検査が必要か、ご本人やご家族にとってどのような意味を持つのかを整理します。当院では臨床遺伝専門医が遺伝カウンセリングを行っており、中立の立場で判断材料をお示しします。なお、Tm値の測定やプライマー設計、HRMなどの研究用の解析そのものは、当院では行っていません。
10. よくある誤解
誤解①「Tm値はDNAが壊れる温度」
Tm値は、二本鎖が半分ほどける温度です。ほどけた一本鎖は化学的に壊れておらず、冷やせば再び二本鎖に戻れます。Tm値が表すのは、2本の鎖の結びつきの強さです。
誤解②「G-Cの数だけでTm値が決まる」
G-C対が多いほどTm値は高くなる傾向がありますが、実際には隣り合う塩基対の組み合わせによる積み重なりの強さが大きく影響します。G-Cの数が同じでも、並び順が違えばTm値は変わります。
誤解③「Tm値は配列だけで決まる固定値」
同じ配列でも、塩の濃度、マグネシウムの濃度、DNAの濃度、変性剤の有無によってTm値は変わります。条件を書かないTm値は比較できません。
誤解④「HRMならどんなSNPも見分けられる」
A::T対とG::C対が入れ替わるSNPは見分けやすい一方、塩基対の種類が変わらないタイプの一部は、ホモ接合体どうしの区別が難しいことが知られています。検査法ごとの得意・不得意を踏まえた解釈が必要です。
まとめ ─ Tm値は遺伝子検査を支える「結合の強さ」の物差し
Tm値は、DNAの二本鎖の半分が一本鎖にほどける温度で、2本の鎖の結びつきの強さを1つの数値で表したものです[1]。その値は、G-C対の数だけでなく、隣り合う塩基対の積み重なり、鎖の長さ、塩やマグネシウムの濃度によって決まり、現在は近傍塩基対モデルと塩濃度の補正を組み合わせて計算されています[6][7]。
この数値は、PCRのプライマー設計、プローブによる1塩基の判別、HRMによる変異の検出[9]、そしてプラダー・ウィリ症候群やアンジェルマン症候群のメチル化解析[11]まで、遺伝子検査のさまざまな段階を下支えしています。タンパク質にも同じ考え方のTmがあり、ミスセンス変異が形の安定性をどう損なうかを理解する手がかりとなり、薬理学的シャペロンという治療の考え方にもつながっています[15]。検査の結果を正しく読み解くには、その検査がどのような原理で成り立っているかを知ることが出発点になります。
よくある質問(FAQ)
Q1. Tm値とは何ですか?
Tm値(融解温度)とは、DNAの二本鎖のうち半分がほどけて一本鎖になる温度のことです。2本の鎖の結びつきの強さを表す目安で、値が高いほどほどけにくいことを意味します。ほどけたDNAは壊れたわけではなく、冷やせば再び二本鎖に戻ります。
Q2. Tm値は何によって決まりますか?
塩基の組み合わせ(特に隣り合う塩基対の並び)、鎖の長さ、塩やマグネシウムの濃度、DNAの濃度によって決まります。G-C対が多いほど高くなる傾向がありますが、G-Cの数が同じでも並び順が違えばTm値は変わります。ミスマッチがあるとTm値は下がります。
Q3. Tm値はどのように計算しますか?
短いDNAのおおまかな目安には、A-T対を2℃、G-C対を4℃として足し合わせるWallace則が使われます。現在の標準は近傍塩基対(NN)モデルで、隣り合う塩基対ごとの熱力学的な値を足し合わせ、DNAの濃度や塩の濃度の補正を加えて計算します。
Q4. PCRのアニーリング温度はTm値と同じにすればよいですか?
一般的には、プライマーのTm値を目安に、それより少し低めの温度から条件を検討します。温度が高すぎるとプライマーが貼りつかず、低すぎると目的外の場所に貼りついて非特異的な増幅が起こりやすくなります。2本のプライマーのTm値をそろえておくことも大切です。最適な温度は実験で確認して調整します。
Q5. HRM(高解像度融解解析)とは何ですか?
PCRで増やしたDNAを細かい温度刻みで加熱し、蛍光色素の光が消えていく様子から融解曲線を精密に描いて、配列の違いを見分ける方法です。ヘテロ接合体は曲線の形の変化から見分けやすく、ホモ接合体はTm値のずれから判定します。塩基対の種類が変わらないタイプのSNPの一部は区別が難しいことが知られています。
Q6. タンパク質にもTm値はありますか?
あります。タンパク質のTm値は、熱変性転移の中点にあたる温度で、熱安定性の指標になります。可逆的な二状態転移では、折りたたまれた分子とほどけた分子がほぼ半分ずつになる温度に相当します。ミスセンス変異によってTm値が下がり、タンパク質が形を保てなくなることがあります。薬などが結合するとTm値が上がる性質は、熱シフトアッセイや薬理学的シャペロンの考え方に応用されています。
Q7. ミネルバクリニックでTm値の測定やHRMの解析を依頼できますか?
いいえ、行っていません。Tm値の測定やプライマー設計、HRMなどの研究用の解析についてのご予約・お問い合わせはお受けしていません。研究用の解析については、ご所属の研究機関や受託解析サービスへご相談ください。
🏥 Tm値の測定・解析をお考えの方へ
当院では、Tm値の測定やプライマー設計、HRMなどの研究用解析を行っておりません。
この件についてのご予約・お問い合わせはお受けしておりません。
研究用の解析については、ご所属の研究機関や受託解析サービスへご相談ください。
この記事は用語を正しく知っていただくための解説であり、当院での診療をご案内するものではありません。なお、他の診療の過程で具体的な遺伝学的評価が必要と判断された場合に限り、遺伝カウンセリングが関係することがあります。
参考文献
- [1] SantaLucia J Jr. A unified view of polymer, dumbbell, and oligonucleotide DNA nearest-neighbor thermodynamics. Proc Natl Acad Sci U S A. 1998;95(4):1460-1465. doi:10.1073/pnas.95.4.1460. PMID:9465037. [PubMed 9465037]
- [2] Design of antisense oligonucleotides stabilized by locked nucleic acids. Nucleic Acids Res. 2002. [PMC113840]
- [3] Hybridization of synthetic oligodeoxyribonucleotides to phi chi 174 DNA: the effect of single base pair mismatch. Nucleic Acids Res. 1979. [PubMed 158748]
- [4] Nearest-neighbor thermodynamics and NMR of DNA sequences with internal A.A, C.C, G.G, and T.T mismatches. [PubMed 10090733]
- [5] Dependence of the melting temperature of DNA on salt concentration. Biopolymers. 1965. [PubMed 5889540]
- [6] Effects of sodium ions on DNA duplex oligomers: improved predictions of melting temperatures. Biochemistry. 2004. [PubMed 15035624]
- [7] Predicting stability of DNA duplexes in solutions containing magnesium and monovalent cations. Biochemistry. 2008. [PubMed 18422348]
- [8] High-resolution genotyping by amplicon melting analysis using LCGreen. Clin Chem. 2003. [PubMed 12765979]
- [9] Genotyping of single-nucleotide polymorphisms by high-resolution melting of small amplicons. Clin Chem. 2004. [PubMed 15229148]
- [10] Methylation-sensitive high resolution melting (MS-HRM): a new approach for sensitive and high-throughput assessment of methylation. Nucleic Acids Res. 2007. [PMC1874596]
- [11] White HE, Hall VJ, Cross NCP. Methylation-sensitive high-resolution melting-curve analysis of the SNRPN gene as a diagnostic screen for Prader-Willi and Angelman syndromes. Clin Chem. 2007;53(11):1960-1962. doi:10.1373/clinchem.2007.093351. PMID:17890436. [PubMed 17890436]
- [12] The use of differential scanning fluorimetry to detect ligand interactions that promote protein stability. Nat Protoc. 2007. [PubMed 17853878]
- [13] Martinez Molina D, et al. Monitoring drug target engagement in cells and tissues using the cellular thermal shift assay. Science. 2013;341(6141):84-87. doi:10.1126/science.1233606. PMID:23828940. [PubMed 23828940]
- [14] The cellular thermal shift assay for evaluating drug target interactions in cells. Nat Protoc. 2014. [PubMed 25101824]
- [15] Germain DP, et al. Treatment of Fabry’s Disease with the Pharmacologic Chaperone Migalastat. N Engl J Med. 2016;375(6):545-555. doi:10.1056/NEJMoa1510198. PMID:27509102. [PubMed 27509102]






