
この記事の監修・執筆:仲田洋美(臨床遺伝専門医)
ミネルバクリニック院長。臨床遺伝専門医・総合内科専門医・がん薬物療法専門医。1995年に医師免許を取得し、遺伝医療と出生前診断に携わっています。
記事の作り方(編集方針)
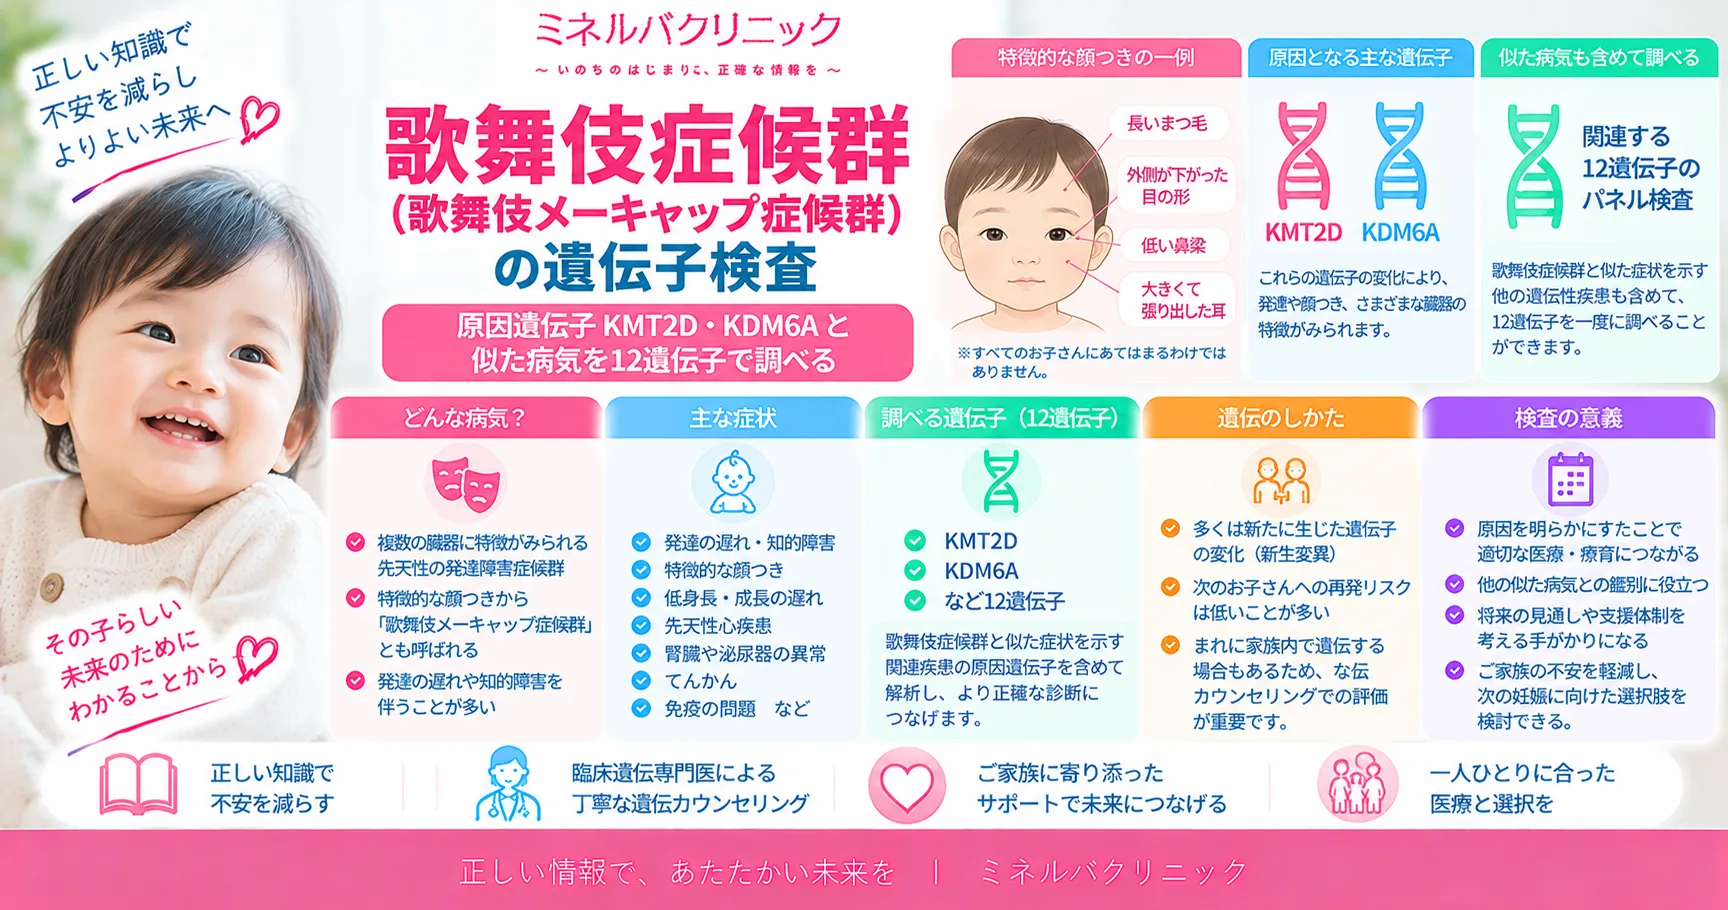
歌舞伎症候群(歌舞伎メーキャップ症候群)は、切れ長の目と下まぶたの外側がめくれる特徴的な顔つき、発達の遅れ、生まれたあとの成長の遅れ、指先のふくらみなどがみられる、生まれつきの病気です。主な原因はKMT2D遺伝子とKDM6A遺伝子の変化ですが、CHARGE症候群など、顔つきや合併症がよく似た病気もあります。この検査は、歌舞伎症候群の2つの原因遺伝子に、似た病気の10遺伝子を加えた12遺伝子を一度に調べ、診断までの回り道を短くすることを目指すものです。原因がわかれば、気をつけたい合併症、使える制度、そして次のお子さんで同じことが起こる可能性まで、具体的に考えられるようになります。このページでは、病気の特徴・寿命・遺伝のしかたと、検査でわかること・わからないことを、臨床遺伝専門医が解説します。
⏱️ 30秒でわかる要約
🧬 Q. この検査で何がわかりますか?
歌舞伎症候群の原因遺伝子KMT2D・KDM6Aと、CHARGE症候群・鰓耳腎症候群・ラーセン症候群など似た病気の遺伝子、合わせて12遺伝子に病気の原因となる変化があるかを一度に調べます。
🧬 Q. どんな人が受けるとよいですか?
顔つき・発達の遅れ・心臓や耳などの合併症から歌舞伎症候群や似た病気が疑われるお子さん(大人の方も)、原因がわからないまま診断がついていない方、次の妊娠を考えているご家族です。
🧬 Q. 費用・日数・検体は?
検査費用は330,000円(税込)、結果までは2〜3週間です(至急オプション55,000円で約7日短くなります)。検体は血液・唾液・頬の内側の粘膜で、オンライン診療でも受けられます。遺伝カウンセリング料(30分22,000円・税込)が別にかかります。
🧬 Q. 結果のあとはどうなりますか?
結果は臨床遺伝専門医が遺伝カウンセリングで直接ご説明してから、マイページにアップします。原因がわかれば、次のお子さんへの影響や出生前診断の計画まで考えられます。歌舞伎症候群でも原因遺伝子が見つからない方がいること、意義がまだわからない変化(VUS)のこともご説明します。
1. 歌舞伎症候群(歌舞伎メーキャップ症候群)とは
歌舞伎症候群は、特徴的な顔つき、軽い骨格の違い、指先に残るふくらみ(胎児期の指腹パッド)、軽度から中等度の知的障害、生まれたあとの成長の遅れを特徴とする、生まれつきの病気です[1]。心臓・腎臓・耳などの合併症を伴うことがあり、症状の組み合わせや重さは一人ひとり違います。
名前の由来と、いくつかの呼び方
歌舞伎症候群は1981年に日本から報告された病気で、切れ長の目をもつ顔つきが歌舞伎役者の隈取(くまどり)に似ていることから名づけられました(小児慢性特定疾病情報センターの解説による)。「歌舞伎メーキャップ症候群」「歌舞伎メイク症候群」「歌舞伎病」などの呼び方で調べられることもありますが、どれも同じ病気を指しています。英語では Kabuki syndrome と呼ばれます。
何人に1人?日本の患者さんの数
日本では、生まれてくる赤ちゃんのおよそ3万2,000人に1人と推定されています[1]。小児慢性特定疾病情報センターの解説では、国内の推計の患者数は約4,000人、ほとんどが家族の中でひとりだけに起こる「孤発例」とされています(2026年10月時点で確認)。日本だけの病気ではなく、世界中で報告されています[1]。
原因:KMT2D遺伝子とKDM6A遺伝子
遺伝性疾患の解説書GeneReviews(2026年4月改訂)によると、歌舞伎症候群の約75%はKMT2D遺伝子、約3〜5%はKDM6A遺伝子の変化によって起こります[1]。KMT2Dの変化による型を歌舞伎症候群1型、KDM6Aの変化による型を歌舞伎症候群2型と呼びます。KMT2Dは2010年にエクソーム解析で[3]、KDM6Aはその後、遺伝子の欠失をもつ患者さんの研究で[4]、原因として見つかりました。
どちらの遺伝子も、DNAが巻きついているヒストンというたんぱく質に目印をつけたり外したりする(ヒストンメチル化の調節)ことで、ほかの多くの遺伝子のスイッチの入り方を調整しています。遺伝子の配列そのものではなく、遺伝子の働き方を調節するしくみ(エピジェネティクス)に関わる遺伝子なので、体のいろいろな場所に影響が出ると考えられています[4]。
💡 用語解説:原因遺伝子が見つからない歌舞伎症候群
症状から歌舞伎症候群と診断されても、KMT2DにもKDM6Aにも原因が見つからない方がいます。その割合は、GeneReviewsでは約30%[1]、難病情報センターの解説では約10〜15%とされ、調べた集団や時期によって数字が違います。国際的な診断基準(2019年)では、遺伝子の結果がはっきりしない場合も、特徴的な顔つきと発達の遅れなどの組み合わせで診断できるとしています[2]。
病気そのものについてさらに詳しく知りたい方は、歌舞伎症候群とは(症状・原因・遺伝・寿命・治療研究)もご覧ください。このページでは、検査を受けるかどうかを決めるために必要なことを中心にお伝えします。
2. 顔つきの特徴と、主な症状・合併症
歌舞伎症候群の顔つきの中心は、目尻に向かって長い切れ長の目と、下まぶたの外側がめくれていることです。これに、弓なりで太い眉、短い鼻柱と低い鼻先、大きい耳やカップ状の耳、指先のふくらみのうち2つ以上が加わるのが、2019年の国際診断基準での「典型的な特徴」です[1][2]。
顔つき・手の特徴
「歌舞伎症候群 顔つき」「写真」で検索される方が多いのですが、歌舞伎症候群には、似た顔つきや合併症をもつ別の病気がいくつもあります(第5章)。顔つきだけで診断を決めることはできません。指先が盛り上がる「指腹パッド(フィンガーパッド)」は、診断の手がかりとして大切な所見です[1]。
発達と成長
多くの方は軽度から中等度の知的障害で、話したり歩いたりできるようになります[1]。難病情報センターの解説では、ひとりで歩く・ことばが出る平均の時期は生後20か月前後とされています。GeneReviewsでは、KMT2Dの変化による方のIQの平均は50台後半〜60台後半で、70を超える方もいるとされています[1]。成長については、治療をしなければ1歳までに成長の遅れがはっきりしてくることが多く、成長ホルモンの治療が役立った例も報告されています[1]。
合併症(どれくらいの人にみられるか)
🩺 歌舞伎症候群でみられる主な合併症
※割合と内容はGeneReviews(2026年4月改訂)[1]による。
新生児期の高インスリン血症は見逃されやすく、高インスリン血症の新生児の約1%が歌舞伎症候群だったとされています[1]。合併症は「あるかどうか」を早く確かめておくことで備えられるものが多く、病名がはっきりすることの意味は、ここにあります。
3. いつわかる?寿命や大人になってからのこと
2019年の国際診断基準では、乳児期の筋肉の緊張の弱さ・発達の遅れ・知的障害が診断の前提になっており、年齢を問わず診断できる形で作られています[2]。
いつ、どうやってわかるか
国際診断基準では、乳児期の筋緊張の低さ・発達の遅れ・知的障害のいずれかがあり、そのうえで「典型的な顔つきの特徴」または「KMT2D・KDM6Aの病的な変化」があれば、確定診断としています[2]。顔つきがはっきりしない時期や、似た病気と迷うときには、遺伝子検査が診断を決める手がかりになります。
妊娠中については、ご家族の中で原因となる変化がすでにわかっていれば、出生前検査が可能とされています[1]。ご家族に歌舞伎症候群の方がいない妊娠で、赤ちゃんのエコーで心臓などの異常が見つかった場合は、出生前全エクソーム(WES)検査や出生前全ゲノム(WGS)検査という選択肢があります。
寿命への影響
難病情報センターの解説(2026年10月時点で確認)では、歌舞伎症候群の寿命は「まだ明らかではない」とされています。一人ひとりの見通しは、心臓の病気やけいれんなど、どの合併症をどの程度もっているかで大きく変わります。だからこそ、診断がついた段階で合併症を一つずつ確かめ、必要な診療科で定期的に診てもらうことが大切です。
大人になってから
GeneReviewsでは、思春期以降に半数以上の方が肥満になるとされ、成長・視力・聴力は少なくとも年に1回確かめることが勧められています[1]。国際診断基準は年齢を問わず使えるため、大人の方でも遺伝子検査で確かめることができます[2]。お子さんの診断をきっかけに、「自分も同じ変化をもっているのでは」と考える親御さんもいます(第4章・第9章)。
4. 遺伝のしかたと、次のお子さんへの影響
歌舞伎症候群1型(KMT2D)は常染色体顕性(優性)遺伝、2型(KDM6A)はX連鎖遺伝です[1]。歌舞伎症候群のほとんどは、家族の中でひとりだけに起こる孤発例とされています(小児慢性特定疾病情報センターの解説による)。
1型(KMT2D):常染色体顕性遺伝
常染色体顕性(優性)遺伝では、2本ある遺伝子のうち1本に変化があれば発症します。GeneReviewsは、KMT2Dの変化による歌舞伎症候群は、親が同じ病気をもっている方は少数で、新しく起きた変化(de novo)による割合が高いとしています[1]。ご本人がお子さんをもつ場合、お子さん1人ごとに2分の1の確率で変化を受け継ぎます[1]。
2型(KDM6A):X連鎖遺伝と男女の違い
KDM6AはX染色体にある遺伝子で、X連鎖遺伝のしかたをとります[1]。KDM6Aは、女性の2本のX染色体のうち1本が働かなくなるしくみ(X染色体の不活性化)を受けにくい遺伝子ですが[4]、GeneReviewsでは、男性のほうが中等度から重度の発達の遅れになりやすく、女性は比較的軽い傾向があるとされています[1]。お母さんがKDM6Aの変化をもっている場合、妊娠ごとに2分の1の確率で受け継がれます[1]。
ご両親に変化がなくても、次のお子さんの確率はゼロではない
お子さんの変化がご両親の血液で見つからない場合、次のお子さんで同じことが起こる可能性は低いと考えられますが、ゼロではありません。GeneReviewsも、親の性腺モザイクの可能性があるため、一般の方よりわずかに高いと考えるべきとしています[1]。
性腺モザイクとは、ご両親の体の細胞のうち、卵子や精子のもとになる細胞(生殖細胞)の一部にだけ変化がある状態です。変化をもつ生殖細胞からできる卵子・精子は、その変化を受け継ぐ可能性があります。ただ、生殖細胞のうちどれくらいが変化をもつかは人によって違い、実際の診療ではわかりません。血液で調べて変化がなかったことも、生殖細胞の状態を保証するものではありません。そのため、一人ひとりのご両親にとっての次のお子さんの確率は「最大で2分の1」と考えます。「新しく起きた変化だから、次は大丈夫」と小さく見積もらず、次の妊娠でどう備えるかを前もって考えておくことに意味があります(第9章)。
⚠️ 新しく起きた変化は、ご両親のせいではありません
お子さんで新しく起きた変化は、妊娠中の過ごし方などとは関係なく起こります。遺伝子の変化は誰にでも起こりうるもので、誰のせいでもありません。原因がはっきりすると、「自分のせいではなかった」とわかることも、検査の大切な意味のひとつです。
5. 歌舞伎症候群と似た病気(歌舞伎様症候群)を一緒に調べる理由
歌舞伎症候群には、顔つきや合併症がよく似た病気がいくつもあり、症状だけでは見分けにくいことがあります。GeneReviewsは、歌舞伎症候群と見分けるべき病気として、CHARGE症候群(CHD7)、IRF6関連疾患、鰓耳腎(BOR)症候群、ラーセン症候群(FLNB)などを挙げています[1]。
さらに、歌舞伎症候群に似た特徴をもつ方から、ほかの遺伝子の変化も見つかっています。たとえば、Au-Kline症候群(岡本症候群)の原因となるHNRNPK[9]、発達の遅れと特徴的な顔つきを起こすKDM1A[10]、知的障害とけいれんを伴うOTUD6B[11]、歌舞伎症候群と同じ細胞内の信号の流れに関わるRAP1A・RAP1B[12]です。こうした病気を総称して「歌舞伎様症候群」と呼ぶことがあります。
似た病気を順番に1つずつ調べていくと、時間も費用もかかり、そのあいだ診断がつかないまま過ごすことになります。このパネル検査は、歌舞伎症候群の原因遺伝子と、見分けたい病気の遺伝子を一度に調べることで、診断までの回り道を短くすることを目指しています。病名が違えば、気をつける合併症も、ご家族への影響も変わります。
6. どんな人がこの検査を受けるとよいか
顔つき・発達の遅れ・合併症から歌舞伎症候群や似た病気が疑われる方、原因がわからないまま診断がついていない方、歌舞伎症候群と診断されたお子さんのご家族で次の妊娠を考えている方に向く検査です。
歌舞伎症候群や似た病気が疑われる方
- ●切れ長の目・下まぶたの外側のめくれ・弓なりの眉・大きな耳・指先のふくらみなどの特徴がある
- ●赤ちゃんのころの筋肉の緊張の弱さ、発達の遅れ、知的障害がある
- ●先天性心疾患、口唇裂・口蓋裂、難聴、腎臓の異常などの合併症があり、全体をまとめて説明する病名がついていない
- ●歌舞伎症候群とCHARGE症候群など、ほかの病気のどちらか迷っていると言われた
原因がわからないまま、何年も過ごしてきた方
お子さんの発達や合併症の原因がわからないまま、いくつもの診療科を回ってきたご家族も少なくありません。小児の先天異常・知的障害に対するエクソーム・ゲノム検査の系統的レビューでは、遺伝学的診断が、その後の検査や治療、家族への説明などの医療方針に影響することが報告されています[13]。変化の中身は研究ごとに違いますが、病名がつくと、受けるべき検査、気をつけたい合併症、使える制度(指定難病・小児慢性特定疾病)が決まり、次の一手が見えてきます。
歌舞伎症候群のお子さんのご家族で、次の妊娠を考えている方
お子さんがすでに症状から歌舞伎症候群と診断されていても、遺伝子の原因まではわかっていないことがあります。原因の変化がわかっていないと、次の妊娠で出生前に調べる「的」を決められません。まずお子さんの原因を確かめ、そのうえでご両親が同じ変化をもっているかを調べることで、次のお子さんへの影響と、妊娠したときの備え方を具体的に考えられるようになります(第4章・第9章)。
この検査より別の検査が向いている場合
症状の中心がどこにあるかで、向いている検査は変わります。比べる相手は「検査の種類」です。
🔍 症状に合わせた検査の選び方
※GeneReviewsは、歌舞伎症候群と見分けるべき病気に22q11.2欠失症候群などの染色体の変化も挙げています[1]。どの検査が合うかは、症状・診察所見・ご家族の情報で変わるため、遺伝カウンセリングで一緒に決めます。
7. 調べる12遺伝子と、それぞれでわかる病気
この検査では、CHD7・EYA1・FLNB・HNRNPK・IRF6・KDM1A・KDM6A・KMT2D・OTUD6B・RAP1A・RAP1B・SIX5の12遺伝子を調べます。遺伝子ごとに関係する病気と遺伝のしかたが違うため、どの遺伝子に変化が見つかるかで、ご家族への影響の考え方も変わります。
🧬 歌舞伎症候群・歌舞伎様症候群パネルの対象遺伝子(12遺伝子)
※対象遺伝子は当院の検査内容による。病気と遺伝のしかたは、KMT2D・KDM6Aは文献[1]、CHD7は[5]、EYA1・SIX5は[6]、IRF6は[7]、FLNBは[8]、HNRNPKは[9]、KDM1Aは[10]、OTUD6Bは[11]、RAP1A・RAP1Bは[12]による。
OTUD6Bのように常染色体潜性(劣性)遺伝の病気では、ご両親はどちらも症状のない保因者で、次のお子さんで同じ病気になる確率は4分の1です。KDM6AのようにX連鎖の病気では、お母さんが変化をもっているかどうかで確率が変わります。妊娠前に保因者かどうかを知りたい方には、拡大版保因者スクリーニングもあります(その遺伝子が対象かどうかは遺伝子一覧でご確認ください)。
8. この検査でわかること・わからないこと
この検査でわかるのは、12遺伝子の小さな変化(1文字の置き換わりや、数文字の挿入・欠失)と、遺伝子全体やいくつかのエクソンにまたがる欠失・重複です。一方で、遺伝子検査には必ず限界があります。
わかること
遺伝子のたんぱく質を作る部分(エクソン)と、その境目を、次世代シーケンサー(NGS)で読みます。対象の領域の99%以上を、20回以上重ねて読む精度で調べます。読み取りの質が十分でない場所は、別の方法(サンガー法)で確かめます。欠失・重複は、遺伝子全体の欠失・重複(頬粘膜・血液)と、2つ以上続いたエクソンの欠失・重複(血液のみ)を調べられ、見つかった欠失・重複は別の原理の方法(qPCR法やMLPA法)でもう一度確かめてから報告します。
KDM6Aは遺伝子の一部や全体の欠失で歌舞伎症候群が起こることが報告されており[4]、EYA1も欠失・重複が原因の一部を占めます[6]。エクソン単位の欠失・重複まで調べたい場合は、血液の検体が向いています。どの検体がよいかは、遺伝カウンセリングでご相談ください。
わからないこと
- ●原因遺伝子が見つからない歌舞伎症候群:症状から歌舞伎症候群と診断される方の一部(GeneReviewsでは約30%)は、今わかっている遺伝子に原因が見つかりません[1]。
- ●見つけにくい変化:染色体の転座や逆位、繰り返し配列の伸長、遺伝子のスイッチ部分(プロモーター)や、エクソンから20塩基以上離れた場所(深いイントロン)の変化は調べていません。1つのエクソンだけの欠失・重複も、通常は見つかりません。
- ●モザイク:体の一部の細胞にだけ変化がある体細胞モザイクを見つけることは、この検査の目的に含まれていません。
- ●鰓耳腎症候群のすべて:鰓耳腎症候群の原因として多いSIX1はこの検査に含まれていません。また、SIX5は、現在の専門家の評価では鰓耳腎症候群の原因とは考えられていません[6]。鰓耳腎症候群が疑わしい場合は、専用の検査が向いています(第6章)。
- ●意義がまだわからない変化(VUS):病気の原因かどうか、今の知識では判断できない変化が見つかることがあります。
- ●陰性でも否定はできません:原因が見つからなくても、歌舞伎症候群や似た病気ではないとは言い切れません。国際診断基準では、症状の組み合わせから歌舞伎症候群と診断されることもあります[2]。
9. 結果が出たあと
結果は、臨床遺伝専門医が遺伝カウンセリングで直接ご説明してから、マイページにアップします。結果だけをお送りすることはありません。陽性・陰性・VUSのそれぞれで、次にできることが違います。
原因が見つかったとき:病名と、合併症への備え
歌舞伎症候群と確定すると、心臓・腎臓・聴力・目・内分泌・免疫などを、どの順番で確かめていけばよいかがはっきりします。GeneReviewsでは、成長・視力・聴力を少なくとも年に1回確かめることが勧められています[1]。根本的な治療法は今のところなく、それぞれの症状に合わせた治療と、発達の支援・療育が中心です。新しい治療の研究も進められていますが、臨床試験の外で勧められる段階ではないとされています[1]。似た病気(CHARGE症候群など)と確定した場合は、その病気に合わせた備えに切り替えます。
ご家族への影響と、ご両親が検査を受けるとき
お子さんに原因が見つかったら、ご両親が同じ変化をもっているかを調べることで、新しく起きた変化か、受け継いだ変化かがわかります。どちらかによって、次のお子さんへの影響の考え方が変わります(第4章)。ご両親のどちらかが同じ変化をもっていた場合、その方は症状が軽くても、ご自身のこれからの健康管理を考える手がかりになります。あなたの1回の検査結果が、ご両親・きょうだい・お子さんが自分の状態を知る手がかりにもなります。
原因が見つからなかったとき
原因が見つからなくても、症状から歌舞伎症候群と診断されることがあります[2]。次の選択肢として、全エクソーム検査(WES)やマイクロアレイ染色体検査を考えます。GeneReviewsでは、原因が見つからない方やVUSが見つかった方で、DNAのメチル化の特徴(エピシグネチャー)を調べる解析が診断の助けになりうるとされています[1](この解析は今回の検査には含まれません)。
意義がまだわからない変化(VUS)が見つかったとき
VUSは、それだけで診断に使ったり、ご家族の検査に使ったりはしません。研究が進んで、のちに意味がはっきりすることもあります。調べた目的とは別の病気の原因が見つかった場合(二次的所見)の扱いは、当院の二次的所見の開示方針をご覧ください。
次の妊娠を考えている方:出生前診断の相談
ご家族の中で原因となる変化がわかっていれば、出生前検査が可能とされています[1]。当院では、羊水検査・絨毛検査を院内で行っています(2025年6月から産婦人科を併設)。原因がわかっていれば、次の妊娠で何を調べるかを前もって決められます。受けるかどうかも含めて、妊娠を考えている段階からご相談いただけます。どの選択をされても、その選択を尊重します。
10. 日本の制度(2026年10月時点)
歌舞伎症候群は、指定難病(告示番号187)と小児慢性特定疾病(染色体又は遺伝子に変化を伴う症候群)の対象です。難病情報センターと小児慢性特定疾病情報センターの掲載を、2026年10月に確認しました。医療費の助成を受けるには、それぞれの制度の認定の条件を満たし、申請する必要があります。認定の基準や申請の方法は、各センターやお住まいの自治体の窓口でご確認ください。
また、保険診療で行う遺伝学的検査(診療報酬の「D006-4 遺伝学的検査」)の対象疾患にも歌舞伎症候群が含まれており、「臨床症状や他の検査等では診断がつかない場合」に行えるとされています(厚生労働省の中央社会保険医療協議会の資料で確認)。保険で検査を受けられるかどうかは、主治医にご確認ください。当院のこの検査は自費の検査で、歌舞伎症候群の2遺伝子に似た病気の10遺伝子を加えて一度に調べる点、結果まで2〜3週間である点、臨床遺伝専門医が検査の前後に遺伝カウンセリングを行う点が特徴です。
11. 検査の流れ・費用・結果までの日数・検体
検査費用は330,000円(税込)、結果までは2〜3週間です。血液・唾液・頬の内側の粘膜で検査でき、オンライン診療でも受けられます。
ご予約
▶
遺伝カウンセリング臨床遺伝専門医
▶
検体の採取血液・唾液・頬の粘膜
▶
結果のご説明2〜3週間後・マイページへ
💴 費用・日数・検体
※この検査は自費診療です。オンラインの場合は、遺伝カウンセリング料金を事前にお支払いください。
オンライン診療では、ビデオ通話で遺伝カウンセリングを行ったあと、検体を当院にお送りいただきます。検体の採取キットは、検査料金をお支払いいただいたあとにお送りします。検体の取り違えを防ぎ、検査に使える品質を保つため、キットが届く前にご自身で検体を採取しないでください。
遺伝カウンセリングでは、検査で何がわかり、何がわからないか、結果がご家族にとってどういう意味をもつかをご説明します。検査を受けるかどうかは、説明を聞いて納得してから決めていただきます。
12. 院長コラム
🩺 院長コラム【名前がつくと、次の一手が決まる】
私自身、希少な常染色体顕性(優性)遺伝性疾患の当事者です。子どもに病気を受け渡したくない、という遺伝の病気をもつ方の思いはよくわかります。また、お子さんが重い症状で発症したのをきっかけに、ご自身も同じ遺伝子の変化を持っていたとわかり、自分のせいだと責めてしまう親御さんを、何度も見てきました。私の当事者としての話は、遺伝性疾患の当事者として、臨床遺伝専門医になった理由に書いています。
歌舞伎症候群は、多くがお子さんで新しく起きた変化によるものです。遺伝子の変化は誰にでも起こりうるもので、誰のせいでもありません。それでも、原因がわからないままだと、ご両親は「何がいけなかったのか」と考え続けてしまいがちです。原因がわかることは、病名や合併症への備えだけでなく、ご家族の気持ちの整理にもつながると考えています。
遺伝子検査は、やってみないとわからないことを、何度も経験してきました。検査をしないと何も言えない、というのが私の確固たる考えです。たとえば、きょうだいのお子さんの病気をきっかけに念のため検査を受けた方に、まったく別の遺伝子の病的な変化が、体の一部の細胞だけにある状態(モザイク)で見つかったことがあります。ご本人は発症していませんでしたが、卵子や精子のもとになる細胞にもその変化があれば、お子さんが発症することがある病気でした。こうした経験から、当院では、検査を受けずにリスクだけをご説明することはしておりません。検査をせずにリスクをお伝えするほうが、かえって危険だと考えているためです。
わからないまま悩み続けるより、わかったことから次を考えるほうが前に進める、と考えています。次のお子さんを考えるご家族には、出生前診断まで当院で続けて支えられる体制を整えています。どの選択をされても、その選択を尊重します。
よくある質問(FAQ)
Q1. 歌舞伎症候群の顔の特徴は?
目尻に向かって長い切れ長の目と、下まぶたの外側がめくれていることが中心です。これに、弓なりで太い眉、短い鼻柱と低い鼻先、大きい耳やカップ状の耳、指先のふくらみなどが加わります。ただし、似た顔つきの別の病気もあるため、顔つきだけで診断は決められません。
Q2. 日本に何人くらいいますか?何人に1人の病気ですか?
日本では、生まれてくる赤ちゃんのおよそ3万2,000人に1人と推定されています。小児慢性特定疾病情報センターの解説では、国内の推計の患者数は約4,000人とされています(2026年10月時点で確認)。
Q3. 歌舞伎症候群は寿命に影響しますか?
難病情報センターの解説では、寿命はまだ明らかではないとされています。一人ひとりの見通しは、心臓の病気やけいれんなど、どの合併症をどの程度もっているかで大きく変わるため、診断がついた段階で合併症を確かめ、定期的に診てもらうことが大切です。
Q4. 歌舞伎症候群は指定難病ですか?
はい。指定難病(告示番号187)で、小児慢性特定疾病の対象でもあります(2026年10月時点)。医療費の助成を受けるには、それぞれの制度の認定の条件を満たし、申請する必要があります。
Q5. 歌舞伎症候群はいつわかりますか?大人でも調べられますか?
2019年の国際診断基準では、乳児期の筋肉の緊張の弱さ・発達の遅れ・知的障害が診断の前提になっており、年齢を問わず診断できる形で作られています。大人の方でも遺伝子検査で確かめることができます。似た病気と迷うときは、遺伝子検査が手がかりになります。
Q6. 歌舞伎症候群は遺伝しますか?次の子どもも同じ病気になりますか?
ほとんどは家族の中でひとりだけに起こる孤発例で、1型(KMT2D)では新しく起きた変化の割合が高いとされています。ただし、ご両親の卵子や精子のもとになる細胞にだけ変化がある場合(性腺モザイク)があるため、次のお子さんの確率はゼロではなく、一人ひとりのご両親にとっては最大で2分の1と考えます。ご本人がお子さんをもつ場合、1型(KMT2D)ではお子さん1人ごとに2分の1の確率で受け継ぎます。
Q7. 歌舞伎症候群はどの科を受診すればよいですか?
まずはかかりつけの小児科でご相談ください。合併症に合わせて、循環器・耳鼻科・眼科・腎臓・内分泌などの診療科で診てもらうことになります。原因を確かめる遺伝子検査と遺伝カウンセリングは、当院で臨床遺伝専門医がお受けしています。
Q8. 検査で原因が見つからなければ、歌舞伎症候群ではないのですか?
そうとは限りません。症状から歌舞伎症候群と診断される方の一部は、今わかっている遺伝子に原因が見つかりません。国際診断基準では、症状の組み合わせから歌舞伎症候群と診断されることもあります。次の選択肢として、全エクソーム検査などを考えます。
🧬 一度の検査で、お子さんとご家族のこれからを考える
生まれ持った遺伝子は一生変わりません。歌舞伎症候群や似た病気の原因がわかれば、気をつけたい合併症や使える制度が決まり、次のお子さんへの影響や妊娠したときの備えまで考えられるようになります。当院では臨床遺伝専門医が常駐し、検査の前後の遺伝カウンセリングから、羊水検査・絨毛検査による出生前診断の相談まで、院内で続けて受けていただけます。
お電話でのお問い合わせ:03-3478-3768
参考文献
- [1] Adam MP, Hannibal M. Kabuki Syndrome. In: GeneReviews®. University of Washington, Seattle; 2011 (Updated 2026 Apr 23). [NCBI Bookshelf NBK62111]
- [2] Adam MP, Banka S, Bjornsson HT, et al. Kabuki syndrome: international consensus diagnostic criteria. J Med Genet. 2019;56(2):89-95. [DOI: 10.1136/jmedgenet-2018-105625](PMID: 30514738)
- [3] Ng SB, Bigham AW, Buckingham KJ, et al. Exome sequencing identifies MLL2 mutations as a cause of Kabuki syndrome. Nat Genet. 2010;42(9):790-793. [DOI: 10.1038/ng.646](PMID: 20711175)
- [4] Lederer D, Grisart B, Digilio MC, et al. Deletion of KDM6A, a histone demethylase interacting with MLL2, in three patients with Kabuki syndrome. Am J Hum Genet. 2012;90(1):119-124. [DOI: 10.1016/j.ajhg.2011.11.021](PMID: 22197486)
- [5] van Ravenswaaij-Arts CM, Hefner M, Blake K, Martin DM. CHD7 Disorder. In: GeneReviews®. University of Washington, Seattle; 2006 (Updated 2025 Aug 14). [NCBI Bookshelf NBK1117]
- [6] Smith RJH, Azaiez H. Branchiootorenal Spectrum Disorder. In: GeneReviews®. University of Washington, Seattle; 1999 (Updated 2025 Jun 26). [NCBI Bookshelf NBK1380]
- [7] Schutte BC, Saal HM, Goudy S, Leslie EJ. IRF6-Related Disorders. In: GeneReviews®. University of Washington, Seattle; 2003 (Updated 2021 Mar 4). [NCBI Bookshelf NBK1407]
- [8] Robertson S, Meira J. FLNB-Related Disorders. In: GeneReviews®. University of Washington, Seattle; 2008 (Updated 2025 Sep 11). [NCBI Bookshelf NBK2534]
- [9] Au PYB, You J, Caluseriu O, et al. GeneMatcher aids in the identification of a new malformation syndrome with intellectual disability, unique facial dysmorphisms, and skeletal and connective tissue abnormalities caused by de novo variants in HNRNPK. Hum Mutat. 2015;36(10):1009-1014. [DOI: 10.1002/humu.22837](PMID: 26173930)
- [10] Chong JX, Yu JH, Lorentzen P, et al. Gene discovery for Mendelian conditions via social networking: de novo variants in KDM1A cause developmental delay and distinctive facial features. Genet Med. 2016;18(8):788-795. [DOI: 10.1038/gim.2015.161](PMID: 26656649)
- [11] Santiago-Sim T, Burrage LC, Ebstein F, et al. Biallelic variants in OTUD6B cause an intellectual disability syndrome associated with seizures and dysmorphic features. Am J Hum Genet. 2017;100(4):676-688. [DOI: 10.1016/j.ajhg.2017.03.001](PMID: 28343629)
- [12] Bögershausen N, Tsai IC, Pohl E, et al. RAP1-mediated MEK/ERK pathway defects in Kabuki syndrome. J Clin Invest. 2015;125(9):3585-3599. [DOI: 10.1172/JCI80102](PMID: 26280580)
- [13] Malinowski J, Miller DT, Demmer L, et al. Systematic evidence-based review: outcomes from exome and genome sequencing for pediatric patients with congenital anomalies or intellectual disability. Genet Med. 2020;22(6):986-1004. [DOI: 10.1038/s41436-020-0771-z](PMID: 32203227)
関連記事



