

目次
- 1 1. SMAD4遺伝子とco-SMAD ─ TGF-βシグナルの「共通の運び屋」
- 2 2. TGF-βシグナルはどう核へ伝わるか
- 3 3. 体細胞変異と膵臓がん ─「DPC4」というもう一つの顔
- 4 4. 機能喪失型と機能獲得型 ─ 生殖細胞系列変異の分かれ道
- 5 5. 若年性ポリポーシス症候群(JPS)─ 機能喪失型①
- 6 6. 遺伝性出血性末梢血管拡張症(HHT)とJP-HHTオーバーラップ ─ 機能喪失型②
- 7 7. 胸部大動脈瘤・解離(TAAD)と僧帽弁 ─ 機能喪失型③
- 8 8. ミューレ症候群 ─ 機能獲得型
- 9 9. 遺伝学的検査・サーベイランス・遺伝カウンセリング
- 10 10. よくある誤解
- 11 よくある質問(FAQ)
- 12 参考文献
- 13 関連記事
📍 クイックナビゲーション
細胞は、外からの合図を受け取って「増えるか・止まるか・成熟するか」を決めています。その合図のひとつTGF-βシグナルを、細胞の表面から核のなかまで運ぶ最終走者がSMAD4遺伝子です。SMAD4は、生涯のうちに特定の細胞で起きる体細胞変異では膵臓がんなどのがん抑制ブレーキ喪失につながり、生まれつきの生殖細胞系列変異では、若年性ポリポーシス症候群・遺伝性出血性末梢血管拡張症(HHT)・大動脈瘤・ミューレ症候群という、一見バラバラに見える病気の共通の原因になります。本記事では、この「司令塔」がどんな遺伝子で、変異のタイプによって病気がどう枝分かれするのかを、遺伝専門医がやさしく解説します。
Q. SMAD4遺伝子とは何をする遺伝子ですか?まず結論だけ知りたいです
A. SMAD4は、TGF-βという合図を細胞の表面から核まで運ぶ「共通の運び屋(co-SMAD)」で、細胞の増殖にブレーキをかけるがん抑制遺伝子です。膵臓などの細胞に後天的に起きた体細胞変異はがんを進めるアクセルになり、生まれつきの生殖細胞系列変異は、機能が失われるか強まるかによって、若年性ポリポーシス・HHT・大動脈瘤・ミューレ症候群へと枝分かれします。
- ➤分子のはたらき → TGF-βで活性化したR-SMADと結びつき、核へ移動して標的遺伝子のスイッチを操作する
- ➤体細胞変異とがん → 別名DPC4。膵管腺がんの約半数でSMAD4の体細胞性不活化がみられる
- ➤機能喪失型の生殖細胞系列変異 → 若年性ポリポーシス症候群・HHT・胸部大動脈瘤/解離
- ➤機能獲得型の生殖細胞系列変異 → コドン496・500に集中し、進行性の線維化を起こすミューレ症候群
- ➤検査とケアの要点 → 家系内の変異が既知なら単一部位検査、未知ならマルチジーンパネル。臓器をまたいだ生涯のサーベイランスが要となる
🧬 SMAD4遺伝子の基本情報
各項目の根拠と詳しい解説は、本文の該当セクションをご覧ください。
1. SMAD4遺伝子とco-SMAD ─ TGF-βシグナルの「共通の運び屋」
SMAD4は、TGF-βという合図を細胞の表面から核のなかへ運ぶリレーの最終走者であり、その通り道が1本しかないという意味で、細胞の運命を握る「司令塔」です。この遺伝子がつくるタンパク質の設計図が壊れると、増殖のブレーキが利かなくなったり、逆に合図が過剰に鳴り続けたりして、がんや全身の遺伝性疾患につながります。
SMAD4はSMAD family member 4の頭文字をとった遺伝子名で、DPC4やMADH4という別名でも呼ばれます[1]。18番染色体の長腕(18q21)にあり、公的データベースOMIMの遺伝子番号は600993です。ショウジョウバエの相同タンパク質が「Medea」と呼ばれるように、SMAD4はヒトからハエまで進化的によく保存された分子で、胚の発生・組織の維持・免疫の調節など生命の根幹に関わっています。
💡 用語解説:co-SMAD(共通メディエーターSMAD)
SMADタンパク質には、受容体から直接活性化されるR-SMAD(SMAD2・3など)と、それらと組んで働く共通メディエーターSMAD(co-SMAD)があります。ヒトのco-SMADはSMAD4ただ1つです。つまり、TGF-βの合図を核へ運ぶルートは複数のR-SMADが分担していても、最後に必ず通る一本道がSMAD4なのです。この「一本道」だからこそ、SMAD4が壊れると幅広い合図が一気に止まってしまいます。
SMAD4タンパク質は、DNAに結合するMH1ドメイン、ほかのSMADと三量体をつくって転写を活性化するMH2ドメイン、そして両者をつなぐリンカーの3つの部分でできています。後で見るように、若年性ポリポーシスの多くはこのタンパク質が途中で切れてしまう変異であり、ミューレ症候群はMH2ドメインの決まった位置が置き換わる変異です。どのドメインがどう壊れるかが、現れる病気の違いに直結します。
ご本人やご家族にとって大切なのは、SMAD4という1つの遺伝子名の裏に、まったく性格の異なる複数の病気が隠れているという点です。「SMAD4に変化がある」と言われたとき、それが後天的な体細胞変異なのか、生まれつきの生殖細胞系列変異なのか、そして機能が失われる型なのか強まる型なのかによって、注意すべきことも受け継ぎの有無も大きく変わります。この記事はその見取り図をお渡しするために書いています。
2. TGF-βシグナルはどう核へ伝わるか
TGF-βシグナルは、細胞表面の受容体にリガンドが結びつくところから始まり、R-SMADのリン酸化、SMAD4との合体、核への移動、標的遺伝子の操作という順に進みます。SMAD4は、その全行程で「核へ運ぶ許可証」の役割を果たしており、これが欠けると合図は入り口で止まってしまいます。
🔍 関連記事:TGF-βシグナル伝達経路/BMPシグナル伝達経路/転写因子とは
まず、TGF-βファミリーの成長因子が細胞表面の受容体に結びつくと、受容体が活性化し、細胞質のなかにいるR-SMAD(SMAD2・SMAD3など)にリン酸というスイッチが入ります。リン酸化されたR-SMADは、ただちにSMAD4と結びついて安定な複合体(ヘテロ三量体)をつくります[1]。この合体こそが、合図を細胞質から核へ運ぶための必須の手続きです。核に入った複合体は、細胞ごとの役割を決める転写因子と協力しながら、DNAの決まった場所に集まり、増殖・分化・アポトーシス(細胞の自然死)を左右する遺伝子のスイッチを操作します。
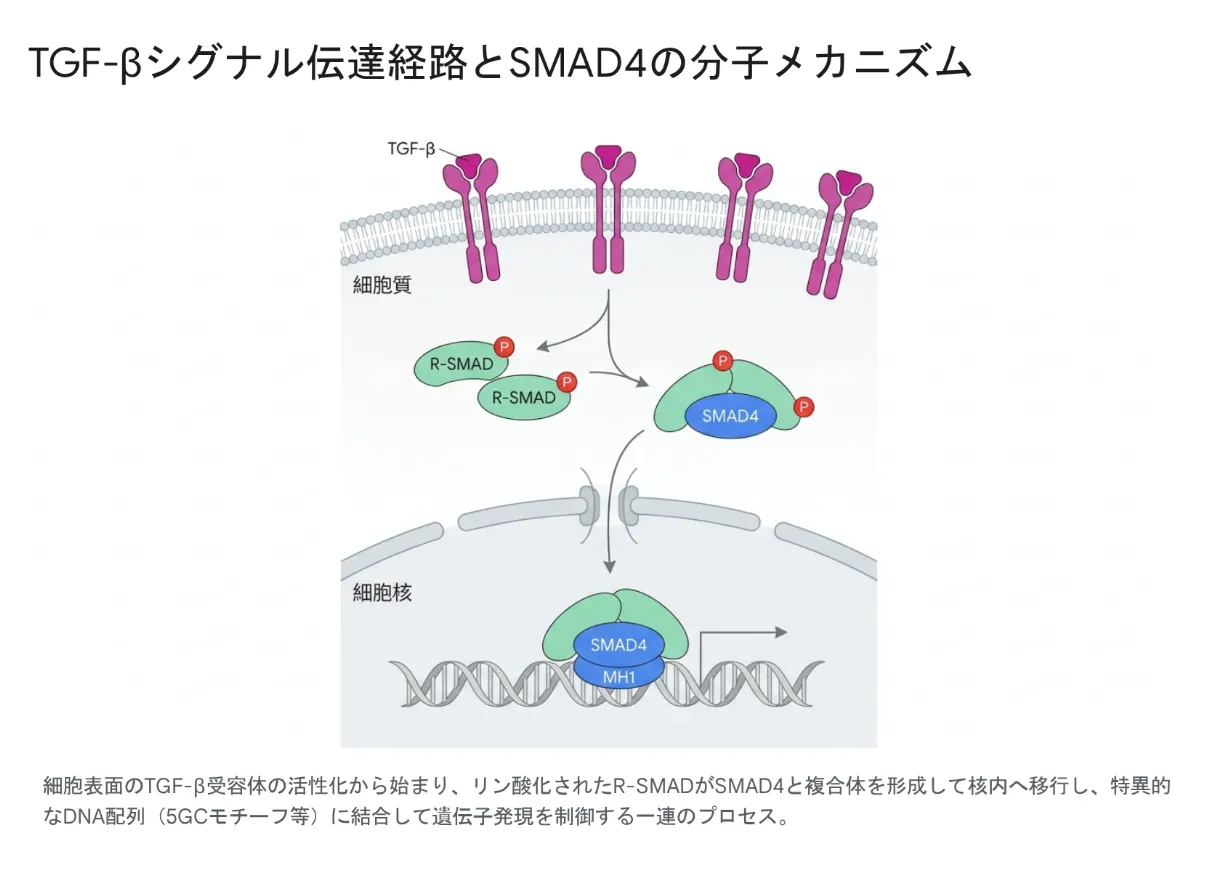
細胞表面のTGF-β受容体の活性化から始まり、リン酸化されたR-SMADがSMAD4と複合体を形成して核内へ移行し、特定のDNA配列に結合して遺伝子発現を制御する一連の流れ。
ここで大切なのは、SMAD4がTGF-β系のなかでただ1つの合流点だという事実です。よく似たBMPシグナルも、最終的にはSMAD4を経由して核へ入ります。つまり複数の合図が1つの扉を共有しているため、SMAD4の異常は「1つの合図の乱れ」では済まず、増殖の制御・血管の形づくり・結合組織の維持といった、離れた場所の働きに同時に影響します。SMAD4の病気が消化管・血管・大動脈・皮膚と多臓器に広がるのは、この構造上の理由によります。
ご本人・ご家族の視点でいえば、「なぜ大腸のポリープと鼻血と大動脈が同じ遺伝子で結びつくのか」という素朴な疑問の答えが、この一本道にあります。バラバラに見える症状が実は1つのシグナルの乱れから来ていると分かると、複数の診療科をまたいだ定期検査がなぜ必要なのかも腑に落ちやすくなります。
3. 体細胞変異と膵臓がん ─「DPC4」というもう一つの顔
正常なSMAD4は細胞の増殖を抑えるがん抑制遺伝子ですが、生涯のうちに特定の細胞で後天的に失われる(体細胞変異)と、そのブレーキが外れてがんが進みます。とくに膵臓がんではSMAD4の欠失が高頻度でみられ、別名「DPC4」の由来にもなっています。
この遺伝子は1996年にHahnらによって、膵臓がんで欠けている遺伝子として同定され、「Deleted in Pancreatic Cancer 4(DPC4)」と名づけられました[2]。原発性の膵管腺がんでは、SMAD4を含む18番染色体長腕のヘテロ接合性の消失(LOH)が高頻度にみられることが示されました[2]。現在の整理では、SMAD4そのものの体細胞性の不活化は膵管腺がんのおよそ半数で認められるとされています。病理の現場では、この発現があるかないかを調べることが、膵管腺がんの診断を後押しする補助的な手がかりになります。
💡 用語解説:体細胞変異と生殖細胞系列変異
体細胞変異は、生まれたあとに体の一部の細胞で起きる変化で、原則としてお子さんには受け継がれません。がん組織のなかで起きるSMAD4の変異はこちらです。一方、生殖細胞系列変異は精子や卵子の段階から全身の細胞に存在し、50%の確率で次の世代へ受け継がれます。同じSMAD4でも、この2つは「遺伝するか・しないか」が正反対で、記事のなかでも最も誤解されやすい分かれ道です。
SMAD4の発現喪失は、膵臓がんだけでなく大腸・直腸のがんや胆道がん(胆管がん)でも報告され、いくつかのがんでは予後不良の目印になり得ることが示されています[1]。ただし、これは治療方針を一律に決めるための数値ではなく、あくまで病態を理解する手がかりです。実際の治療は、がんの種類・進行度・全身状態を総合して個別に判断されます。

👩⚕️ 院長のひとこと ─ 「遺伝するがん」と「遺伝しないがん」を分けて考える
がんの遺伝子と聞くと、すべてが子孫に受け継がれるように感じてしまう方が少なくないと考えています。けれども、膵臓がんの組織で見つかるSMAD4の変化の多くは、その臓器で後天的に起きた体細胞変異です。私は、遺伝子の名前ではなく「どこで・いつ起きた変化か」を最初に整理することが、不要な不安を防ぐうえで大切だと考えています。生まれつきの生殖細胞系列変異が疑われるのは、若い年齢での発症や、家系に同じ病気が重なる場合などで、その見きわめには家族歴の丁寧な確認が欠かせません。
4. 機能喪失型と機能獲得型 ─ 生殖細胞系列変異の分かれ道
生まれつきのSMAD4変異は、タンパク質の機能を「失わせる型」と「強めてしまう型」に大きく分かれ、この違いだけで現れる病気の性格が正反対になります。機能喪失型は若年性ポリポーシス・HHT・大動脈瘤へ、機能獲得型はミューレ症候群へと枝分かれします。
SMAD4の生殖細胞系列変異が興味深いのは、同じ遺伝子でありながら、変異がタンパク質の機能を喪失させるのか、機能を獲得させるのかによって、まったく別の方向へ分岐する点です[1]。喪失型では、SMAD4が足りずにTGF-βの合図が弱まり、消化管のポリープや血管の形づくりの乱れが起こります。獲得型では、逆に合図が過剰に鳴り続け、全身の線維化(組織が硬く厚くなる変化)が進みます。
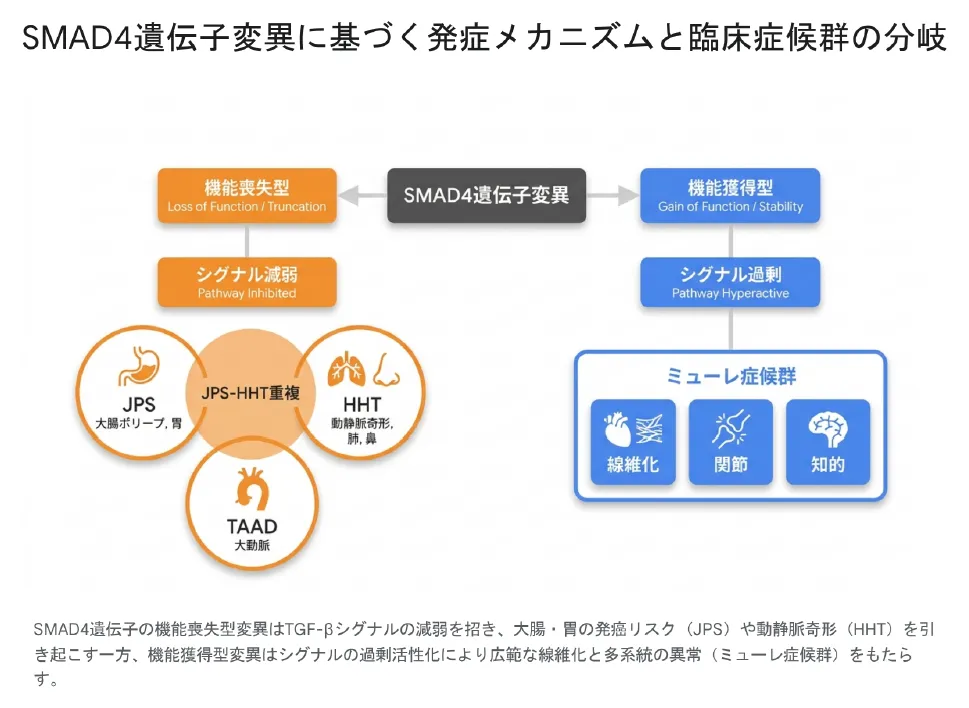
機能喪失型変異はTGF-βシグナルの減弱を招き、大腸・胃の発がんリスク(JPS)や動静脈奇形(HHT)を引き起こす一方、機能獲得型変異はシグナルの過剰活性化により広範な線維化と多系統の異常(ミューレ症候群)をもたらす。
💡 用語解説:ハプロ不全
ヒトは遺伝子を2つずつ持っています。ハプロ不全とは、片方が壊れただけで、残る1つでは量が足りず正常な働きを保てなくなる状態を指します。SMAD4の機能喪失型変異はこのハプロ不全として働くことがあり、大動脈の壁の弱さ(大動脈症)や僧帽弁の障害の背景と考えられています。「半分あればなんとかなる」わけではない、という点がSMAD4の難しさです。
これらの病気はいずれも常染色体顕性(優性)遺伝の形をとり、両親のどちらかが病的バリアントを持つ場合、各お子さんに受け継がれる確率は50%です。ご本人・ご家族にとっては、「変異の型が分かれば、注意すべき臓器と受け継ぎのリスクをあらかじめ地図にできる」ことが大きな意味を持ちます。次の章から、この地図を機能喪失型(第5〜7章)と機能獲得型(第8章)に分けてたどっていきます。
5. 若年性ポリポーシス症候群(JPS)─ 機能喪失型①
若年性ポリポーシス症候群は、消化管に良性の「若年性ポリープ」が多発する常染色体顕性(優性)遺伝の病気で、その原因の約半分はSMAD4またはBMPR1Aの変異です。ポリープ自体は良性でも、生涯を通じた大腸がん・胃がんのリスクが高まるため、若い時期からの定期的な内視鏡が要になります。
🔍 関連記事:若年性ポリポーシス症候群/BMPR1A遺伝子/ポイツ・ジェガース症候群
「若年性」という言葉はポリープの組織のタイプ(過誤腫性)を指す用語で、必ずしも発症年齢だけを意味するわけではありません。JPS症例のおよそ半分は、BMPR1AまたはSMAD4の病的バリアントで説明されます[3]。SMAD4で起こる変異の多くは、タンパク質が途中で切れてしまうナンセンス変異やフレームシフト変異で、機能しない短いタンパク質ができ、核へ合図を運べなくなります。
💡 用語解説:過誤腫(かごしゅ)
過誤腫とは、もともとその場所にある細胞が、正常な組織の材料を使って過剰に増えてできた良性のかたまりです。若年性ポリープは、この過誤腫性のポリープです。良性ではありますが、表面がくり返し傷ついて再生する過程で、まれに直接がんへ進む経路も指摘されています。だからこそ「良性だから放っておいてよい」とは考えず、定期的に観察します。
JPSの臨床的な診断は、大腸に若年性ポリープが5個以上ある場合、消化管全体にわたって多発する場合、あるいは数に関わらず若年性ポリープがあってJPSの家族歴がある場合に確立されます[4]。生涯の発がんリスクは報告に幅がありますが、大腸がんは最大で約50%、胃がん(胃のポリープがある場合)は最大で約21%と見積もられています[5]。とくにSMAD4変異を持つ人は、胃のポリープや胃がんのリスクが高い傾向が示されています[3]。
国際的なガイドラインでは、消化管のサーベイランスは12〜15歳ごろから開始し、1〜3年ごとに大腸内視鏡と上部消化管内視鏡を行うことが推奨されています[5]。さらに、SMAD4の病的バリアントが分かった場合には、診断の時点でHHT(次章)についても評価することが勧められます[5]。ご本人・ご家族にとって重要なのは、「ポリープが良性かどうか」よりも「生涯を通じて計画的に見張る体制をつくれるか」であり、これが将来のがんを防ぐ最大の鍵になります。鑑別としては、家族性大腸腺腫症(APC)やポイツ・ジェガース症候群など、ほかのポリポーシス症候群を区別することも大切で、ここでマルチジーンパネルが力を発揮します。
6. 遺伝性出血性末梢血管拡張症(HHT)とJP-HHTオーバーラップ ─ 機能喪失型②
SMAD4の機能喪失型変異は、消化管のポリープに加えて血管の形づくりも乱し、遺伝性出血性末梢血管拡張症(HHT)を引き起こします。SMAD4によるHHTは若年性ポリポーシスを同時に伴うため、「JP-HHTオーバーラップ症候群」として、脳や肺の血管の評価まで含めた管理が必要になります。
🔍 関連記事:JP-HHTオーバーラップ症候群/動静脈奇形(AVM)/HHT遺伝子検査
HHTの原因遺伝子としてはENG・ACVRL1がよく知られ、SMAD4はそのうちのごく一部を占めます[6]。SMAD4の変異によるHHTは、前章の若年性ポリポーシスの症状を同時に発現するため、厳密にJP-HHTオーバーラップ症候群と分類されます[7]。TGF-βシグナルの障害で、本来は毛細血管を挟むはずの動脈と静脈が直接つながってしまい、これが動静脈奇形(AVM)となります。
💡 用語解説:動静脈奇形(AVM)
通常、勢いの強い動脈血は毛細血管というクッションを通ってから静脈へ流れます。動静脈奇形(AVM)では、このクッションを飛び越えて動脈と静脈が直接つながってしまいます。皮膚の表面近くにできると赤い斑点(末梢血管拡張)として見え、肺や脳にできると出血や血栓・膿瘍の原因になり、命に関わることがあります。
HHTの臨床診断には、国際的に用いられるキュラソー基準が使われます。すなわち、①くり返す鼻出血、②特徴的な部位の末梢血管拡張、③内臓の動静脈奇形、④第一度近親者の家族歴、という4項目のうち3つ以上で「確定」、2つで「疑い」と判定します[6]。とくに肺や脳のAVMは無症状のうちに重い合併症を起こすため、症状を待たずに調べる「発症前スクリーニング」が勧められます。脳のAVMについてはリスクのある小児に対してできるだけ早期(生後まもなく)に造影剤を使わないMRIを、肺のAVMには経胸壁のバブルエコー(造影心エコー)を第一選択として行うことが推奨されています[6]。
ご本人・ご家族にとって覚えておきたいのは、「鼻血が多い」「大腸のポリープがある」という、それぞれ単独では見過ごされがちな所見が、SMAD4という一本の糸でつながっているという点です。片方が分かった時点でもう片方も評価しておくことが、脳出血や重い消化管出血といった深刻な事態を未然に防ぐことにつながります。検査面では、当院の血管奇形NGSパネルやHHT遺伝子検査で、ENG・ACVRL1・SMAD4などをまとめて調べることができます。
7. 胸部大動脈瘤・解離(TAAD)と僧帽弁 ─ 機能喪失型③
SMAD4の機能喪失型変異を持つ人では、胸部大動脈瘤や大動脈解離のリスクが高まることが報告されています。命に関わる解離を防ぐには、大動脈の太さを画像で定期的に見張ることが欠かせません。
🔍 関連記事:遺伝性大動脈疾患 総論/SMAD3遺伝子/大動脈二尖弁(BAV)
SMAD4のハプロ不全は、大動脈の壁の構造をもろくし、根部・上行・下行のいずれにも拡張(動脈瘤)を起こし得ます[8]。拡張が進むと、大動脈弁の閉鎖不全や、壁が裂ける大動脈解離という緊急事態につながります。若年性ポリポーシスに伴うSMAD4変異では、僧帽弁の機能障害を合併する例も報告されており[1]、TGF-βシグナルの障害という点でSMAD3やFBN1・TGFBR1などが関わるほかの結合組織疾患と重なる部分があります。
SMAD4関連の大動脈症について、一律の画像検査間隔は確立していません。診断がついた時点で心エコーや大動脈の画像評価を行い、その後は大動脈の径・拡大の速度・家族歴などに応じて、循環器の専門医が個別に間隔を設定します。
下の表は、SMAD4の病的バリアントを持つ人に対して、各種の国際ガイドラインが示す臓器別サーベイランスの考え方をまとめたものです。数値は目安であり、実際の開始年齢や間隔は主治医の評価によって調整されます。
ご本人・ご家族にとっては、大動脈は「症状が出たときには手遅れになりやすい」臓器だからこそ、無症状の段階からの画像フォローに意味があります。とくに大動脈疾患の家系では、第一度近親者にも心エコーによるスクリーニングが勧められます。大動脈二尖弁(BAV)の有無なども含め、循環器内科と連携した長期の見守りが重要になります。
8. ミューレ症候群 ─ 機能獲得型
ミューレ症候群は、SMAD4の「機能獲得型」変異によって起こる、きわめてまれな進行性の結合組織疾患です。機能喪失型とは逆にTGF-βの合図が過剰になり、全身の線維化・低身長・特徴的な顔つき・心血管や気道の異常などが年齢とともに進みます。
ミューレ症候群を起こす変異は、SMAD4のMH2ドメインのコドン496または500という決まった位置に集中しています[9]。この限られた場所に起きる変異が、SMAD4タンパク質やSMAD複合体を分解されにくくし、TGF-β/SMADシグナルの制御を異常にします[10]。壊すのではなく「効きすぎる」方向へずらすため、機能獲得型と呼ばれ、しばしばドミナントネガティブな性質もあわせ持つと考えられています。
ミューレ症候群の多くは、両親には変異がなく、お子さんに初めて生じる新生突然変異(de novo)で発症します。これまでに親の由来が調べられた例はすべて父親由来で、父親の年齢が高いことと関連することが報告されています[11]。症状は年齢とともに進み、とくに注意すべきは、外傷や手術・気管挿管などをきっかけに起こる異常な瘢痕形成と線維化です。心臓・気道・肺などで進むと、重い合併症につながることがあります。
👩⚕️ 院長のひとこと ─ 「同じ遺伝子」でも設計図の壊れ方で世界が変わる
SMAD4は、機能が失われれば消化管や血管の病気に、機能が強まれば全身の線維化にと、まるで正反対の世界へ患者さんを導きます。私は、遺伝子検査の結果を読むとき、変異の「場所」と「効果の向き(喪失か獲得か)」まで確認することが、その後の見通しを大きく左右すると考えています。ミューレ症候群のように手術・麻酔そのものがリスクになる病気では、診断名を関係する診療科と共有しておくこと自体が、患者さんを守る医療につながると考えています。
9. 遺伝学的検査・サーベイランス・遺伝カウンセリング
SMAD4関連の病気が疑われるときは、確定診断と血縁者のリスク評価のために遺伝学的検査が役立ちます。検査で変異のタイプが分かれば、注意すべき臓器を絞り込み、家族のなかで誰に検査を勧めるかも整理できます。
🔍 関連記事:遺伝カウンセリングとは/臨床遺伝専門医とは/着床前遺伝学的検査(PGT-M)
検査の進め方は、家系のなかに病的バリアントが既に判明しているかどうかで変わります。既知であれば、その1か所に絞った単一部位検査で足ります。分からない場合や家族歴のない孤発例では、SMAD4を含む複数の関連遺伝子をまとめて調べるマルチジーンパネル検査が推奨されます[5]。ポリポーシスのパネルには、家族性大腸腺腫症のAPCやBMPR1Aなど主要な原因遺伝子が含まれ、似た病気の鑑別を効率よく進められます。
未成年者への発症前検査は、一般には結果が医学的なケアに直接影響しない限り勧められません。しかしSMAD4関連のJPSやHHTは、小児期に脳出血や重い消化管出血といった命に関わる合併症が起こり得るため、明確な例外とされます[5]。親が病的バリアントを持つことが分かっている家系では、乳児期の早い段階での検査が支持され、これによって脳AVMのスクリーニングなどを早くから始められます[6]。将来の妊娠に向けて、着床前遺伝学的検査(PGT-M)という選択肢について情報を得たいという方もいらっしゃいます。
🔬 SMAD4を含む当院の検査メニュー
SMAD4は、目的に応じて複数の検査で調べることができます。血管の症状が中心なら血管奇形NGSパネルやHHT遺伝子検査で、ENG・ACVRL1とあわせて評価します。
また、出生前・新生児期のスクリーニングとしては、SMAD4は当院のNIPTインペリアルプランが対象とする単一遺伝子疾患の遺伝子群にも含まれています。NIPT全般についてはNIPTトップページをご覧ください。
出生前診断が話題になる場合は、検査の性質を分けて理解しておくと安心です。NIPTのような非確定的検査でSMAD4を含む単一遺伝子疾患を評価する方法と、確定診断のために胎児由来の細胞を直接調べる羊水検査・絨毛検査とは、目的も精度も異なります。生まれたあとであれば血液を用いた解析が中心になります。どの検査をどの順で行うかは、症状・家族歴・妊娠の時期によって変わりますので、臨床遺伝専門医による遺伝カウンセリングのなかで一緒に整理していくことが望ましいと考えます。
SMAD4関連疾患の管理は、消化器・循環器・呼吸器・小児科・臨床遺伝など、複数の診療科が連携する集学的なアプローチが不可欠です。ご本人・ご家族にとっての意味は、「1つの科で完結しない病気だからこそ、全体を見渡す司令塔役が必要」ということに尽きます。診断がついたら、生涯にわたって計画的に見守る体制を早めに整えることが、合併症を防ぎ生活の質を守る最善の道になります。
10. よくある誤解
誤解①「SMAD4のがんはすべて遺伝する」
膵臓がんの組織で見つかるSMAD4の変化の多くは、その臓器で後天的に起きた体細胞変異で、原則としてお子さんには受け継がれません。生まれつきの生殖細胞系列変異かどうかは、発症年齢や家族歴を踏まえて別に評価します。
誤解②「若年性ポリープは良性だから放っておいてよい」
ポリープ自体は良性の過誤腫ですが、SMAD4関連のJPSでは生涯の大腸がん・胃がんリスクが高まります。若い時期からの定期的な内視鏡が、将来のがんを防ぐための土台になります。
誤解③「鼻血と大腸ポリープは別々の問題」
SMAD4では、この2つがJP-HHTオーバーラップとして同じ原因でつながっていることがあります。片方が分かったら、もう片方(脳・肺のAVMを含む)も評価しておくことが安全につながります。
誤解④「ミューレ症候群も機能が壊れる病気」
ミューレ症候群は、SMAD4の機能が強まる(機能獲得型)ことで起こり、若年性ポリポーシス(機能喪失型)とは正反対の仕組みです。同じ遺伝子名でも、変異の向きが違えば病気の性格は大きく変わります。
よくある質問(FAQ)
🏥 遺伝性のがん・ポリポーシス・血管奇形・大動脈疾患のご相談
SMAD4関連疾患をはじめとする遺伝性腫瘍・血管奇形・大動脈疾患の
遺伝子検査と遺伝カウンセリングは
臨床遺伝専門医が在籍するミネルバクリニックにご相談ください。
参考文献
- [1] SMAD4 gene. MedlinePlus Genetics. [MedlinePlus]
- [2] DPC4, a candidate tumor suppressor gene at human chromosome 18q21.1. Science. 1996. [DOI: 10.1126/science.271.5247.350]
- [3] Disease expression in juvenile polyposis syndrome: a retrospective survey on a cohort of 221 European patients and comparison with a literature-derived cohort of 473 SMAD4/BMPR1A pathogenic variant carriers. Genet Med. [DOI: 10.1038/s41436-020-0826-1]
- [4] Clinical Guidelines for Diagnosis and Management of Juvenile Polyposis Syndrome in Children and Adults. J Anus Rectum Colon. 2023. [PMC10129355]
- [5] Diagnosis and Management of Cancer Risk in the Gastrointestinal Hamartomatous Polyposis Syndromes: Recommendations From the US Multi-Society Task Force on Colorectal Cancer. Gastroenterology. [Gastroenterology]
- [6] Second International Guidelines for the Diagnosis and Management of Hereditary Hemorrhagic Telangiectasia. Ann Intern Med. [DOI: 10.7326/M20-1443]
- [7] A combined syndrome of juvenile polyposis and hereditary haemorrhagic telangiectasia associated with mutations in MADH4 (SMAD4). Lancet. 2004. [PubMed 15031030]
- [8] Thoracic aortic disease in two patients with juvenile polyposis syndrome and SMAD4 mutations. Am J Med Genet A. 2013. [PubMed 23239472]
- [9] Mutations at a single codon in Mad homology 2 domain of SMAD4 cause Myhre syndrome. Nat Genet. 2011. [PubMed 22158539]
- [10] A restricted spectrum of mutations in the SMAD4 tumor-suppressor gene underlies Myhre syndrome. Am J Hum Genet. 2012. [PubMed 22243968]
- [11] Myhre Syndrome. GeneReviews. 2017(2024更新). [NBK425723]






