
この記事の監修・執筆:仲田洋美(臨床遺伝専門医)
ミネルバクリニック院長。臨床遺伝専門医・総合内科専門医・がん薬物療法専門医。1995年に医師免許を取得し、遺伝医療と出生前診断に携わっています。
記事の作り方(編集方針)
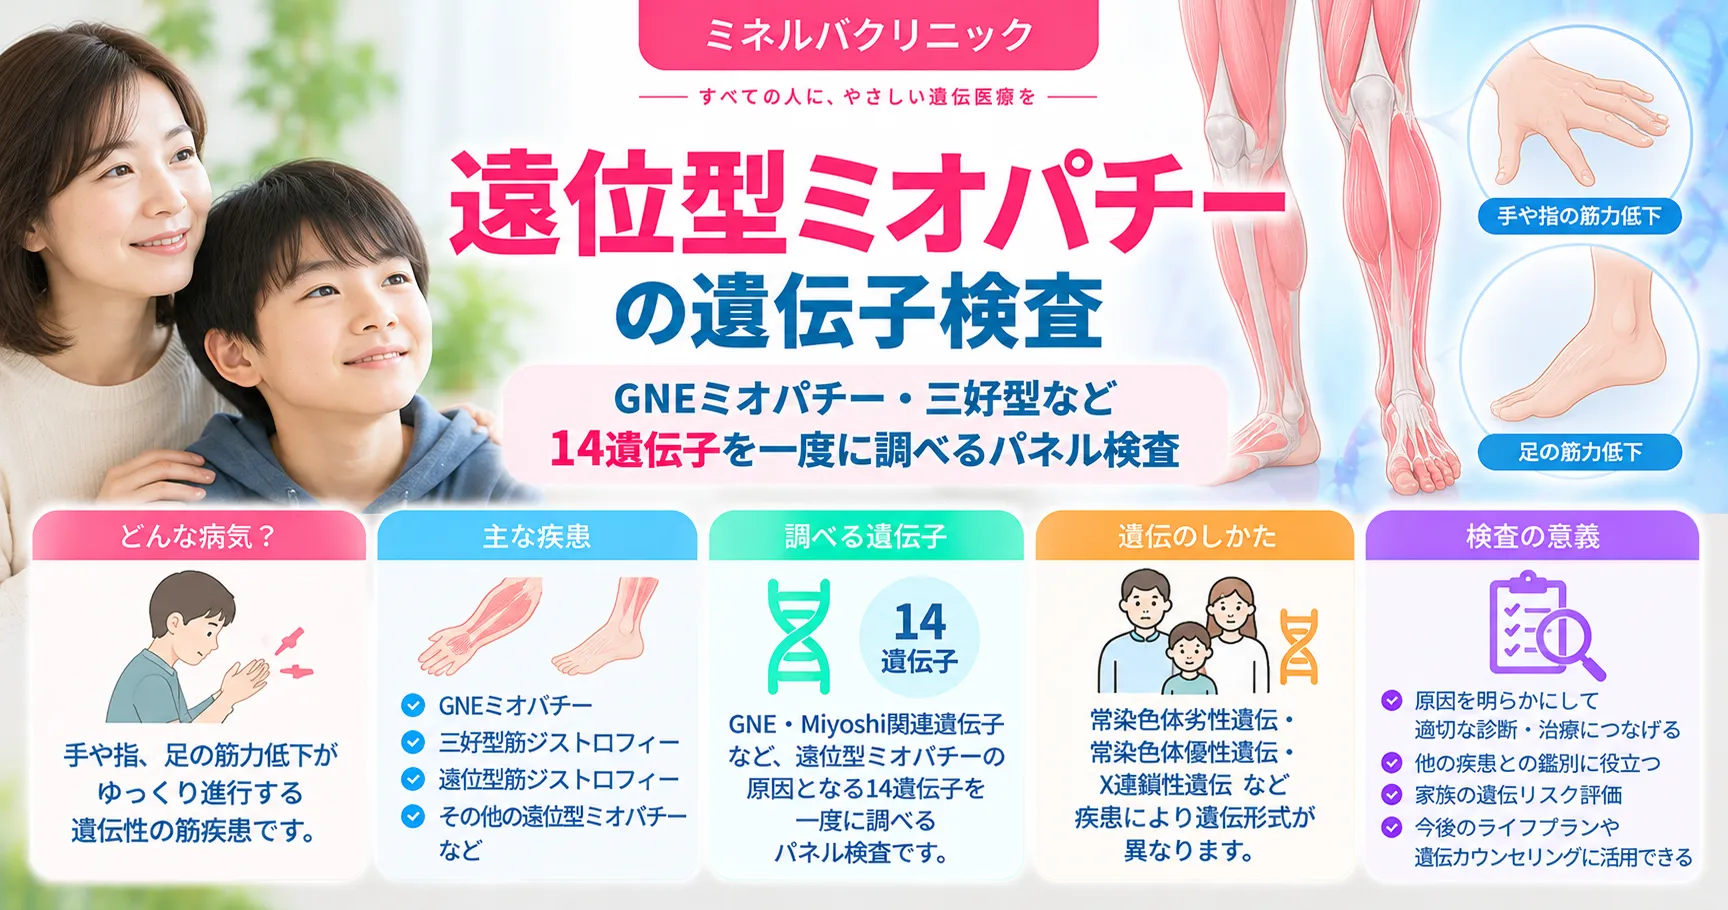
遠位型ミオパチーは、足首や手先など、体の中心から遠い筋肉から弱くなっていく遺伝性の筋肉の病気です。原因の遺伝子によって、どこから弱くなるか、どのくらいの速さで進むか、心臓や呼吸に気をつける必要があるかが変わります。希少な病気は、診断がつくまでに長い時間がかかることが少なくありません。この検査では、日本人に多い縁取り空胞を伴う遠位型ミオパチー(GNEミオパチー)や三好型の原因を含む14遺伝子を一度に調べ、診断までの回り道を短くすることをめざします。このページでは、遠位型ミオパチーの型と症状、遺伝する確率、検査でわかること・わからないこと、結果のあとにできることを、臨床遺伝専門医が解説します。
⏱️ 30秒でわかる要約
🧬 Q. この検査で何がわかりますか?
遠位型ミオパチーの原因として知られる14遺伝子(GNE・DYSF・MYH7・TTN・DES・FLNCなど)に、病気の原因となる変化があるかを一度に調べます。原因がわかると、型を特定し、経過の見通しや注意すべき合併症を検討する手がかりになります。
🧬 Q. どんな人が受けるとよいですか?
つま先立ちができない、スリッパが脱げやすい、つまずきやすい、手先に力が入りにくいなど、手足の先から筋力が落ちてきた方、CK(筋肉の酵素)の値が高いと言われた方、ご家族に遠位型ミオパチーの方がいる方です。
🧬 Q. 費用・日数・検体は?
検査費用は税込330,000円、結果までは2〜3週間です。検体は血液・唾液・頬の内側の粘膜で、唾液・粘膜ならオンライン診療でも受けられます。遺伝カウンセリング料(30分22,000円・税込)が別にかかります。
🧬 Q. 結果のあとはどうなりますか?
結果は臨床遺伝専門医が遺伝カウンセリングで直接ご説明してから、マイページにアップします。型によって、お子さんへの確率は2分の1(顕性遺伝)や、きょうだいで4分の1(潜性遺伝)などと変わります。意義がまだわからない変化(VUS)の扱いもご説明します。
1. 遠位型ミオパチーとは:手足の先から弱くなる筋肉の病気
遠位型ミオパチーは、筋肉そのものの病気(ミオパチー)のうち、足首・足先・手先など体の中心から遠い(遠位の)筋肉から弱くなるものの総称です。「遠位性ミオパチー」と書かれることもあります。難病情報センターは「遠位型ミオパチーは全て遺伝性疾患です」としており(2026年10月時点で確認)、原因の遺伝子は30を超えて見つかっています[1]。
筋肉の病気なので、神経の病気と違って、ふつうはしびれや感覚の低下は起こりません。手足の先から弱くなるという点は、運動神経の病気(遠位型遺伝性運動ニューロパチーやシャルコー・マリー・トゥース病、ALSなど)と似ているため、筋電図や神経伝導検査、血液のクレアチンキナーゼ(CK)の値などで見分けます。
遠位型ミオパチーの症状と初期症状
最初に気づかれやすいのは、次のような症状です。どの筋肉から弱くなるかは型によって違い、それが型を見分ける手がかりになります。
- ●足首を上に反らせにくく、つま先が引っかかってつまずく、スリッパが脱げやすい(すねの前の筋肉の筋力低下)
- ●つま先立ちができない、階段を上りにくい(ふくらはぎの筋肉の筋力低下)
- ●手先に力が入りにくい、細かい作業がしにくい
- ●健康診断などで、血液のCK値が高いと言われた
主な型:どこから弱くなるかで見分ける
日本で多いのは、縁取り空胞を伴う遠位型ミオパチー(GNEミオパチー)と三好型で、難病情報センターはそれぞれ国内に400人程度と推測しています(2026年10月時点)。代表的な型を、最初に弱くなる筋肉・発症年齢・CK値・遺伝のしかたで比べると次のとおりです。
🦵 遠位型ミオパチーの主な型(この検査で調べる遺伝子による型)
※GNEミオパチーはGeneReviews[2]、三好型は[5]、ラング型は[6]、脛骨筋ジストロフィーは[7]、筋原線維性ミオパチーは[8]による。患者数は難病情報センター(情報更新 令和6年10月)による。
遠位型ミオパチーと筋ジストロフィーの違い
筋ジストロフィーは、筋肉が壊れやすくなって筋力が落ちていく遺伝性の病気の総称です。遠位型ミオパチーとの境目ははっきりしたものではなく、同じ遺伝子の変化が、手足の先から弱くなる型(遠位型)にも、肩や腰など体の付け根から弱くなる型(肢帯型筋ジストロフィー)にもなることがあります。たとえばDYSF遺伝子の変化は、三好型にも、肢帯型筋ジストロフィーR2にもなります[5]。名前の違いより、どの遺伝子のどんな変化が原因かを知ることが、見通しを考えるうえで大切です。
遠位型ミオパチーの寿命・経過
遠位型ミオパチーの多くはゆっくり進みますが、寿命や経過の見通しは型によって大きく違います。GNEミオパチーでは、発症から10〜20年ほどで車椅子が必要になることがある一方、心臓の筋肉はふつう侵されず、呼吸の問題が出るのは主に車椅子を使う段階の方に限られるとされています[2]。
反対に、筋原線維性ミオパチーでははっきりした心筋症が15〜30%にみられ[8]、ラング型でも心臓の問題が約30%に報告されています[6]。TTN遺伝子による「早期呼吸不全を伴う遺伝性ミオパチー」のように、呼吸の筋肉が早くから弱くなる型もあります[7]。「寿命はどうか」は病名だけでは答えられず、原因の遺伝子がわかることで、注意すべき合併症や経過の見通しをより具体的に検討できます。
GNEミオパチーと治療薬(アセノイラミン酸)
GNEミオパチーには、日本で2024年3月に治療薬が承認されています。アセノイラミン酸(アセノベル徐放錠500mg)で、効能・効果は「縁取り空胞を伴う遠位型ミオパチーにおける筋力低下の進行抑制」です(PMDAの添付文書で確認、2026年10月時点)。GNEミオパチーは、筋肉の働きに必要なシアル酸を体の中で作る酵素の遺伝子(GNE)の変化で起こり、この薬は不足するシアル酸を補う考え方の薬です。
承認のもとになった国内の試験では、20人を対象に48週間投与し、上肢の筋力の低下が、薬を飲んだ人では偽薬(プラセボ)の人より小さい傾向がみられました。ただし、あらかじめ決めた主な解析では統計的な差ははっきりしませんでした[3]。続く検証試験でも、筋力低下を遅らせる傾向が示されています[4]。筋力を元に戻す薬ではなく、進行をゆるやかにすることをめざす薬です。治療は脳神経内科などの専門の医療機関で受けます。この薬を検討するには、GNE遺伝子の変化で診断が確定していることが前提になります。
2. 遠位型ミオパチーの遺伝子検査を受けるとよい人
手足の先から筋力が落ちてきて、筋肉の病気が疑われている方、ご家族に遠位型ミオパチーの方がいる方に向く検査です。病名がつくと、受けるべき検査、使える治療や制度、ご家族への影響まで、次の一手が決まります。先天異常や知的障害のあるお子さんを対象にしたエクソーム・ゲノム検査の研究を集めたACMGの系統的レビューでは、167本の研究のうち95%で、患者さんまたはご家族の診療方針に何らかの変化があったと報告されています[15](研究の数の割合で、患者さんの95%ではありません)。
希少な病気では、診断にたどり着くまでに時間がかかりがちです。欧州41か国の希少疾患の当事者6,507人を対象にした調査では、診断までにかかった期間は平均4.7年でした[13]。日本の未診断疾患イニシアチブ(IRUD)では、全エクソーム解析を終えた5,136家系のうち43.8%で診断が確定しています[14]。全員に診断がつくわけではありませんが、原因がわからないまま病院を回る時間を、検査で短くできる可能性があります。
この検査が向いている方
- ●つまずきやすい、つま先立ちができないなど、足首・足先から筋力が落ちてきた方
- ●血液のCK値が高い、または筋生検で筋肉の病気(筋原性の変化)と言われた方
- ●筋電図・神経伝導検査で、神経ではなく筋肉の病気と言われた方
- ●ご家族に遠位型ミオパチー・筋ジストロフィー・原因のわからない筋力低下の方がいる方
- ●心筋症や不整脈があり、手足の筋力低下も気になる方
似た病気との選び分け:筋肉の病気か、神経の病気か
手足の先から弱くなる病気には、筋肉の病気と神経の病気があり、調べる遺伝子が違います。どの検査が合うかは、筋電図・神経伝導検査・CK値でおおよそ見当をつけられます。
🔍 症状・検査結果に合わせた検査の選び方
※肢帯型筋ジストロフィーパネルとは、ANO5・CAV3・DES・DYSF・FLNC・TCAP・TTNの7遺伝子が重なります(GNEは肢帯型パネルに含まれません)。神経筋疾患パネル(138遺伝子)は、この検査の14遺伝子のうちMATR3以外の13遺伝子を含みます。どの検査が合うかは、遺伝カウンセリングで一緒に決めましょう。
この検査より別の検査が向いている場合
まぶたが下がる、飲み込みにくいなどの症状を伴う眼咽頭遠位型ミオパチーは、遺伝子の中の繰り返し配列が長く伸びる「リピート伸長」が原因で、この検査では調べられません(第6章)。症状が筋肉以外にも広くある場合や、型をしぼれない場合は、より多くの遺伝子を調べる検査のほうが向いていることがあります。
3. 遠位型ミオパチーの遺伝のしかたと「遺伝する確率」
遠位型ミオパチーの遺伝のしかたは型によって違い、常染色体潜性(劣性)・常染色体顕性(優性)・X連鎖があります。そのため「遺伝する確率」は、原因の遺伝子がわかってはじめて、ご家族ごとに具体的に答えられます。遺伝のしかたの基本は遺伝形式とはでも解説しています。
常染色体潜性(劣性)遺伝の型:GNE・DYSF・ANO5・TCAP
常染色体潜性(劣性)遺伝では、両親から1つずつ受け継ぐ遺伝子の両方に変化があると発症します。ご両親はふつう症状のない保因者で、お子さん1人ごとに4分の1の確率で発症し、2分の1の確率で保因者になります。GNEミオパチーと三好型はこの遺伝のしかたです[2][5]。日本人のGNEミオパチーでは、p.Asp207Valとp.Val603Leuという2つの変化で、原因の変化の約70%を占めるとされています[2]。
常染色体顕性(優性)遺伝の型:MYH7・TTN・DES・FLNC・VCPなど
常染色体顕性(優性)遺伝では、2つのうち1つに変化があれば発症しうるため、親が原因の変化をもっていると、お子さん1人ごとに2分の1の確率で受け継ぎます。ラング型では、親も発症しているのは約65〜70%で、30〜35%は新しく起きた変化(de novo)によるとされています[6]。
新しく起きた変化のなかには、親御さんの卵子や精子のもとになる細胞(生殖細胞)にだけ変化がある「モザイク」が隠れていることがあります。変化をもつ生殖細胞からできる卵子・精子は2分の1の確率で変化を受け継ぎます。生殖細胞のうちどれくらいが変化をもつかは実際の診療では調べられないため、お子さん1人あたりの確率は『最大で2分の1』とお伝えしています。
⚠️ 「自分が軽いから、子どもも軽い」とは言えません
顕性遺伝の型では、同じ遺伝子の変化をもっていても、症状の出方や重さが人によって違うことがあります。たとえばDES遺伝子による筋原線維性ミオパチーでは、10歳未満で心筋症として発症することもあると報告されています[8]。親御さんの症状が軽くても、お子さんが同じ経過になるとは限らないため、知ったうえで計画することに意味があります。
X連鎖の型:FHL1
FHL1遺伝子はX染色体にあり、主に男性で症状が出ます。お母さんが保因者のとき、息子さんは2分の1の確率で受け継ぎ、娘さんは2分の1の確率で保因者になります。保因者の女性は、症状がないか、男性より軽いことが多いとされています。FHL1によるエメリー・ドレイフス型筋ジストロフィーでは、心臓の伝導障害や不整脈に注意が必要です。
「自分も・子どもも」と不安な方へ
ご家族に遠位型ミオパチーの方がいると、つまずいたり階段がつらく感じたりするたびに「自分も始まったのでは」と心配しながら暮らしている方もいます。ご家族の原因の変化がわかっていれば、症状のない方も、同じ変化を受け継いでいるかどうかをピンポイントで調べられます。受け継いでいないとわかれば、その病気について、ご家族と同じ確率を心配しなくてよくなります。受け継いでいるとわかった場合は、合併症の見張り・治療・生活の計画を早めに考えられます(第7章)。
一方で、知らないでいることも、同じように大切な選択です。当院は、ライフステージごとに患者さんの人生をサポートするという考え方で診療しており、知りたいと願う方を拒むことはしません。遺伝カウンセリングで十分に考えたうえで、ご本人が知りたいと決めた場合は、その意思を尊重して検査まで行います。英国でハンチントン病の発症前検査を受けた人の理由で最も多かったのは「不確実さを減らすため」(70.5%)でした[17]。病気は違いますが、「知って計画を立てたい」という思いは、大人になってから発症する遠位型ミオパチーのご家族にも通じるものだと考えています。なお、日本医学会のガイドライン(2022年改定)は、成年期以降に発症する病気の未成年者への発症前の検査は、原則として本人が成人して自分で判断できるまで延期すべきとしています。
4. 遠位型ミオパチーの遺伝子検査で調べる14遺伝子
この検査では、遠位型ミオパチーの原因として知られる14遺伝子(ANO5、CAV3、CRYAB、DES、DYSF、FHL1、FLNC、GNE、LDB3、MATR3、MYH7、TCAP、TTN、VCP)をまとめて調べます。同じ遺伝子でも、変化の場所や組み合わせによって、筋肉の病気になることも、心臓の病気になることもあります。そのため表には、遠位型ミオパチー以外の関係する病気も載せています。
🧬 調べる14遺伝子と、関係する病気・遺伝のしかた
※病気と遺伝のしかたはOMIMの遺伝子と病気の対応(2026年10月時点で確認)による。顕性=常染色体顕性(優性)遺伝、潜性=常染色体潜性(劣性)遺伝。
このうち、心臓の病気とも関係する遺伝子(MYH7・FLNC・DES・LDB3・CRYAB・TTN・TCAP・CAV3・FHL1)で病気の原因となる変化が見つかった場合は、筋肉だけでなく心臓の検査も大切になります(第7章)。CAV3遺伝子による「遠位型ミオパチー舘山型」は、日本人の報告から見つかった型です[16]。
5. 検査の流れ・費用・結果までの日数・検体
検査費用は税込330,000円、結果までは2〜3週間です。検体は血液・唾液・頬の内側の粘膜で調べられ、唾液・粘膜ならオンライン診療でも受けられます。この検査は、遺伝診療先進国・米国の3大遺伝子検査会社の一角で行います。※
※「3大遺伝子検査会社」は、遺伝性がんや周産期(出生前検査・保因者検査)を含む遺伝子検査全般を手がける米国の検査専業会社のうち、2025年通期の売上高が上位の3社を指します(各社の決算発表にもとづく当院調べ)。がん検診やリキッドバイオプシーに特化した会社は含みません。
ご予約
▶
遺伝カウンセリング臨床遺伝専門医
▶
検体の採取血液・唾液・粘膜
▶
結果のご説明2〜3週間後・マイページへ
💴 費用・日数・検体
※当院の検査・遺伝カウンセリングはすべて自費診療です。ご夫婦・カップルで同じ検査を同じ日に一緒に受ける場合は、遺伝カウンセリング料が1人分になります(検査費用の割引はありません)。
オンライン診療では、ビデオ通話で遺伝カウンセリングを行ったあと、検体を当院にお送りいただきます。オンラインの場合は、遺伝カウンセリング料金を事前にお支払いください。検体採取キットは検査料金をお支払いいただいたあとにお送りします。検体の取り違えや品質の低下を防ぐため、キットが届く前にご自身で検体を採取しないでください。来院される場合のアクセスは診療時間・アクセスをご覧ください。
遺伝カウンセリングでは、検査で何がわかり、何がわからないか、結果がご家族にとってどういう意味をもつかをご説明します。検査を受けるかどうかは、説明を聞いて納得してから決めていただきます。
6. この検査でわかること・わからないこと
この検査でわかるのは、14遺伝子の中の小さな変化(1つの塩基の置き換わり、小さな挿入・欠失)と、遺伝子のまとまった部分がなくなる・増える変化(欠失・重複)です。一方で、遺伝子検査でわかること・わからないことがあり、この検査にも次の限界があります。
- ●繰り返し配列の伸長(リピート伸長):眼咽頭遠位型ミオパチーの原因であるLRP12・GIPC1・NOTCH2NLC・RILPL1などのリピート伸長は、この検査では見つけられません[1][11]。日本人の眼咽頭遠位型ミオパチーでは、LRP12のリピート伸長が最も多い原因と報告されています[12]。
- ●調べていない遺伝子:遠位型ミオパチーの原因遺伝子は30を超えており[1]、この検査で調べるのはそのうち14遺伝子です。
- ●小さな欠失・重複:エクソン(遺伝子の中の区切り)1つ分だけの欠失・重複は、見つからないことがあります。見つかった欠失・重複は、別の原理の方法(qPCR法やMLPA法)でもう一度確かめてから報告します。
- ●調べにくい場所:遺伝子の働きを調節する場所や、遺伝子の中でも端から離れた奥の部分(深いイントロン)の変化、染色体の位置が入れ替わる変化(転座・逆位)は調べられません。体の一部の細胞にだけある変化(モザイク)を見つけるための検査でもありません。
- ●意義がまだわからない変化(VUS):病気の原因かどうか、今の知識では判断できない変化が見つかることがあります。
- ●陰性でも否定はできません:原因が見つからなくても、遠位型ミオパチーではないとは言い切れません。多くの患者さんが、まだ遺伝子による診断がつかないままでいることも報告されています[1]。
専門的な情報:読み取りの精度(カバレッジ)
調べる領域の99%以上を、同じ場所を20回以上読み取る精度で解析します(≥99% at 20x)。同じ場所を何度も読むほど、読み間違いと本当の変化を区別しやすくなります。読み取りの質が低い変化や、基準に届かない部分は、サンガー法という別の方法で確かめます。
7. 病的変異が見つかったら、次にできること
結果は、臨床遺伝専門医が遺伝カウンセリングで直接ご説明してから、マイページにアップします。病気の原因となる変化(病的変異)が見つかったときにできることを、立場ごとにまとめます。わかるだけで終わらず、次の行動につなげることが、この検査を受ける意味です。
① ご本人(症状がある方):病名が決まり、見張るべきことがわかる
- ●病名と型が決まる:どの筋肉が、どのくらいの速さで弱くなりやすいかの見通しが立ちます。
- ●心臓・呼吸の見張り:筋原線維性ミオパチーでは、心電図・心エコーを毎年行うことが勧められています[8]。ジスフェリン異常症(DYSF)でも、最初に心エコーで心臓を確かめ、呼吸機能を調べることが勧められています[5]。TTNの早期呼吸不全を伴う型では、夜間の呼吸症状にも注意します[7]。
- ●治療の選択:GNEミオパチーと確定すれば、アセノイラミン酸による治療を検討できます(第1章)[3]。ANO5による筋疾患では、弱った筋肉への強いトレーニングやスタチン(コレステロールの薬)をできるだけ避けることが勧められています[9]。
- ●リハビリ・装具・制度:足首を支える装具やリハビリで、歩きやすさを保つ工夫ができます。指定難病の申請にも、遺伝子による診断が手がかりになります(第8章)。
- ●治療やリハビリは、脳神経内科などの専門の医療機関で受けます。当院では結果の意味と次の一歩を、臨床遺伝専門医がご説明します。
② 症状のないご本人・保因者だった方
潜性遺伝の型(GNE・DYSF・ANO5など)で保因者とわかった場合、ご自身が発症することはふつうありません。気をつけたいのは、お子さんを考えるときです。パートナーが同じ遺伝子の保因者かどうかを調べると、検査の限界も踏まえて、お子さんへの発症リスクをより具体的に評価できます。GNE・DYSF・ANO5・FHL1は、拡大版保因者スクリーニング(女性版787遺伝子)の対象に入っています(男性版の対象は遺伝子一覧でご確認ください)。妊娠中の方には、NIPTと同じ日に採血できるカップルの保因者検査「ファミリーセーフティ プラス」もあります(単独では受けられません)。
③ お子さんを持つときの選択肢
ご家族で原因の変化がわかっていれば、妊娠したときに赤ちゃんで同じ変化があるかを調べられます。絨毛・羊水からの胎児の出生前診断は当院で承っております。羊水検査・絨毛検査は院内で行っており(2025年6月から産婦人科を併設)、出生前診断を行えるかは病気の重さや国内の指針を踏まえて個別に判断するため、妊娠を考えている段階からご相談ください。
体外受精でできた受精卵を調べる着床前遺伝学的検査(PGT-M)は、日本でも、日本産科婦人科学会の指針にもとづく審査を経て行われています(当院は体外受精・PGT-Mを行っていません)。準備に必要なことは海外でPGT-M(着床前診断)を考えている方へで解説しています。もちろん、特別な検査をせずに出産することも、同じように選べる選択肢です。
④ ご家族(ご両親・きょうだい・お子さん)
あなたで原因の変化がわかると、ご家族は同じ場所だけをピンポイントで調べられます。顕性遺伝の型なら、症状のないご家族が受け継いでいるかを確かめられ、受け継いでいれば心臓などの見張りを早く始められます。症状のないご家族の検査は、ご本人の同意のうえで、遺伝カウンセリングを経て行います。
⑤ 当院でのその後
結果は臨床遺伝専門医が遺伝カウンセリングでご説明し、次にどうするかを一緒に考えます。結果は、基本的に日本語版でお渡ししています。海外でPGT-Mを受けるなど、英語の原本が必要な方には英語版をお渡ししますので、検査の時にお申し出ください。英語版と日本語版の双方を希望される方は、追加料金5,500円で承ります。報告書の読み方は遺伝子検査結果の見かたをご覧ください。調べた目的と別の病気の原因が見つかった場合の扱いは、当院の二次的所見の開示方針に従います。
陰性だったとき・VUSが見つかったとき
原因が見つからなかった場合は、症状に合わせて、より多くの遺伝子を調べる神経筋疾患遺伝子パネル検査や全エクソーム検査(WES)、リピート伸長を調べる検査などを考えます。VUSは、それだけで診断に使ったり、ご家族の検査に使ったりはしません。研究が進んで、のちに意味がはっきりすることもあります。
8. 日本の制度:指定難病30「遠位型ミオパチー」(2026年10月時点)
遠位型ミオパチーは、指定難病30として医療費助成の対象になっています。難病情報センター(情報更新 令和6年10月)によると、対象の病型は、三好型ミオパチー、縁取り空胞を伴う遠位型ミオパチー(GNEミオパチー)、眼咽頭遠位型ミオパチー、その他の遠位型ミオパチーです。国内の患者数は、縁取り空胞型と三好型がそれぞれ400人程度、眼咽頭遠位型が120人前後と推測されています。
厚生労働省の診断基準では、縁取り空胞を伴う遠位型ミオパチーの確定診断(Definite)に、GNE遺伝子の変異が条件として含まれています。遺伝子検査は、治療薬を検討するときだけでなく、制度を使うときにも手がかりになります。医療費の助成を受けるには、診断基準と重症度の基準(Barthel Indexが85点以下など)を満たし、申請する必要があります。くわしくは、難病情報センターやお住まいの自治体の窓口でご確認ください。
9. 院長コラム
🩺 院長コラム【一生変わらない遺伝子を、一度知っておく意味】
私自身、希少な常染色体顕性(優性)遺伝性疾患の当事者です。子どもに病気を受け渡したくない、という遺伝の病気をもつ方の思いはよくわかります。また、お子さんが重い症状で発症したのをきっかけに、ご自身も同じ遺伝子の変化を持っていたとわかり、自分のせいだと責めてしまう親御さんを、何度も見てきました。私の当事者としての話は、遺伝性疾患の当事者として、臨床遺伝専門医になった理由に書いています。
生まれ持った遺伝子は一生変わりません。遠位型ミオパチーは大人になってから気づかれることの多い病気ですが、原因の遺伝子が一度わかれば、ご自身の心臓や呼吸の見張り、治療薬の検討、ご家族の検査、結婚や妊娠の計画まで、この先ずっと使える情報になります。研究が進めば、同じ結果から新しくわかることが出てくることもあります。
遺伝子検査は、やってみないとわからないことを、何度も経験してきました。検査をしないと何も言えない、というのが私の確固たる考えです。たとえば、家族歴が濃いものの、ご本人は大学を卒業して会社に勤めていた方が、念のため検査を受けたところ、染色体の微小欠失が見つかったことがあります。こうした経験から、当院では、検査を受けずにリスクだけをご説明することはしておりません。検査をせずにリスクをお伝えするほうが、かえって危険だと考えているためです。
遺伝子の変化は誰にでも起こりうるもので、誰のせいでもありません。わからないまま悩み続けるより、わかったことから次を考えるほうが前に進める、と考えています。知ったうえで結婚や妊娠を考えたい方には、出生前診断まで当院で続けて支えられる体制を整えています。どの選択をされても、その選択を尊重します。
よくある質問(FAQ)
Q1. 遠位型ミオパチーになる確率(遺伝する確率)は?
型によって違います。GNEミオパチーや三好型などの常染色体潜性(劣性)遺伝の型では、ご両親がともに保因者のとき、お子さん1人ごとに4分の1の確率で発症します。ラング型や脛骨筋ジストロフィーなどの常染色体顕性(優性)遺伝の型では、親が病気の原因をもっていると、お子さん1人ごとに2分の1の確率で受け継ぎます。どの型かがわかると、ご家族ごとの確率を具体的に考えられます。
Q2. 遠位型ミオパチーは指定難病ですか?
はい。指定難病30「遠位型ミオパチー」として、三好型ミオパチー、縁取り空胞を伴う遠位型ミオパチー(GNEミオパチー)、眼咽頭遠位型ミオパチー、その他の遠位型ミオパチーが対象になっています(2026年10月時点、難病情報センターの情報)。医療費の助成を受けるには、診断基準と重症度の基準を満たし、申請する必要があります。
Q3. 遠位型ミオパチーの寿命は?
型によって見通しが違います。GNEミオパチーでは心臓の筋肉はふつう侵されず、呼吸の問題が出るのは主に車椅子を使う段階の方に限られるとされています。一方で、筋原線維性ミオパチーやラング型の一部では心筋症や不整脈、早期呼吸不全を伴う遺伝性ミオパチーでは呼吸不全が起こりうるため、原因の遺伝子がわかると、見張るべき合併症がはっきりします。
Q4. 遠位型ミオパチーとALS(筋萎縮性側索硬化症)の違いは?
遠位型ミオパチーは筋肉そのものの病気で、ALSは運動神経の病気です。どちらも手足の先から弱くなることがあるため、筋電図・神経伝導検査や血液のCK値で見分けます。なお、VCPやMATR3のように、同じ遺伝子の変化で筋肉の病気とALSのどちらも起こりうる遺伝子もあります。
Q5. 遠位型ミオパチーの治療薬はありますか?
GNEミオパチー(縁取り空胞を伴う遠位型ミオパチー)には、アセノイラミン酸(アセノベル徐放錠500mg)が2024年3月に承認されています。効能は「筋力低下の進行抑制」で、筋力を元に戻す薬ではありません。そのほかの型には、病気そのものを治す薬はまだなく、リハビリや装具、合併症の管理が中心です。治療は脳神経内科などの専門の医療機関で受けます。
Q6. 眼咽頭遠位型ミオパチーもこの検査でわかりますか?
わかりません。眼咽頭遠位型ミオパチーの原因は、LRP12・GIPC1・NOTCH2NLC・RILPL1などの遺伝子にある「繰り返し配列の伸長(リピート伸長)」で、この検査の方法では調べられません。まぶたが下がる・飲み込みにくいなどの症状がある方は、遺伝カウンセリングで検査の選び方をご相談ください。
Q7. 家族に遠位型ミオパチーの人がいると、結婚に差し支えますか?
遠位型ミオパチーがあることで、結婚できない・すべきでないということはありません。遺伝する確率は型とご家族ごとに違い、検査をすると、ご自身が原因の変化をもっているか、パートナーが同じ遺伝子の保因者か、お子さんへの確率はどれくらいかがわかります。知ったうえで、妊娠したときの出生前診断などの選択肢を考えることもできます。
🧬 名前がつくと、次の一手が決まります
生まれ持った遺伝子は一生変わりません。遠位型ミオパチーの原因がわかれば、ご自身の心臓や呼吸の見張り、治療薬の検討、指定難病の申請に加えて、ご家族の検査や、結婚・妊娠の計画を考える手がかりになります。当院では臨床遺伝専門医が常駐し、検査の前後の遺伝カウンセリングから、羊水検査・絨毛検査による出生前診断の相談まで、院内で続けて受けていただけます。
お電話でのお問い合わせ:03-3478-3768
参考文献
- [1] Ranta-aho J, Johari M, Udd B. Current advance on distal myopathy genetics. Curr Opin Neurol. 2024;37(5):515-522. [DOI: 10.1097/WCO.0000000000001299](PMID: 39017652)
- [2] Carrillo N, Malicdan MC, Huizing M. GNE Myopathy. In: GeneReviews®. University of Washington, Seattle; 2004 (Updated 2020 Apr 9). [NCBI Bookshelf NBK1262]
- [3] Suzuki N, Mori-Yoshimura M, Katsuno M, et al. Phase II/III Study of Aceneuramic Acid Administration for GNE Myopathy in Japan. J Neuromuscul Dis. 2023;10(4):555-566. [DOI: 10.3233/JND-230029](PMID: 37125562)
- [4] Mori-Yoshimura M, Suzuki N, Katsuno M, et al. Efficacy confirmation study of aceneuramic acid administration for GNE myopathy in Japan. Orphanet J Rare Dis. 2023;18:241. [DOI: 10.1186/s13023-023-02850-y]
- [5] Aoki M, Takahashi T. Dysferlinopathy. In: GeneReviews®. University of Washington, Seattle; 2004 (Updated 2025 Dec 4). [NCBI Bookshelf NBK1303]
- [6] Lamont P, Laing NG. Laing Distal Myopathy. In: GeneReviews®. University of Washington, Seattle; 2006 (Updated 2021 Feb 4). [NCBI Bookshelf NBK1433]
- [7] Udd B, Hackman P. Udd Distal Myopathy – Tibial Muscular Dystrophy. In: GeneReviews®. University of Washington, Seattle; 2005 (Updated 2020 Jan 2). [NCBI Bookshelf NBK1323]
- [8] Selcen D, Engel AG. Myofibrillar Myopathy. In: GeneReviews®. University of Washington, Seattle; 2005 (Updated 2012 Oct 29; 公開終了の章). [NCBI Bookshelf NBK1499]
- [9] Penttilä S, Vihola A, Palmio J, Udd B. ANO5 Muscle Disease. In: GeneReviews®. University of Washington, Seattle; 2012 (Updated 2019 Aug 22). [NCBI Bookshelf NBK114459]
- [10] Senderek J, Garvey SM, Krieger M, et al. Autosomal-dominant distal myopathy associated with a recurrent missense mutation in the gene encoding the nuclear matrix protein, matrin 3. Am J Hum Genet. 2009;84(4):511-518. [DOI: 10.1016/j.ajhg.2009.03.006](PMID: 19344878)
- [11] Ishiura H, Shibata S, Yoshimura J, et al. Noncoding CGG repeat expansions in neuronal intranuclear inclusion disease, oculopharyngodistal myopathy and an overlapping disease. Nat Genet. 2019;51(8):1222-1232. [DOI: 10.1038/s41588-019-0458-z](PMID: 31332380)
- [12] Kumutpongpanich T, Ogasawara M, Ozaki A, et al. Clinicopathologic Features of Oculopharyngodistal Myopathy With LRP12 CGG Repeat Expansions Compared With Other Oculopharyngodistal Myopathy Subtypes. JAMA Neurol. 2021;78(7):853-863. [DOI: 10.1001/jamaneurol.2021.1509](PMID: 34047774)
- [13] Faye F, Crocione C, Anido de Peña R, et al. Time to diagnosis and determinants of diagnostic delays of people living with a rare disease: results of a Rare Barometer retrospective patient survey. Eur J Hum Genet. 2024;32(9):1116-1126. [DOI: 10.1038/s41431-024-01604-z](PMID: 38755315)
- [14] Takahashi Y, Date H, Oi H, et al. Six years’ accomplishment of the Initiative on Rare and Undiagnosed Diseases: nationwide project in Japan to discover causes, mechanisms, and cures. J Hum Genet. 2022;67(9):505-513. [DOI: 10.1038/s10038-022-01025-0](PMID: 35318459)
- [15] Malinowski J, Miller DT, Demmer L, et al. Systematic evidence-based review: outcomes from exome and genome sequencing for pediatric patients with congenital anomalies or intellectual disability. Genet Med. 2020;22(6):986-1004. [DOI: 10.1038/s41436-020-0771-z](PMID: 32203227)
- [16] Tateyama M, Aoki M, et al. Mutation in the caveolin-3 gene causes a peculiar form of distal myopathy. Neurology. 2002;58(2):323-325. [DOI: 10.1212/wnl.58.2.323]
- [17] Baig SS, et al. 22 Years of predictive testing for Huntington’s disease: the experience of the UK Huntington’s Prediction Consortium. Eur J Hum Genet. 2016;24(10):1396-1402. [DOI: 10.1038/ejhg.2016.36]
関連記事



