

目次
- 1 1. タイチンとは ─ 人体で最も大きなタンパク質
- 2 2. 分子バネの仕組み ─ なぜ筋肉は伸びても壊れないのか
- 3 3. サルコメア内の地図 ─ 4つの区画で役割が変わる
- 4 4. 最新の立体構造 ─ クライオ電顕が明かした「α鎖」と「β鎖」
- 5 5. 力を感じる仕組み ─ タイチンキナーゼは「酵素」ではなく「足場」だった
- 6 6. 硬さの調節 ─ リン酸化と酸化で変わるバネの強さ
- 7 7. RBM20とアイソフォーム ─ 「硬いタイチン」と「柔らかいタイチン」
- 8 8. 心筋症との関係 ─ 拡張型心筋症・心不全とタイチン
- 9 9. 筋疾患との関係 ─ タイチノパチーという幅広い病気の家族
- 10 10. これからの治療 ─ 遺伝子レベルのアプローチ
- 11 よくある質問(FAQ)
- 12 参考文献
- 13 関連記事

📍 クイックナビゲーション
筋肉が縮んだり伸びたりしても壊れずに元の形に戻れるのは、細胞の中に「伸び縮みする分子のバネ」が張られているからです。そのバネの正体が、人体で最大のタンパク質タイチン(Titin/別名コネクチン)です。近年の研究で、タイチンはただの構造材ではなく、力を感じ取って細胞に指令を送る「センサー」でもあることが分かってきました。この記事では、タイチンがどんな形でどう働くのか、そして拡張型心筋症や筋ジストロフィーといった病気とどうつながるのかを、遺伝専門医の視点からやさしく解説します。タイチンを理解することは、いま原因不明とされる多くの心臓・筋肉の病気を理解する土台になります。
1. タイチンとは ─ 人体で最も大きなタンパク質
タイチンは、筋肉の最小の収縮単位であるサルコメアの中で、端から端までを1本で貫く巨大なタンパク質です。その長さはサルコメアの半分に相当する約1マイクロメートル(1mmの1000分の1)にもおよび、脊椎動物の横紋筋で3番目に多いタンパク質として知られています[1]。設計図となるTTN遺伝子は、ヒトの遺伝子の中でも突出して多くのエクソン(設計図の断片)から構成されます。参照転写産物の定義によって数え方に差がありますが、代表的な完全長転写産物では364個のエクソンとして記載されています[2]。
タイチン1分子の分子量は、後で述べる選択的スプライシングのパターンによって幅があり、最大で約4.2〜4.25メガダルトンに達します[3]。一般的なタンパク質が数十キロダルトン程度であることを考えると、その巨大さが際立ちます。この長大な1本の鎖が、筋肉の弾力・力の伝達・そして細胞へのシグナル伝達という複数の役割を同時に担っています。
この巨大さは、読者にとって遠い話ではありません。タンパク質が大きいということは、それだけ設計図(TTN遺伝子)の中に変化が起こりうる場所も多いということです。実際、TTN遺伝子は心臓や筋肉の遺伝性疾患の主要な原因のひとつとなっています。タイチンというタンパク質そのものの働きを知っておくことは、もしご自身やご家族にTTN遺伝子の変化が見つかったとき、それが体の中で何を意味するのかを理解する助けになります。なお、TTN遺伝子そのもの(染色体上の位置や変異の分類)についてはTTN遺伝子の解説ページで詳しく扱っています。
💡 用語解説:サルコメアとタイチンの位置関係
サルコメアは筋肉が縮む力を生み出す最小の単位で、両端を仕切るZ帯(Zディスク)と、中央にあるM帯(Mライン)で区切られています。タイチンは、このZ帯からM帯までを1本で結ぶ「3番目のフィラメント」です。太いフィラメント(ミオシン)と細いフィラメント(アクチン)に続く「第3の糸」として、筋肉の骨組みを支えています。
2. 分子バネの仕組み ─ なぜ筋肉は伸びても壊れないのか
タイチンの最もよく知られた働きは、筋肉が引き伸ばされたときに元へ戻ろうとする力(受動的張力)を生み出す「分子バネ」としての役割です。この弾力のおかげで、筋肉は急に伸ばされても壊れず、伸びたあとにきちんと元の長さへ戻れます。心臓でいえば、拡張期に心室がほどよく広がって血液を満たせるかどうかが、このバネの硬さで決まります。
タイチン分子の質量のおよそ90%は、免疫グロブリン様(Ig)ドメインとフィブロネクチンIII型(FnIII)ドメインという、ビーズのように連なった小さな折りたたみ構造でできています[4]。残りの約10%が、決まった立体構造を持たない「ひも状」の領域で、PEVK領域(プロリン・グルタミン酸・バリン・リジンに富む配列)やN2B・N2Aといった特徴的な部分がこれにあたります。この「ひも状」の部分こそが、バネの伸び縮みの主役です。
力が弱いうちは、まずビーズをつなぐひも(リンカー)とPEVKなどの決まった形を持たない領域がまっすぐ伸びて、輪ゴムのような弾力(エントロピー弾性)を生みます[4]。さらに強い力が加わると、今度は折りたたまれていたIgドメインが一つずつほどけて(アンフォールディング)、エネルギーを逃がします。これにより、筋肉が急激に伸ばされても物理的に断裂しないよう保護されるのです。そして力が抜けると、ほどけたドメインは再び折りたたまれます。この折りたたみのときにタイチン自身が仕事(力)を生み出し、ミオシンモーターと協調して収縮を助けている可能性も指摘されています[4]。
この仕組みが読者にとって持つ意味は、「筋肉の硬さ・柔らかさは、コラーゲンだけでなくタイチンによっても決まっている」という点です。心臓が硬くて広がりにくい、という状態の一部は、このタイチンのバネが硬くなりすぎていることに由来します。だからこそタイチンは、心不全を理解し、治療の糸口を探すうえで重要な分子なのです。
3. サルコメア内の地図 ─ 4つの区画で役割が変わる
1本のタイチンは、通る場所によってまったく違う仕事をします。Z帯・I帯・A帯・M帯という4つの区画を順にたどると、タイチンが「アンカー」「バネ」「定規」「センサー」へと役割を変えていくのが分かります。この地図を持っておくと、どこに変化が起きるとどんな病気につながるのかが理解しやすくなります。
Z帯では、N末端がT-cap(テレトニン)というタンパク質と非常に強く結合します。単独では形を持たないテレトニンが、タイチンの端に結合すると初めてしっかりした構造をとり、2本のタイチン分子を強力に橋渡しします。これによりZ帯は、強い引っ張りにも耐える頑丈な「杭」になります。
A帯のタイチンは、ミオシンの太いフィラメントに沿って一定の周期で並び、「分子定規(モレキュラー・ルーラー)」として太いフィラメントの長さを正確に決めています[4]。近位のCゾーンでは11個のドメインからなるスーパーリピートが11回、遠位のDゾーンでは7個のドメインからなるスーパーリピートが6回繰り返され、この周期性がミオシン分子の配置とぴったり一致します[4]。マウスでこのA帯のスーパーリピートを削ると太いフィラメントが短くなり、力の低下と拡張型心筋症が生じることが示されています[5]。A帯は「ものさし」であり、ここが狂うと筋肉全体の設計が狂う——これが、後で述べるA帯の変異が重い病気につながる理由です。
4. 最新の立体構造 ─ クライオ電顕が明かした「α鎖」と「β鎖」
長年ベールに包まれていた太いフィラメントの立体構造が、クライオ電子顕微鏡・クライオ電子線トモグラフィーという最新技術によって、2023年に高い解像度で明らかになりました。その結果は、これまでの筋肉生理学の常識を書き換えるものでした。読者にとっての意味は、「筋肉の設計図はまだ完全には理解されておらず、今も新しい発見が続いている」ということ。つまり、いま原因不明とされる病気にも、これから解明の道が開ける可能性があるのです。
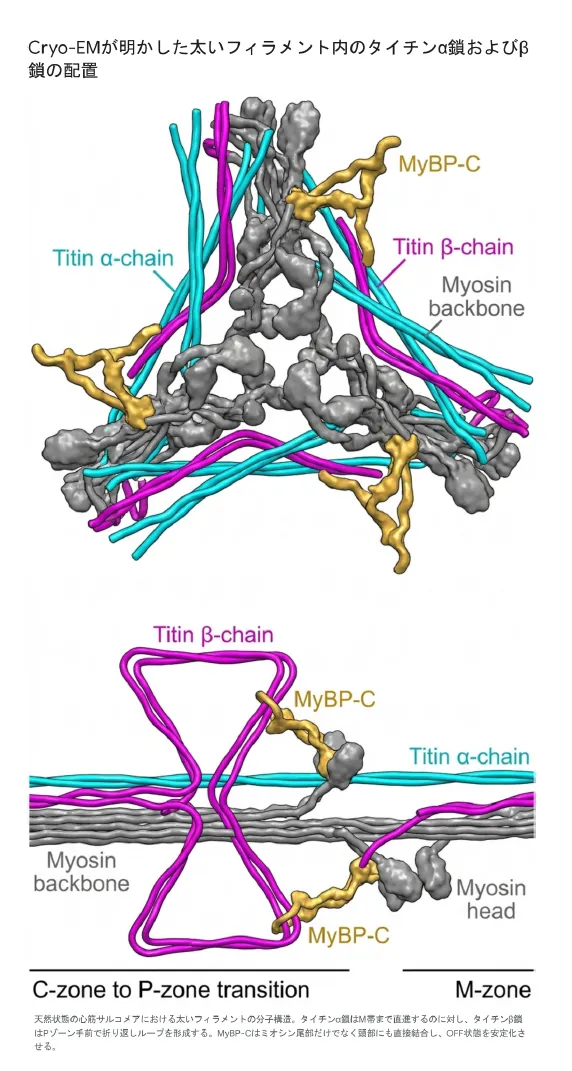
心筋の太いフィラメントを天然に近い状態で解析した研究では、3対のタイチンがミオシンの尾部と絡み合いながら軸に沿って走っていることが分かりました[6]。しかも驚いたことに、これらのタイチンは全部が同じ経路をたどるのではなく、「タイチンα鎖」と「タイチンβ鎖」という2つの異なる形をとっていました[6]。α鎖はこれまで考えられていたとおりM帯まで直進しますが、β鎖はA158というドメインで折れ曲がり、三角形の「ボウタイ(蝶ネクタイ)」と呼ばれるループ構造をつくります[7]。
💡 用語解説:ボウタイループの「数え方」に注意
このボウタイ構造については、研究チームによって数え方の表現が少し異なります。最初に報告した2023年のグループは、A158からA170に対応する13ドメインがβ-TK–m1領域へつながる構造として記述しました[6]。一方、続報の研究では、A158で折れ曲がってA167までの14ドメインからなる三角形ループとして記述しています[7]。表現は違っても、同じ「β鎖がPゾーンで折り返す」構造を指しています。科学の最前線では、こうした細部の記述がまだ揃いきっていないこともあります。
この折り返しには意味があります。CゾーンとM帯をつなぐPゾーンのうちA164〜A167の4ドメイン(長さ約16ナノメートル)を欠損させたマウスでは、タイチンとミオシン結合タンパク質C(MyBP-C)の位置が約40ナノメートルもM帯側へずれ、αとβの立体配置が崩れました[7]。フィラメント全体が短くなり、骨格筋の受動的な硬さの上昇や収縮力の低下も確認されています[7]。Pゾーンは単なる継ぎ目ではなく、太いフィラメントを正確に組み立てるための「型(テンプレート)」だったのです。
同じ一連の研究では、MyBP-Cの意外な役割も見えてきました。MyBP-Cはミオシンの尾部だけでなく頭部にも直接結合し、エネルギー消費を極限まで抑えた「超弛緩状態(OFF状態)」を構造的に安定させていることが示されたのです[8]。心臓が休んでいるときにエネルギーを無駄づかいしない仕組みに、タイチンとその周囲のタンパク質が深く関わっていることが分かります。
5. 力を感じる仕組み ─ タイチンキナーゼは「酵素」ではなく「足場」だった
タイチンは、筋肉にかかる力を感じ取って、それを細胞への合図に変える「メカノセンサー」でもあります。その中心にあると考えられてきたのが、M帯にあるタイチンキナーゼ(TK)という部分です。ただし、その働きの理解はいま大きく変わりつつあります。読者にとっての意味は、「教科書に載っている説明も、研究の進展で更新されることがある」という点です。
古典的なモデルでは、TKは強い力で引っ張られると構造が開いてキナーゼ(リン酸化酵素)としてオンになる、と考えられてきました。ところが近年の生化学的な研究で、ヒトのTKの活性中心には通常のキナーゼとは異なる非典型的な残基(M34とE147)があり、酵素としての活性はほとんど検出できないことが示されました[9]。つまりヒトのTKは、酵素としてではなく「シュードキナーゼ(偽キナーゼ)」——リン酸化はしないが、力に応じて形を変えて他のタンパク質を呼び集める「足場(スキャフォールド)」として働く、という新しい見方が有力になっています[9]。
このTKには、ユビキチンという「分解の目印」をつける酵素MuRF1が結合します[9]。力がかかっているかどうかに応じて、TKがMuRF1やその仲間(MuRF2)、そしてp62/NBR1といったタンパク質を集め、「使われていない筋肉のタンパク質を分解して作り替える」という調整のハブになっていると考えられています[10]。運動で筋肉が育ち、動かさないと痩せていく——その分子レベルの調整に、タイチンが関わっているのです。
🔍 関連用語:キナーゼとは/ユビキチン/ユビキチン‐プロテアソーム系
6. 硬さの調節 ─ リン酸化と酸化で変わるバネの強さ
タイチンのバネの硬さは、固定されたものではありません。翻訳後修飾と呼ばれる化学的な「後づけの調整」によって、数分という短い時間でも変化します。とくにリン酸化(タンパク質にリン酸をつける調整)が重要で、どの酵素がどの場所に作用するかによって、硬さが上がったり下がったりします。この「調整のつまみ」があるおかげで、心臓は状況に応じて柔らかさを変えられます。
代表的なのが、β刺激(緊張したときの合図)で活性化するプロテインキナーゼA(PKA)です。PKAはタイチンの心臓特有のN2B領域をリン酸化し、受動的張力(硬さ)を下げて心臓を柔らかくすることが示されています[11]。同じN2B領域は、一酸化窒素(NO)を起点とするNO-cGMP-PKG経路のプロテインキナーゼG(PKG)によってもリン酸化され、やはり硬さを下げます[12]。一方でPKCαはPEVK領域をリン酸化し、逆に硬さを上げる方向に働きます。
もうひとつの調整が、酸化ストレスによる修飾です。研究者らは、力がかかってIgドメインがほどけたときにだけ内部に隠れていたシステイン残基が露出し、そこが酸化される仕組みをUnDOx(アンフォールデッド・ドメイン酸化)と名づけました[13]。興味深いのは、酸化の種類によって効果が正反対になる点です。S-グルタチオン化が起きるとドメインが折りたたみ直せなくなり、バネが伸びたままになって硬さが下がり(柔らかくなり)ます。逆にジスルフィド結合ができると、ほどけが妨げられて硬さが上がり(硬くなり)ます[13]。
💡 これが読者にとって意味すること
「心臓が硬い」と一口に言っても、その背後にはリン酸化の低下、酸化のバランス、そして次章のアイソフォームの切り替えという、複数の分子レベルの調整が重なっています。硬さは一つの原因で決まるのではなく、いくつもの「つまみ」の総和です。だからこそ、それぞれのつまみが治療の標的になりうる、と研究が進んでいます。酸化ストレスの管理が心臓の健康に関わるのも、こうした仕組みが背景にあります。
7. RBM20とアイソフォーム ─ 「硬いタイチン」と「柔らかいタイチン」
心臓には、短くて硬い「N2Bアイソフォーム」と、長くて柔らかい「N2BAアイソフォーム」という2種類のタイチンが共存しています。この2つの割合が、心臓全体の硬さを長期的に決めています。健康な成人のヒト左室では、柔らかいN2BAと硬いN2Bの比率がおよそ3対7に保たれています[14]。胎児期には柔らかいN2BAが優位ですが、生まれたあとに硬いN2Bの割合が増えていきます。
この切り替えを取り仕切る「司令塔」が、心筋に特有のRNA結合タンパク質であるRBM20です。RBM20は、設計図の断片(エクソン)の両脇にある「UCUU」という目印の配列に結合し、選択的スプライシングを制御して、短く硬いN2Bアイソフォームがつくられるよう促します[15]。RBM20が働かないと、切り替えが起こらず、長くて非常に柔らかい巨大なタイチン(N2BA-G)ばかりがつくられるようになります[16]。
RBM20は、タイチンだけでなく、カルシウムの扱いに関わるCACNA1CやCAMK2Dといった他の重要な心筋遺伝子のスプライシングもまとめて制御しています[15]。RBM20は「タイチンの硬さ」と「心臓のカルシウム制御」を同時に握る要であり、この遺伝子の変化が拡張型心筋症や不整脈につながるのは、そのためです。読者にとって大切なのは、タイチンの異常は、タイチン遺伝子そのものの変化だけでなく、それを制御するRBM20を介しても起こりうるという点です。
8. 心筋症との関係 ─ 拡張型心筋症・心不全とタイチン
🔍 関連記事:拡張型心筋症(総論)/肥大型心筋症/TTN遺伝子
タイチンの異常は、心臓の2つの異なる病態に関わります。ひとつは設計図(TTN遺伝子)の変異が引き起こす拡張型心筋症、もうひとつはタイチンの硬さが変わることで生じる心不全(とくに拡張機能の障害)です。順に見ていきます。
拡張型心筋症とタイチンの切断変異(TTNtv)
タイチンの設計図が途中で切れてしまう「切断変異(TTNtv)」——ナンセンス変異・フレームシフト変異・スプライス部位変異——は、遺伝性の拡張型心筋症で最も多い原因で、家族性の症例の約25%を占めると報告されています[17]。ただし、切断変異があれば必ず発症するわけではありません。健康な人でもおよそ1%が切断変異を持っており、変異の「位置」が発症リスクを大きく左右します[18]。
ここで鍵になるのが「PSI(percent spliced-in)」という指標です。これは、そのエクソンが成人の心筋のタイチンにどれだけ確実に取り込まれるかを示す割合です。左室で高い割合で使われるエクソン(PSIが0.9より高い場所)にある切断変異は、拡張型心筋症の強いリスクになります[18]。逆に、あまり使われないエクソンにある変異はリスクが低いと考えられます。この考え方は、「TTN遺伝子に変化が見つかった」というだけで一喜一憂せず、その位置まで含めて評価することが大切だということを教えてくれます。
なぜ切断変異が病気を起こすのかについては、2つの考え方があります。ひとつは、完全な長さのタイチンが足りなくなるハプロ不全です。もうひとつは、途中で切れた短いタイチンがサルコメアに組み込まれて悪さをするドミナントネガティブ効果(毒性ペプチド)で、近年の研究でこの両方が関与することが示されています[19]。
心不全 ── HFpEFとHFrEFで逆に動くタイチン
心不全には、心臓の収縮は保たれているのに広がりにくい「左室駆出率が保たれた心不全(HFpEF)」と、収縮する力そのものが落ちる「左室駆出率が低下した心不全(HFrEF)」があります。興味深いことに、この2つではタイチンが逆の方向に変化します。
HFpEFでは、加齢・肥満・糖尿病・高血圧などが全身の炎症と酸化ストレスを引き起こし、心筋のNO-cGMP-PKG経路が弱まります。その結果、N2B領域のリン酸化が減って(低リン酸化)、タイチンのバネが異常に硬くなります[12]。ここに酸化によるジスルフィド結合(UnDOx)が重なり、心筋が硬くなりすぎてしまいます[13]。「心臓が硬くて広がりにくい」というHFpEFの本質に、タイチンが深く関わっているのです。
反対にHFrEFでは、拡大した心室への代償として、RBM20の働きが変化し、より長く柔らかいN2BAアイソフォームの割合が増える方向にシフトします[14]。硬さを下げて負担を減らそうとする体の反応ですが、これも度を越えると収縮効率の低下につながります。同じ「心不全」でも、タイプによってタイチンの状態は正反対——これが、心不全の治療が一律ではない理由のひとつです。
9. 筋疾患との関係 ─ タイチノパチーという幅広い病気の家族
🔍 関連記事:前脛骨発症遠位型ミオパチー/ミスセンス変異/遺伝子型-表現型相関
タイチンの異常が引き起こす病気は、心筋症だけではありません。骨格筋を侵すさまざまな病気があり、これらをまとめて「タイチノパチー」と呼びます。TTNの切断変異は拡張型心筋症の主要な原因ですが、骨格筋疾患でも切断変異・スプライス変異・ミスセンス変異(アミノ酸が1つ置き換わる変化)など多様な変異が原因となります。とくに一部の優性タイチノパチーでは、変異の位置と種類に特徴的な遺伝子型-表現型相関がみられます。ここには、「タイチンのどこが変わったか」で病気の姿が変わるという、遺伝子型-表現型相関の典型が見られます。
代表例が脛骨筋ジストロフィー(TMD/Udd型ミオパチー)です。これはタイチンの最終エクソン(Mex6)に生じる変化が原因で、フィンランドに多い「FINmaj」と呼ばれる11塩基対の欠失/挿入変異が、成人発症の遠位型ミオパチーを引き起こします[20]。この変異は、M帯タイチンのC末端の機能不全と、それに伴うプロテアーゼ(カルパイン3)の二次的な欠損を招きます[20]。興味深いのは、FINmaj変異のヘテロ接合では成人発症の脛骨筋ジストロフィーを示す一方、ホモ接合ではより重い小児期発症の劣性肢帯型筋ジストロフィー(LGMD)となりうるという点です。変異をどのような組み合わせで受け継いでいるかによって表現型が大きく変わることは、遺伝カウンセリングで正確に理解しておくべき構造です。
このほか、A帯のエクソン344の特定のミスセンス変異は「早期呼吸不全を伴う遺伝性ミオパチー(HMERF)」を引き起こすことが知られています。また、Igドメインのβシート構造を壊すような、プロリンへのアミノ酸置換が、ドメインのほどけや細胞内での異常な凝集を招き、病気の原因になることも計算予測と細胞実験から示されつつあります。読者にとって重要なのは、タイチノパチーは1つの病気ではなく、遺伝形式も重症度も発症年齢も異なる「病気の家族」だということです。だからこそ、変異の位置と種類を正確に調べることが、見通しを立てる出発点になります。
10. これからの治療 ─ 遺伝子レベルのアプローチ
🔍 関連用語:アンチセンスオリゴヌクレオチド/エクソンスキッピング/核酸医薬
タイチンの仕組みが分子レベルで解き明かされてきたことで、遺伝子やRNAを標的とした新しい治療の研究が急速に進んでいます。まだ多くは前臨床(細胞や動物での実験)の段階ですが、方向性が見えてきたこと自体が、患者さんとご家族にとっての希望につながります。ここでは中立的に、研究の現状を紹介します。
ひとつは、アンチセンスオリゴヌクレオチド(ASO)を使ったエクソンスキッピングです。これは、切断変異を含むエクソンを人工的に読み飛ばして、読み枠を回復させる考え方で、デュシェンヌ型筋ジストロフィーで実用化が進んだ手法をタイチンにも応用しようとするものです。TTN切断変異をもつ患者由来心筋細胞やマウスモデルでは、ASOによるエクソンスキッピングで読み枠を回復させ、サルコメア形成や収縮機能を改善できる可能性が示されています[21]。もうひとつは、前述のRBM20を標的にするアプローチです。RBM20の働きを抑えることで、強制的に柔らかいN2BAアイソフォームへの切り替えを促し、硬くなりすぎた心筋をやわらげるという戦略が検討されています。RBM20を標的とするASOは、心筋が硬くなったマウスで柔らかいタイチンアイソフォームを増やして拡張機能を改善し、ヒト人工心筋組織でも作用が確認されています[22]。
これらは分子標的治療や遺伝子治療の一環として位置づけられますが、現時点でタイチン関連疾患に対して確立した根治療法があるわけではありません。現在の医療は、心不全に対する薬物療法や、筋疾患に対する対症療法・リハビリテーションが中心です。それでも、原因不明とされてきた病気の分子メカニズムが一つずつ明らかになることで、精密医療(プレシジョン・メディシン)への道が着実に開かれつつあります。

なお、タイチンはM帯でオプスクリン(Obscurin)という別の巨大タンパク質とも結合し、サルコメアと細胞内の膜システムをつなぐネットワークを形成しています。タイチンを理解するうえで、こうした結合パートナー(OBSCN遺伝子がつくるオプスクリンなど)の存在も、あわせて知っておくと理解が立体的になります。
📌 このページを読んだあなたへ
この記事にたどり着いた方には、いくつかの状況が考えられます。心臓や筋肉の遺伝子検査でTTNの変化を指摘された方、ご家族に拡張型心筋症や筋ジストロフィーが見つかって分子の仕組みから理解したい方、あるいはこれから検査を考えている方。それぞれに、次に確認しておくとよい観点があります。
・変化の「位置と種類」を知る → TTN遺伝子/遺伝子型-表現型相関
・遺伝する変化かを知る → ハプロ不全/遺伝形式
・病気そのものを知る → 拡張型心筋症/前脛骨発症遠位型ミオパチー
よくある質問(FAQ)
🏥 心筋症・筋疾患の遺伝子診断のご相談
拡張型心筋症・筋ジストロフィーなどに関する
遺伝子検査と遺伝カウンセリングは
臨床遺伝専門医が在籍するミネルバクリニックにご相談ください。
参考文献
- [1] 1H, 15N and 13C backbone chemical shift assignment of titin domains A59–A60 and A60 alone. Biomol NMR Assign. 2014. [PMC4145206]
- [2] A missense mutation in the RSRSP stretch of Rbm20 causes dilated cardiomyopathy and atrial fibrillation in mice. Sci Rep. 2020. [Sci Rep 2020]
- [3] Titin kinase is an inactive pseudokinase scaffold that supports MuRF1 recruitment to the sarcomeric M-line. Open Biol. 2014. [PMC4042850]
- [4] Titin (TTN): from molecule to modifications, mechanics, and medical significance. Cardiovasc Res. 2022. [PubMed 34662387]
- [5] The giant protein titin regulates the length of the striated muscle thick filament. Nat Commun. 2017. [Nat Commun 2017]
- [6] Structure of the native myosin filament in the relaxed cardiac sarcomere. Nature. 2023. [PMC10665186]
- [7] Titin’s P-zone domains A164–167 are essential for thick filament structural arrangement. J Gen Physiol. 2026. [PMC12981300]
- [8] Cryo-EM structure of the human cardiac myosin filament. Nature. 2023. [PMC10846670]
- [9] Titin kinase is an inactive pseudokinase scaffold that supports MuRF1 recruitment to the sarcomeric M-line. Open Biol. 2014. [PubMed 24850911]
- [10] Titin kinase ubiquitination aligns autophagy receptors with mechanical signals in the sarcomere. EMBO Rep. 2021. [EMBO Rep 2021]
- [11] Protein kinase A phosphorylates titin’s cardiac-specific N2B domain and reduces passive tension in rat cardiac myocytes. Circ Res. 2002. [PubMed 12065321]
- [12] Titin (TTN): from molecule to modifications, mechanics, and medical significance. Cardiovasc Res. 2022. [PubMed 34662387]
- [13] Regulation of titin-based cardiac stiffness by unfolded domain oxidation (UnDOx). Proc Natl Acad Sci U S A. 2020. [PMC7533878]
- [14] New Insights in RBM20 Cardiomyopathy. Curr Heart Fail Rep. 2020. [PMC7495990]
- [15] Alternative Splicing Regulator RBM20 and Cardiomyopathy. Front Mol Biosci. 2018. [PMC6279932]
- [16] RBM20, a gene for hereditary cardiomyopathy, regulates titin splicing. Nat Med. 2012. [Nat Med 2012]
- [17] Truncations of titin causing dilated cardiomyopathy. N Engl J Med. 2012. [NEJM 2012]
- [18] Genetic epidemiology of titin-truncating variants in the etiology of dilated cardiomyopathy. Biophys Rev. 2017. [Biophys Rev 2017]
- [19] Truncated titin proteins in dilated cardiomyopathy. Sci Transl Med. 2021. [Sci Transl Med 2021]
- [20] Tibial Muscular Dystrophy Is a Titinopathy Caused by Mutations in TTN, the Gene Encoding the Giant Skeletal-Muscle Protein Titin. Am J Hum Genet. 2002. [PMC379188]
- [21] Antisense-mediated exon skipping: a therapeutic strategy for titin-based dilated cardiomyopathy. EMBO Mol Med. 2015. [PubMed 25759365]
- [22] Therapeutic inhibition of RBM20 improves diastolic function in a murine heart failure model and human engineered heart tissue. Sci Transl Med. 2021. [PubMed 34851694]






