

目次

デュシェンヌ型筋ジストロフィー(DMD:ディーエムディー)とベッカー型筋ジストロフィー(BMD:ビーエムディー)は、筋肉の細胞膜を支えるタンパク質「ジストロフィン」の設計図であるDMD遺伝子の変化で起こる、同じ病気の重症型と軽症型です。どちらもX連鎖潜性(劣性)遺伝のため、症状が出るのはほとんどが男の子・男性ですが、変化を1本持つ女性(保因者)にも、筋力低下や心筋症が起こることがあります。この記事では、症状と寿命、遺伝のしくみ、保因者の心臓のチェック、遺伝子検査の選び方、2026年10月時点の治療薬の承認状況までを、臨床遺伝専門医が解説します。
⏱️ 30秒でわかる要約
🧬 Q. デュシェンヌ型とベッカー型の違いは?
同じDMD遺伝子の病気で、ジストロフィンがほとんど作られないのがデュシェンヌ型、量が少ない・形が短いながら作られるのがベッカー型です。デュシェンヌ型は2〜3歳ごろに歩き始めの遅れなどで気づかれ、ベッカー型は16歳を過ぎても歩ける人が多い病気です。
❤️ Q. 寿命は?いちばん気をつけることは?
デュシェンヌ型は生まれた年代が新しいほど生存期間が延びています。どちらの型でも命に関わるのは心臓(心筋症)と呼吸で、ベッカー型は筋力が保たれていても心不全に注意が必要です。
👩 Q. 女性は関係ない?
保因者の女性にも、生涯で7.3〜16.7%に心筋症が起こると見積もられています。症状がなくても、10代〜20代から3〜5年ごとに心電図と心臓の画像検査が勧められています。
💊 Q. 治る薬はある?
日本ではステロイドに加え、エクソン53スキッピング薬(ビルテプソ)と遺伝子治療(エレビジス、対象は3歳以上8歳未満の歩ける子など)が使えます(2026年10月時点)。どれも病気を完全に治す薬ではなく、使えるかどうかは遺伝子の変化の種類で決まります。
- ➤原因 → X染色体にあるDMD遺伝子の変化。ジストロフィンが作られない・足りない
- ➤経過と寿命 → デュシェンヌ型・ベッカー型それぞれの歩行・心臓・呼吸の経過
- ➤遺伝 → 保因者の母から男の子へ50%。約3分の1は新たに生じた変化
- ➤女性保因者 → 心筋症のリスクと、症状がなくても受けたい心臓のチェック
- ➤治療 → 日本と米国の承認状況(2026年10月時点)と、使える人の条件
1. デュシェンヌ型・ベッカー型筋ジストロフィーとは
デュシェンヌ型とベッカー型は、どちらもDMD遺伝子の変化で起こる筋ジストロフィーで、まとめて「ジストロフィノパチー」と呼ばれます。筋ジストロフィーは、筋肉の細胞が壊れては再生し、やがて再生が追いつかなくなって筋力が落ちていく遺伝性の病気の総称です。そのなかでデュシェンヌ型(デュシャンヌ型と書かれることもあります)は頻度が高く、症状の進み方も速い型です。ベッカー型は同じ遺伝子の変化でも、症状がゆっくり進む型です。
DMD遺伝子はX染色体の短腕(Xp21)にあり、長さは約240万塩基と、人の遺伝子のなかでも非常に大きな遺伝子です[1]。遺伝子の構造や変化の種類はDMD遺伝子のページで詳しく解説しています。
ジストロフィンが足りないと、筋肉の細胞膜が壊れやすくなる
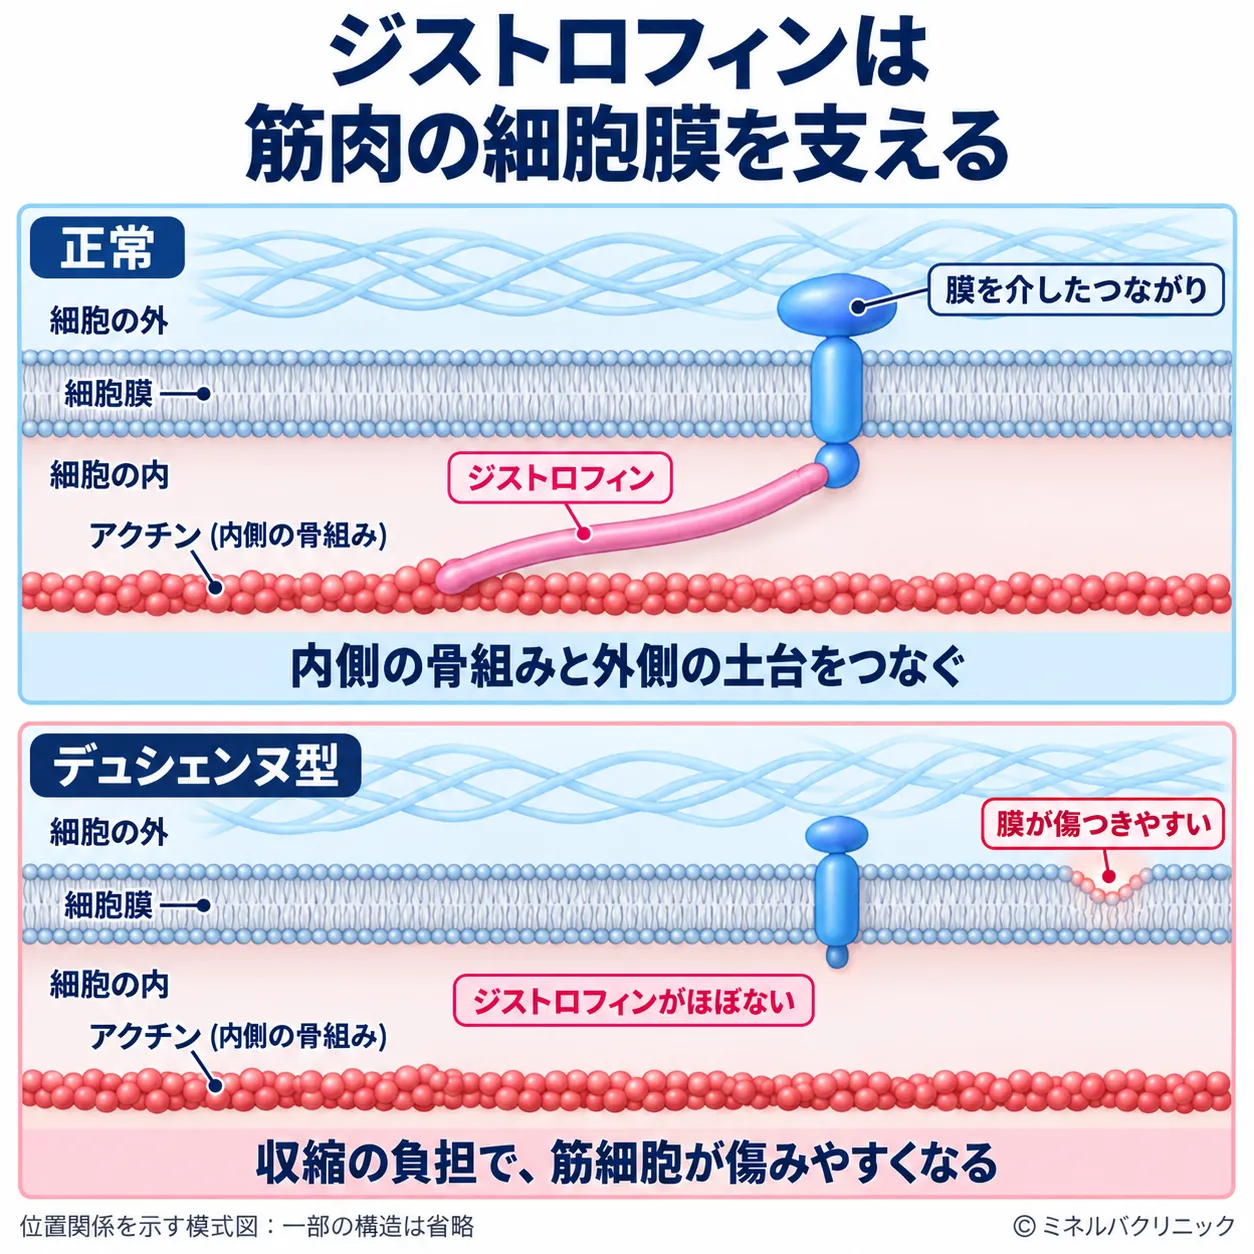
ジストロフィンは細胞膜の内側にあり、アクチンと膜のタンパク質を結び、外側の土台へとつながる構造の一部を担います。デュシェンヌ型ではジストロフィンがほぼ失われ、筋肉の収縮に伴う負担で細胞膜が傷つきやすくなります。位置関係を示すため、一部の構造を省略しています。
ジストロフィンは、筋肉の細胞の内側の骨組みと、細胞の外側の土台をつなぐ「つなぎ役」のタンパク質です。細胞膜の上でいくつものタンパク質と集まってジストロフィン・糖タンパク質複合体(DGC)を作り、筋肉が縮むたびにかかる力を受け止めています。
ジストロフィンがないと、ふつうに体を動かすだけで細胞膜に小さな傷がつき、筋肉の細胞が壊れていきます。はじめは筋肉のもとになる細胞が新しい細胞を作って補いますが、壊れては作り直すことを繰り返すうちに追いつかなくなります。最後は、筋肉だった場所が線維や脂肪に置きかわります。心臓の筋肉(心筋)にもジストロフィンがあるため、手足の筋肉だけでなく心臓も同じしくみで傷んでいきます。
DMDとBMDを分ける「読み枠」の法則
同じ遺伝子の変化なのに重症のデュシェンヌ型と軽症のベッカー型に分かれるのは、変化が「読み枠」をずらすかどうかで、ジストロフィンが作られるかどうかが決まるからです。遺伝子の情報は3文字(3塩基)ずつ区切って読まれ、その区切り方を読み枠といいます。
遺伝子の一部(エクソン)が抜けたとき、抜けた塩基の数が3の倍数でないと、そこから先の区切りが全部ずれます。これをフレームシフトといいます。区切りがずれるとすぐに「ここで終わり」の信号が出てしまい、ジストロフィンがほとんど作られません。これがデュシェンヌ型です。途中に終わりの信号が直接できるナンセンス変異でも同じことが起こります。
抜けた数が3の倍数なら区切りはずれず、真ん中が少し短いジストロフィンが作られます。両端のつなぎ役の部分が残れば、ある程度は働けます。これがベッカー型です。オランダのライデン大学のDMD変異データベースに登録された4,700を超える変化を調べた研究では、91%がこの法則どおりでした[2]。残りの1割近くは法則に合わないので、遺伝子の変化だけで重症度を言い切らず、症状の経過とあわせて判断します。
何人に1人?
世界的には、生まれた男の子の約3,600人に1人がジストロフィノパチー(デュシェンヌ型・ベッカー型)とされています[1]。デュシェンヌ型だけを集めた2020年のメタ解析では、出生男児10万人あたり19.8人(約5,000人に1人)、男性の有病率は10万人あたり7.1人でした[3]。男女を合わせた一般人口で数えた2022年のメタ解析では、デュシェンヌ型が10万人あたり4.8人、ベッカー型が1.6人です[4]。
数字が研究によって違うのは、「生まれた男の子」「男性全体」「男女を合わせた人口」と、分母が違うためです。ベッカー型は軽い人が診断されないまま過ごしていることもあり、実際より少なく数えられている可能性があります。
2. 症状と経過:何歳で気づき、寿命はどのくらいか
デュシェンヌ型は2〜3歳ごろに歩き始めの遅れなどで気づかれることが多く、ベッカー型は16歳を過ぎても自分で歩けることが多いのが、いちばん大きな違いです[1]。どちらも体の中心に近い筋肉(腰まわり・太もも・肩)から弱くなります。
デュシェンヌ型の初期症状
デュシェンヌ型は、生まれてすぐから5歳ごろまでは症状が目立たないことが多く、ひとり歩きの遅れ(2〜3歳ごろ)、転びやすさ、走るのが遅い、階段が苦手といった形で気づかれます[1]。床から立ち上がるときに、手を膝や太ももについて体を押し上げるようにする動作(ガワーズ徴候)や、ふくらはぎが太く見える「仮性肥大」も特徴です。仮性肥大は筋肉が強いのではなく、壊れた筋肉が脂肪や線維に置きかわって太く見えている状態です。
血液検査では、筋肉から漏れ出す酵素のクレアチンキナーゼ(CK)が大きく上がります。CKが正常の10倍を超えるときは、最初のふるい分けとして役に立ちます[1]。ただしCKは日によって大きく変わるので、病気の進み具合を追う目安には使えません。
デュシェンヌ型の経過と寿命
デュシェンヌ型では、歩けなくなる時期は以前は10代前半に集中していましたが、ステロイド治療で遅くなっています。ステロイドを飲んでいる人で歩けなくなった年齢の中央値は、デフラザコートで15.6歳、プレドニゾンで13.5歳と報告されています[1]。
心臓の病気(心筋症)は10代に目立ってくることが多く、10歳未満でも最大17%に心機能の低下が早くから見つかると報告されています[1]。歩けなくなったあとは、背骨の曲がり(側弯)や、呼吸する筋肉の衰えも進みます。
寿命については、40,274人を追った解析で生存期間の中央値が22歳でした。生まれた年代別では、1970年以前に生まれた人の18.3歳に対し、1990年以降に生まれた人では28.1歳と延びています[1]。この延びは、夜間の呼吸の補助や心臓の薬など、病気とつき合いながら合併症を早めに抑える医療が広がった結果と考えられます。数字は集団の中央値で、一人ひとりの寿命を決めるものではありません。
ベッカー型の経過と寿命
ベッカー型で車いすが必要になるのは、典型的には16歳より後です[1]。30代以降も歩ける人がいる一方、13〜16歳で車いすになる人は、デュシェンヌ型とベッカー型の中間の型として扱われます。症状の幅はとても広く、運動したときの筋肉のつりや痛み、CKの高さだけで見つかる人もいます。
寿命は平均40〜50歳とされていますが、人によって大きく違います[1]。ベッカー型の死因でいちばん多いのは心不全で、40歳までに最大70%が心不全の症状を持つと報告されています[1]。手足の筋力が保たれている人ほど、心臓の検査が後回しになりやすい点に注意が必要です。
📊 デュシェンヌ型とベッカー型の比較
| 項目 | デュシェンヌ型(DMD) | ベッカー型(BMD) |
|---|---|---|
| ジストロフィン | ほとんど作られない | 量が少ない・短いものが作られる |
| 気づかれる時期 | 2〜3歳ごろ(歩き始めの遅れ) | 小児期〜成人期まで幅広い |
| 歩けなくなる時期 | 10代前半(ステロイドで遅くなる) | 典型的には16歳より後 |
| 心臓 | 10代に心筋症が目立ってくる | 40歳までに最大70%が心不全の症状 |
| 寿命の目安 | 中央値22歳(新しい世代ほど延びている) | 平均40〜50歳(個人差が大きい) |
※数字はGeneReviews(2026年9月改訂版)[1]による。集団の値で、個人の予後を示すものではありません。
知的発達・行動への影響
ジストロフィノパチーの人の約3分の1に、知的発達や学習の困難がみられます[1]。ジストロフィンには脳で働く短い種類(Dp140やDp71など)があり、遺伝子の後ろ側の変化でこれらも作られなくなると、知的障害が起こりやすくなります。知的発達や行動の特徴は、筋力の重さとはほぼ関係なく現れます。
遺伝子の変化から筋力の経過を正確に予測することは難しい一方、知的障害が起こりやすいかどうかは、変化の位置からある程度見通せます[1]。診断がついた時点で、学校での支援や発達の評価も準備しておくと、あとで慌てずにすみます。
🩺 院長コラム【筋力より先に、心臓を見ておく】
ベッカー型は「歩けるから軽い」と受け取られがちです。けれども死因でいちばん多いのは心不全で、手足が元気なほど体を動かすぶん、心臓の負担が増える面もあります。私は、ベッカー型の方の心臓の検査は、筋力の状態とは切り離して予定を立てるべきだと考えています。
デュシェンヌ型でも同じです。心臓は症状が出る前から少しずつ傷んでいくので、息切れなどの自覚症状を待たずに、心電図と心エコーまたは心臓MRIで定期的に確かめることが大切だと考えています。
3. 遺伝のしくみ:なぜ男の子に多い?父親から遺伝する?
男の子に多いのは、DMD遺伝子がX染色体にあり、男性はX染色体を1本しか持たないからです。男性(XY)は、X染色体のDMD遺伝子に変化があると、補ってくれるもう1本がありません。この状態をヘミ接合といいます。女性(XX)は、もう1本のX染色体に正常な遺伝子があるため、多くは症状のない保因者になります。このような遺伝のしかたをX連鎖潜性(劣性)遺伝といいます。
母親が保因者の場合・父親がベッカー型の場合
母親が保因者なら、妊娠のたびに、男の子なら50%で発症し、女の子なら50%で保因者になります[1]。これは「子どもの半分が」という意味ではなく、1回の妊娠ごとの確率です。
父親がベッカー型の場合、父親から息子へはY染色体が渡るので、息子が父親からこの病気を受け継ぐことはありません。一方、娘には父親のX染色体が必ず渡るので、娘は全員が保因者になります。「筋ジストロフィーは父親から遺伝しますか」という質問への答えは、「息子には遺伝しないが、娘は保因者になる」です。
👨👩👧👦 親の状態と子どもへの伝わり方
| 親 | 息子 | 娘 |
|---|---|---|
| 母が保因者 | 妊娠ごとに50%で発症 | 妊娠ごとに50%で保因者 |
| 父がベッカー型 | 受け継がない | 全員が保因者 |
家族歴がないのに生まれた場合:新たに生じた変化と性腺モザイク
デュシェンヌ型の原因となる変化のうち、約3分の1は、その子で新たに生じた変化(新生突然変異)です[1]。つまり、家族に同じ病気の人がいなくても、母親が保因者であることも、そうでないこともあります。次の妊娠を考えるときは、まず母親の血液でお子さんと同じ変化があるかを調べます。
注意したいのは、母親の血液で変化が見つからなくても、卵子のもとになる細胞の一部だけに変化を持っている場合があることです。これを性腺モザイクといいます。332家系を調べた研究では8.1%に性腺モザイクがあり、血液で変化が見つからなかった母親でも、次の妊娠での再発リスクは4.3〜11%と見積もられています[5]。
「お母さんは保因者ではありませんでした」という結果を、そのまま「次の子は大丈夫」と受け取らないことが大切です。臨床遺伝専門医としては、この数%〜1割程度のリスクをどう考えるかを、出生前診断を受けるかどうかも含めて、妊娠する前に整理しておくことを勧めます。
4. 女性・保因者の症状と、心臓のチェック
保因者の女性は多くが無症状ですが、筋力低下や心筋症が起こることがあり、とくに心臓は症状がなくても定期的な検査が勧められています[1]。「筋ジストロフィーは女性には関係ない」と思われがちですが、保因者の女性にとって知っておくべき病気です。
症状が出る保因者(症候性保因者)
女性の細胞では、2本のX染色体のうち1本がランダムに働かなくなります。これをX染色体不活化といいます。たまたま正常な遺伝子を持つX染色体のほうが多く働かなくなると、筋肉のジストロフィンが足りなくなり、症状が出ます。
オランダで保因者129人(18〜60歳)を調べた研究では、17%に筋力低下がみられました。左心室の拡大は18%に、拡張型心筋症はデュシェンヌ型の保因者の8%にみられています[6]。ふくらはぎが太い、運動すると筋肉が痛む・つる、CKが高いといったことがきっかけで、保因者とわかる女性もいます。
保因者の心筋症と、受けておきたい心臓の検査
保因者の女性が生涯に心筋症を起こす確率は、7.3〜16.7%と見積もられています[1]。保因者99人を中央値9年追った研究では11人が拡張型心筋症になり、そのうち9人は追跡中に新たに発症していました[7]。心臓の変化は年齢とともに進み、手足の症状の有無とは関係なく起こります。
GeneReviewsでは、保因者の女性に、10代〜20代から3〜5年ごとに心電図と心臓の画像検査(心エコーまたは心臓MRI)を受けることが勧められています[1]。妊娠中は、出産前後に起こる心筋症(周産期心筋症)のリスクが上がるとされています[1]。保因者とわかっている女性が妊娠を考えるときは、産科だけでなく循環器内科にも伝えておくと安心です。
💡 用語解説:拡張型心筋症(かくちょうがたしんきんしょう)
心臓の筋肉が薄く伸びて、血液を送り出す力が弱くなる病気です。息切れ、むくみ、疲れやすさなどの心不全の症状や、不整脈が起こります。初期は症状がないことが多く、心エコーや心臓MRIで見つかります。DMD遺伝子の変化で心臓だけが傷む病気もあり、拡張型心筋症3B型(X連鎖拡張型心筋症)と呼ばれます。
5. 診断と遺伝子検査:検査方法で見つかる変化が違う
診断は、症状と血液のCK値で疑い、DMD遺伝子の検査で確かめるのが基本です。以前は太ももなどの筋肉を少し切り取って調べる筋生検が中心でしたが、今は遺伝子検査で変化が見つからない場合や、型の見極めが難しい場合に行う検査になっています。
見つかる変化の内訳
DMD遺伝子の原因となる変化は、約78%がエクソン単位の欠失・重複、約22%が塩基の並び(配列)の小さな変化です[1]。世界のデュシェンヌ型の7,149の変化を集めたデータベースの解析では、大きな変化のうち欠失が86%、重複が14%、小さな変化が全体の20%でした[8]。
このため検査は、欠失・重複を調べる方法と、配列を読む方法の両方が必要です。欠失・重複を調べる代表的な方法がMLPA法です。配列だけを読む検査では大きな欠失を見落とすことがあり、逆にMLPAだけでは小さな変化は見つかりません。
当院で受けられる遺伝子検査
症状があってDMD・BMDが疑われる方、または似た病気と区別したい方には、神経筋疾患パネル検査があります。DMD遺伝子を含む138遺伝子を一度に調べ、費用は330,000円(税込)、結果までは2〜3週間です。欠失・挿入の解析も料金に含まれます。ただし、2つ以上連続したエクソンの欠失・重複がわかるのは全血の検体の場合で、1つのエクソンだけの欠失・重複は見つからないことがあります。疑わしい変化はqPCRやMLPAで確かめます。お子さんの検査では、全血で受けられるかを先に確認しておくと安心です。
ご家族にデュシェンヌ型・ベッカー型の方がいる女性や、妊娠前に保因者かどうかを知りたい女性には、拡大版保因者スクリーニング(女性版787遺伝子)があり、DMD遺伝子が含まれています。男性版はX連鎖の遺伝子を含まないので、DMDは女性版で調べます。家族の変化がすでにわかっている場合は、その変化だけを調べる方法のほうが確実なこともあるので、検査の前に遺伝カウンセリングで選び方を相談してください。
似た症状を示す病気には、体の中心に近い筋肉が弱くなる肢帯型筋ジストロフィーや、脊髄性筋萎縮症、炎症で筋肉が傷む多発性筋炎などがあります。パネル検査で複数の遺伝子を同時に調べるのは、こうした病気を見分けるためでもあります。
6. 治療:ステロイドから遺伝子治療まで(2026年10月時点)
治療の土台は、ステロイドと、心臓・呼吸・骨・リハビリを組み合わせた多職種のケアです。そのうえで、遺伝子の変化の種類によってはエクソンスキッピング薬や遺伝子治療が加わります。日本で使える薬と米国で使える薬は違うので、分けて説明します。
ステロイドと多職種のケア
ステロイド(プレドニゾロン、デフラザコートなど)は、歩ける期間を延ばす目的で使われる基本の薬です[1]。体重増加や骨が弱くなるなどの副作用があるため、内分泌や骨の評価もあわせて行います。デュシェンヌ型の男の子には、毎年、心電図と心エコーまたは心臓MRIによる心臓の評価が勧められています[1]。日本では、日本神経学会などが作成した『デュシェンヌ型筋ジストロフィー診療ガイドライン2014』が公開されています。
⚠️ 手術・薬・運動の前に伝えておくこと
ジストロフィノパチーの人では、麻酔で使う筋弛緩薬のスキサメトニウム(サクシニルコリン)が悪性高熱を引き起こすことがあり、避けるべき薬とされています。コレステロールを下げるスタチンは、筋力低下を悪化させたり横紋筋融解症を起こしたりすることがあります[1]。筋肉を伸ばしながら力を入れる運動や強い負荷の運動、無理な運動も避けることが勧められています[1]。ベッカー型で症状が軽い人や保因者の女性は、病気のことを医療者に伝えないまま手術や処方を受けやすいので、診断名を伝えておくことが大切です。
エクソンスキッピング薬:使えるのは変化の種類が合う人だけ
エクソンスキッピングは、変化のそばのエクソンを読み飛ばさせて読み枠を元に戻し、デュシェンヌ型をベッカー型に近づけることをねらう治療です。読み飛ばしを起こすのはアンチセンスオリゴヌクレオチドと呼ばれる人工の核酸です。どのエクソンを飛ばすかで薬が違うため、遺伝子検査で正確な変化がわかっていることが前提になります。データベースの解析では、理論上エクソンスキッピングの対象になりうるのは全変化の55%で[8]、エクソン51のスキップの対象は約13%です[1]。
日本では、日本新薬のビルトラルセン(ビルテプソ、エクソン53スキップ)が2020年3月25日に承認されています。2026年8月には添付文書が改訂され、国際共同の第Ⅲ相試験で主な評価項目(床からの起き上がり時間)の有効性が示されなかったことが記載されました。承認は続いており、有効性と安全性を確かめる試験と、国内のレジストリ調査が承認の条件になっています[9]。
米国ではほかに、エテプリルセン(エクソン51、2016年9月)[10]、ゴロジルセン(エクソン53、2019年12月)[11]、カシメルセン(エクソン45、2021年2月)[12]が、ジストロフィンが増えることにもとづく迅速承認を受けています。ビルトラルセンも米国で2020年8月に迅速承認されています[13]。ゴロジルセンとカシメルセンの確認試験は、主な評価項目を達成しませんでした[14]。
遺伝子治療(エレビジス):日本で使える人の条件
エレビジス(デランジストロゲン モキセパルボベク)は、短く作り直したジストロフィンの遺伝子を、ウイルス(AAVrh74)を運び役にして全身の筋肉に届ける遺伝子治療です。DMD遺伝子は大きすぎてそのままでは運べないため、働きに必要な部分だけを残した「マイクロジストロフィン」を使います。
日本では2025年5月13日に、期限3年の条件および期限付き承認を受けました。対象は、運び役のウイルスに対する抗体(抗AAVrh74抗体)がなく、自分で歩けて、3歳以上8歳未満のデュシェンヌ型の子どもに限られます。国内の試験では、52週の運動機能の評価で主な評価項目に有意な差は出ていません[15]。薬価は3億497万2042円で、2026年2月20日に保険適用になりました[16]。
米国では2023年6月に4〜5歳の歩ける子どもで迅速承認され、2024年6月に4歳以上へ広げられました。その後、歩けなくなった患者さんで急性肝不全による死亡が報告され、2025年11月14日、急性肝不全の警告が添付文書に最も重い枠囲みで加えられ、対象は4歳以上の歩ける患者さんに戻されました[17]。
⚠️ 遺伝子治療を考えるときに確かめること
エレビジスを使えるかどうかは、年齢、歩けるかどうか、ウイルスへの抗体、遺伝子の変化の確認などで決まります。肝臓や心臓への重い副作用の報告があるため、使用できる医療機関も限られます。遺伝子検査の結果は、治療を受けられるかを決める大事な情報になるので、報告書を手元に保管しておいてください。
ギビノスタット・バモロロン:日本ではまだ使えない新薬
米国では、遺伝子の変化の種類を問わない飲み薬も承認されています。ギビノスタット(デュビザット)は、筋肉の線維化にかかわるヒストン脱アセチル化酵素(HDAC)を抑える薬で、2024年3月21日に6歳以上を対象に承認されました[18]。第Ⅲ相試験では、ステロイドを使っている179人で、72週後の階段を4段上る時間の悪化がプラセボより小さく抑えられました[19]。日本では未承認で、国内の企業が2026年内の申請を目指していると報じられています[20]。
バモロロン(アガムリー)は、ステロイドに近い働きを持ちながら副作用を減らすことをねらった薬で、米国で2023年10月に2歳以上を対象に承認されました[21]。121人の試験では24週で立ち上がりの速さがプラセボより改善し、プレドニゾンと比べて身長の伸びが保たれていました[22]。日本では承認されていません(2026年10月時点)。
💊 主な治療薬の承認状況(2026年10月時点)
| 薬 | しくみ・対象 | 日本 | 米国 |
|---|---|---|---|
| ビルトラルセン(ビルテプソ) | エクソン53スキップ | 承認(2020年3月) | 迅速承認(2020年8月) |
| エテプリルセン | エクソン51スキップ | 未承認 | 迅速承認(2016年) |
| ゴロジルセン | エクソン53スキップ | 未承認 | 迅速承認(2019年) |
| カシメルセン | エクソン45スキップ | 未承認 | 迅速承認(2021年) |
| エレビジス | 遺伝子治療(AAV) | 条件・期限付き承認(2025年5月)、3歳以上8歳未満・歩行可能など | 4歳以上・歩行可能に限定(2025年11月改訂) |
| ギビノスタット | HDAC阻害薬(飲み薬) | 未承認 | 承認(2024年3月、6歳以上) |
| バモロロン | ステロイドに近い薬 | 未承認 | 承認(2023年10月、2歳以上) |
※承認状況は変わることがあります。実際に使えるかどうかは、主治医の医療機関で確認してください。
ベッカー型の治療
ベッカー型を対象に承認された病気そのものの治療薬は、2026年10月時点で確認できません。治療の中心は、心臓の定期的な評価と心不全の治療、リハビリです。心臓の薬を始める時期は循環器内科で相談します。
7. 日本の医療費助成:指定難病と小児慢性特定疾病
デュシェンヌ型・ベッカー型は、国の指定難病「筋ジストロフィー(指定難病113)」に含まれます[23]。認定の基準を満たすと、医療費の自己負担が軽くなります。子どもでは、小児慢性特定疾病の「デュシェンヌ型筋ジストロフィー」としても医療費助成の対象疾病になっています[24]。申請には、指定医が書いた診断書が必要です。手続きは住んでいる地域の窓口(保健所など)で確認してください。
なお、当院の診療はすべて自費診療のため、当院で受ける遺伝子検査や遺伝カウンセリングは、これらの助成の対象にはなりません。
8. 出生前診断と、次の妊娠を考えるとき
お子さんやご家族の原因となる変化がわかっていれば、次の妊娠で、赤ちゃんが同じ変化を持っているかを絨毛検査か羊水検査で調べることができます。当院の単一遺伝子疾患の出生前診断では、デュシェンヌ型・ベッカー型も対象として検討できます。ただし、出生前診断を行えるかは、病気の重さや日本産科婦人科学会の見解をふまえて一つひとつ判断します。
出生前診断は、ご家族の変化がすでにわかっていることが前提です。わかっていない場合は、まずご両親を調べます。お母さんの血液だけで赤ちゃんの変化を調べる検査(NIPD)は、当院では扱っていません。また、当院のNIPTは、どのプランでもDMD遺伝子を調べる対象に含まれていません(2026年10月時点)。絨毛検査・羊水検査は当院で行い、絨毛検査は妊娠11〜13週、羊水検査は妊娠15週以降に受けられます。費用の目安は、絨毛検査132,000円、羊水検査88,000円、わかっている変化1か所の検査242,000円、母体の細胞が混ざっていないかを確かめる検査132,000円(いずれも税込)です。
妊娠してから考え始めると、検査を受けられる週数までの時間が短くなります。保因者かどうかの確認や、性腺モザイクのリスクの説明は、妊娠前に済ませておくのが理想です。
🩺 院長コラム【遺伝子の報告書は、治療の入り口になった】
以前は、デュシェンヌ型の遺伝子検査は「診断を確かめるため」「次の妊娠のため」の検査でした。いまは、エクソンスキッピング薬や遺伝子治療を使えるかどうかが、遺伝子のどこが、どう変化しているかで決まります。報告書に書かれた変化の正確さが、そのまま治療の選択肢につながる時代になったと考えています。
同じ報告書は、お母さんや姉妹が保因者かどうかを調べるときにも使います。ご家族の検査では、同じ変化を正確に調べることが大切です。私は、本人の検査とご家族の検査を別々に考えず、1つの家系の情報として整理することが、臨床遺伝専門医の役割だと考えています。
よくある質問(FAQ)
Q1. デュシェンヌ型筋ジストロフィーは何歳で気づきますか?
多くは2〜3歳ごろに、ひとり歩きの遅れ、転びやすさ、走るのが遅いといったことで気づかれます。生まれてすぐから5歳ごろまでは症状が目立たないこともあります。血液のCK(クレアチンキナーゼ)が大きく上がるのも特徴です。
Q2. デュシェンヌ型とベッカー型の寿命はどのくらいですか?
デュシェンヌ型は40,274人を追った解析で生存期間の中央値が22歳で、1990年以降に生まれた人では28.1歳と延びています。ベッカー型は平均40〜50歳とされますが、個人差が大きい病気です。どちらも集団の値で、一人ひとりの寿命を決めるものではありません。
Q3. 女性も筋ジストロフィーを発症しますか?
保因者の女性の多くは無症状ですが、筋力低下や心筋症が起こることがあります。保因者の女性が生涯に心筋症を起こす確率は7.3〜16.7%と見積もられ、症状がなくても10代〜20代から3〜5年ごとに心電図と心臓の画像検査を受けることが勧められています。
Q4. 筋ジストロフィーは父親から遺伝しますか?
ベッカー型の父親から息子には遺伝しません。息子には父親のY染色体が渡るためです。一方、娘には父親のX染色体が必ず渡るので、娘は全員が保因者になります。
Q5. 家族に患者がいないのに生まれることはありますか?
あります。デュシェンヌ型の原因となる変化の約3分の1は、その子で新たに生じた変化です。母親の血液で変化が見つからなくても、卵子のもとになる細胞の一部だけに変化がある性腺モザイクの可能性があり、次の妊娠での再発リスクは4.3〜11%と見積もられています。
Q6. 日本で認められている新しい治療薬はありますか?
2026年10月時点で、エクソン53スキッピング薬のビルトラルセン(ビルテプソ)と、遺伝子治療のエレビジスが承認されています。エレビジスの対象は、抗AAVrh74抗体がなく、歩けて、3歳以上8歳未満のデュシェンヌ型の子どもに限られます。米国で承認されているギビノスタットとバモロロンは、日本では未承認です。
Q7. 保因者かどうかは検査でわかりますか?
わかります。ご家族の変化がわかっていれば、その変化を調べるのが確実です。わかっていない場合や妊娠前に確認したい場合は、DMD遺伝子を含む拡大版保因者スクリーニング(女性版787遺伝子)で調べられます。男性版はX連鎖の遺伝子を含まないため、DMDは女性版で調べます。
Q8. 妊娠中に赤ちゃんがDMDかどうか調べられますか?
ご家族の原因となる変化がわかっていれば、絨毛検査(妊娠11〜13週)か羊水検査(妊娠15週以降)で調べられます。お母さんの血液だけで調べる検査(NIPD)は、当院では扱っていません。出生前診断を行えるかは、日本産科婦人科学会の見解をふまえて個別に判断します。
まとめ
デュシェンヌ型とベッカー型は、DMD遺伝子の変化でジストロフィンが作られない・足りないために起こる、同じ病気の重症型と軽症型です。違いを決めるのは、変化が読み枠をずらすかどうかです[2]。どちらの型でも、命に関わるのは心臓と呼吸で、ベッカー型や保因者の女性も心臓の定期的な検査が欠かせません[1]。
治療は、ステロイドと多職種のケアを土台に、日本ではエクソン53スキッピング薬と遺伝子治療が使えるようになりました(2026年10月時点)。どの治療を受けられるかは遺伝子の変化で決まるため、正確な遺伝子検査と、その結果をご家族の検査や次の妊娠にどう生かすかの整理が、これまで以上に大切になっています。
🏥 DMD・BMDの遺伝子検査・保因者検査・出生前診断
ミネルバクリニックでは、臨床遺伝専門医が常駐し、DMD遺伝子を含む神経筋疾患パネル検査(138遺伝子)、拡大版保因者スクリーニング(女性版787遺伝子)、ご家族の変化がわかっている場合の出生前診断を行っています。絨毛検査・羊水検査は院内で行います。
検査を受けるか決める前に、検査で何がわかり、結果をどう受け止めるかを知りたい方は、遺伝カウンセリングとは、神経筋疾患パネル検査のページを先にご覧ください。
参考文献
- [1] Duvuru R, Cunningham T, Colvin MK, Veerapandiyan A. Dystrophinopathies. GeneReviews®. University of Washington, Seattle. Last update: 2026 Sep 10. [NCBI Bookshelf NBK1119]
- [2] Aartsma-Rus A, Van Deutekom JC, Fokkema IF, et al. Entries in the Leiden Duchenne muscular dystrophy mutation database: an overview of mutation types and paradoxical cases that confirm the reading-frame rule. Muscle Nerve. 2006;34(2):135-144. [PubMed 16770791]
- [3] Crisafulli S, Sultana J, Fontana A, et al. Global epidemiology of Duchenne muscular dystrophy: an updated systematic review and meta-analysis. Orphanet J Rare Dis. 2020;15(1):141. [PubMed 32503598]
- [4] Salari N, Fatahi B, Valipour E, et al. Global prevalence of Duchenne and Becker muscular dystrophy: a systematic review and meta-analysis. J Orthop Surg Res. 2022;17(1):96. [PubMed 35168641]
- [5] Verebi C, Gravrand V, Bienvenu T, Leturcq F, Nectoux J. A retrospective cohort study and review of the literature about germline mosaicism in Duchenne/Becker muscular dystrophy prenatal counseling: How to estimate the recurrence risk in clinical settings? J Genet Couns. 2025;34(1):e1932. [DOI 10.1002/jgc4.1932]
- [6] Hoogerwaard EM, Bakker E, Ippel PF, et al. Signs and symptoms of Duchenne muscular dystrophy and Becker muscular dystrophy among carriers in The Netherlands: a cohort study. Lancet. 1999;353(9170):2116-2119. [PubMed 10382696]
- [7] Schade van Westrum SM, Hoogerwaard EM, Dekker L, et al. Cardiac abnormalities in a follow-up study on carriers of Duchenne and Becker muscular dystrophy. Neurology. 2011;77(1):62-66. [PubMed 21700587]
- [8] Bladen CL, Salgado D, Monges S, et al. The TREAT-NMD DMD Global Database: analysis of more than 7,000 Duchenne muscular dystrophy mutations. Hum Mutat. 2015;36(4):395-402. [PubMed 25604253]
- [9] ビルテプソ点滴静注250mg 添付文書(2026年8月改訂). 医薬品医療機器総合機構. [PMDA]
- [10] Sarepta Therapeutics. Sarepta Announces FDA Accelerated Approval of EXONDYS 51 (eteplirsen) Injection (2016年9月19日). [Sarepta]
- [11] FDA grants accelerated approval to first targeted treatment for rare Duchenne muscular dystrophy mutation. U.S. Food and Drug Administration. [FDA]
- [12] Sarepta Therapeutics. FDA accelerated approval of AMONDYS 45 (casimersen) (2021年2月25日). [Sarepta]
- [13] FDA Approves NS Pharma’s Viltepso for Treatment of DMD Amenable to Exon 53 Skipping. MDA Quest (2020年8月). [MDA Quest]
- [14] Sarepta Therapeutics. ESSENCE trial results for AMONDYS 45 and VYONDYS 53 (2025年11月3日). [Sarepta]
- [15] エレビジス点滴静注 審議結果報告書. 医薬品医療機器総合機構. [PMDA]
- [16] エレビジス 薬価収載(2026年2月). 薬事日報. [薬事日報]
- [17] FDA Approves New Safety Warning and Revised Indication for ELEVIDYS. Parent Project Muscular Dystrophy. [PPMD]
- [18] FDA Approves Nonsteroidal Treatment for Duchenne Muscular Dystrophy. U.S. Food and Drug Administration. 2024. [FDA]
- [19] Mercuri E, Vilchez JJ, Boespflug-Tanguy O, et al. Safety and efficacy of givinostat in boys with Duchenne muscular dystrophy (EPIDYS): a multicentre, randomised, double-blind, placebo-controlled, phase 3 trial. Lancet Neurol. 2024;23(4):393-403. [PubMed 38508835]
- [20] ギビノスタット 国内開発(2026年7月28日). 薬事日報. [薬事日報]
- [21] Santhera Pharmaceuticals. FDA approval of AGAMREE (vamorolone) for Duchenne muscular dystrophy (2023年10月27日). [Santhera]
- [22] Guglieri M, Clemens PR, Perlman SJ, et al. Efficacy and Safety of Vamorolone vs Placebo and Prednisone Among Boys With Duchenne Muscular Dystrophy: A Randomized Clinical Trial. JAMA Neurol. 2022;79(10):1005-1014. [PubMed 36036925]
- [23] 筋ジストロフィー(指定難病113). 難病情報センター. [難病情報センター]
- [24] デュシェンヌ(Duchenne)型筋ジストロフィー. 小児慢性特定疾病情報センター. [小児慢性特定疾病情報センター]






