

目次
- 1 1. ワーデンブルグ症候群とは ─ 色と聞こえに現れる病気
- 2 2. なぜ色と聞こえに同時に現れるのか ─ 神経堤異常症という考え方
- 3 3. なぜ難聴が起こるのか ─ 内耳の「血管条」と色素細胞
- 4 4. 4つの型 ─ 症状の組み合わせによる分類
- 5 5. 原因遺伝子 ─ メラノサイトの司令塔たち
- 6 6. SOX10がつなぐ広がり ─ PCWH症候群とカルマン症候群
- 7 7. 診断とW指数 ─ アジア人での注意点
- 8 8. 遺伝子検査 ─ NGSとMLPAの組み合わせ
- 9 9. 治療と遺伝相談 ─ 人工内耳と家族計画
- 10 10. よくある誤解
- 11 まとめ
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

「片方だけ青い瞳」「生まれつきの前髪の白い房」「生まれつきの難聴」——この3つが重なったとき、その背景にワーデンブルグ症候群(Waardenburg syndrome/ワールデンブルグ症候群とも)という遺伝性の病気が隠れていることがあります。髪・肌・瞳の色(色素)の変化と、生まれつきの感音難聴(かんおんなんちょう)を特徴とする病気で、日本語では「ワールデンブルク症候群」と表記されることもあります。名前は聞き慣れなくても、先天性の難聴の原因としては決してまれとは言い切れない病気です。この記事では、ワーデンブルグ症候群とは何か、なぜ色の変化と難聴が同時に起こるのか、4つの型の違い、そして診断・遺伝子検査・遺伝相談までを、臨床遺伝専門医の視点から、医学的知見に基づいて解説します。
Q. ワーデンブルグ症候群とは、まず結論だけ知りたいです
A. ワーデンブルグ症候群とは、生まれつきの感音難聴と、髪・肌・瞳の色素の変化(前髪の白い房、左右で色の違う瞳、皮膚の白斑など)を特徴とする遺伝性の病気です。髪や肌、瞳、そして内耳の色をつくる細胞(メラノサイト)のもとになる「神経堤細胞(しんけいていさいぼう)」の発生がうまくいかないことで起こります。このため、色素の変化と難聴が同じ原因からセットで現れます。おおよそ4万人に1人にみられ、原因となる遺伝子や症状の組み合わせによって4つの型に分けられます。治療では人工内耳が有効なことが多く、家族計画の相談も大切になります。
- ➤正体 → 感音難聴と色素(髪・肌・瞳)の変化をきたす、主に常染色体顕性(優性)遺伝の病気
- ➤なぜ起こる → 色をつくる細胞のもと「神経堤細胞」の発生・移動の障害(神経堤異常症)
- ➤なぜ難聴に → 内耳の「血管条」にいるべき色素細胞が欠け、聞こえに必要な電気の環境が崩れるため
- ➤4つの型 → 目頭の位置や手足の異常、ヒルシュスプルング病の有無で1〜4型に分類
- ➤診断と対応 → 遺伝子検査で確定。難聴には人工内耳が有効なことが多く、遺伝相談が重要
🧬 ワーデンブルグ症候群の基本情報
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。特定の検査を勧めるものではありません。
1. ワーデンブルグ症候群とは ─ 色と聞こえに現れる病気
ワーデンブルグ症候群は、生まれつきの感音難聴と、髪・肌・瞳(虹彩)の色素の変化を主な特徴とする遺伝性の病気です。1951年、オランダの眼科医で遺伝学者でもあったペトルス・ヨハネス・ワーデンブルグ医師が、目頭・眉・鼻のつけ根の形の特徴と、瞳や髪の色の変化、そして生まれつきの難聴が同時に起こる病気として、初めてまとめて報告しました[1]。
この病気は人種や性別を問わず起こり、頻度はおおよそ4万人に1人と見積もられています。生まれつきの感音難聴全体の2〜5%を占めるとされ、色素の変化を伴うタイプの遺伝性難聴としては、とても大切な位置を占めています[1][2]。遺伝性の難聴の中でも、体のほかの部分にも特徴が現れる「症候群性(しょうこうぐんせい)難聴」の代表例のひとつです。
💡 用語解説:感音難聴(かんおんなんちょう)
耳は、音を集める「外耳・中耳」と、音を電気信号に変えて脳へ送る「内耳・神経」に分けられます。このうち内耳から聴神経の部分にトラブルがあって起こる難聴を感音難聴といいます。ワーデンブルグ症候群の難聴はこのタイプで、多くは生まれつきで、進行しないことが多いのが特徴です。
見た目の特徴としては、瞳が鮮やかな青色だったり、左右で瞳の色が違ったり(虹彩異色)、ひとつの瞳の中に青と茶色が混じっていたりします。髪では、額の生え際に白い房(前髪の白い房)ができたり、若いうちから白髪が目立ったりします。肌には、生まれつきの白斑(はくはん=色の抜けた部分)が現れることがあります。ただし、これらの特徴が全部そろうとは限りません。同じ家族の中で、同じ遺伝子の変化を受け継いでいても、難聴があったりなかったり、色素の変化が強かったり弱かったりと、症状の出方が大きく異なります。この「症状の出方の幅広さ」こそが、この病気の診断を難しくしている一番の理由です。
2. なぜ色と聞こえに同時に現れるのか ─ 神経堤異常症という考え方
「髪の色」「肌の色」「瞳の色」「聞こえ」、さらには後で出てくる「腸の動き」まで——一見バラバラに見えるこれらの症状が、なぜひとつの病気にまとまるのでしょうか。その答えが、ワーデンブルグ症候群を「神経堤異常症(しんけいていいじょうしょう/neurocristopathy)」としてとらえる考え方です。
赤ちゃんがお母さんのおなかの中で育つごく初期に、背中の神経のもと(神経管)のふちから、神経堤細胞(しんけいていさいぼう)という特別な細胞の集団が生まれます。この細胞は、体のあちこちへ旅をしながら移動し、目的地でさまざまな細胞へと姿を変えていきます。行き先は驚くほど広く、末梢の神経、腸の動きを司る神経、顔の骨や軟骨、そして髪・肌・瞳・内耳の色をつくる細胞(メラノサイト)などになります。
💡 用語解説:メラノサイト(色素細胞)
メラニンという色素をつくる細胞のことです。髪・肌・瞳の色を決めるだけでなく、内耳では「聞こえ」を支える大切な働きも担っています。メラノサイトは神経堤細胞から生まれるため、神経堤細胞に問題があると、色素と聞こえの両方に影響が及びます。
ワーデンブルグ症候群の原因となる遺伝子(PAX3、MITF、SOX10、EDN3、EDNRBなど)は、いずれもこの神経堤細胞が「生き延びる・増える・移動する・目的の細胞に変わる」うえで中心的な役割を果たす司令塔のような遺伝子です。ここにトラブルが起きると、メラノサイトが髪・肌・瞳・内耳にうまくたどり着けなかったり、腸の神経のもとが腸の奥まで届かなかったりします。こうして、色素の変化・難聴・腸のトラブルといった、一見無関係に見える症状が、「神経堤細胞の旅の失敗」というひとつの原因から生まれるのです[1]。
🩺 院長コラム【「見た目」と「聞こえ」を別々に考えない】
瞳の色や前髪の白い房は、ときに「体質の個性」として見過ごされがちです。けれども、それが生まれつきの難聴とセットで現れているなら、背景に一本の遺伝的な筋道があるかもしれない、という視点が大切になります。神経堤細胞という共通のルーツを知ると、離れた場所の症状が実はつながっている、という見え方ができるようになります。
臨床遺伝専門医として文献を踏まえると、ワーデンブルグ症候群は「同じ遺伝子の変化でも、症状の重さや組み合わせが人によって大きく変わる」という、遺伝性疾患を理解するうえでの重要なテーマが凝縮された病気です。見た目の特徴だけで判断せず、聞こえ・発達・家族歴まで含めて全体を見ていく姿勢が求められます。
3. なぜ難聴が起こるのか ─ 内耳の「血管条」と色素細胞
ワーデンブルグ症候群の難聴では、血管条のメラノサイト(中間細胞)の異常が重要な機序のひとつです。ただし、原因遺伝子によっては内耳奇形などを伴うこともあります。カギを握る組織のひとつが、内耳の中にある「血管条(けっかんじょう/stria vascularis)」という、血管が豊富な特別な組織です。
血管条は、いわば「内耳のバッテリー」です。音を電気信号に変える細胞を働かせるための電圧(内リンパ電位、約+80mV)を生み出し、内耳の液体のカリウム濃度を高く保つ役割を担っています[7][8]。この血管条は3層の細胞からできていて、そのうちの「中間細胞」の正体が、神経堤細胞から来たメラノサイト(色素細胞)なのです。
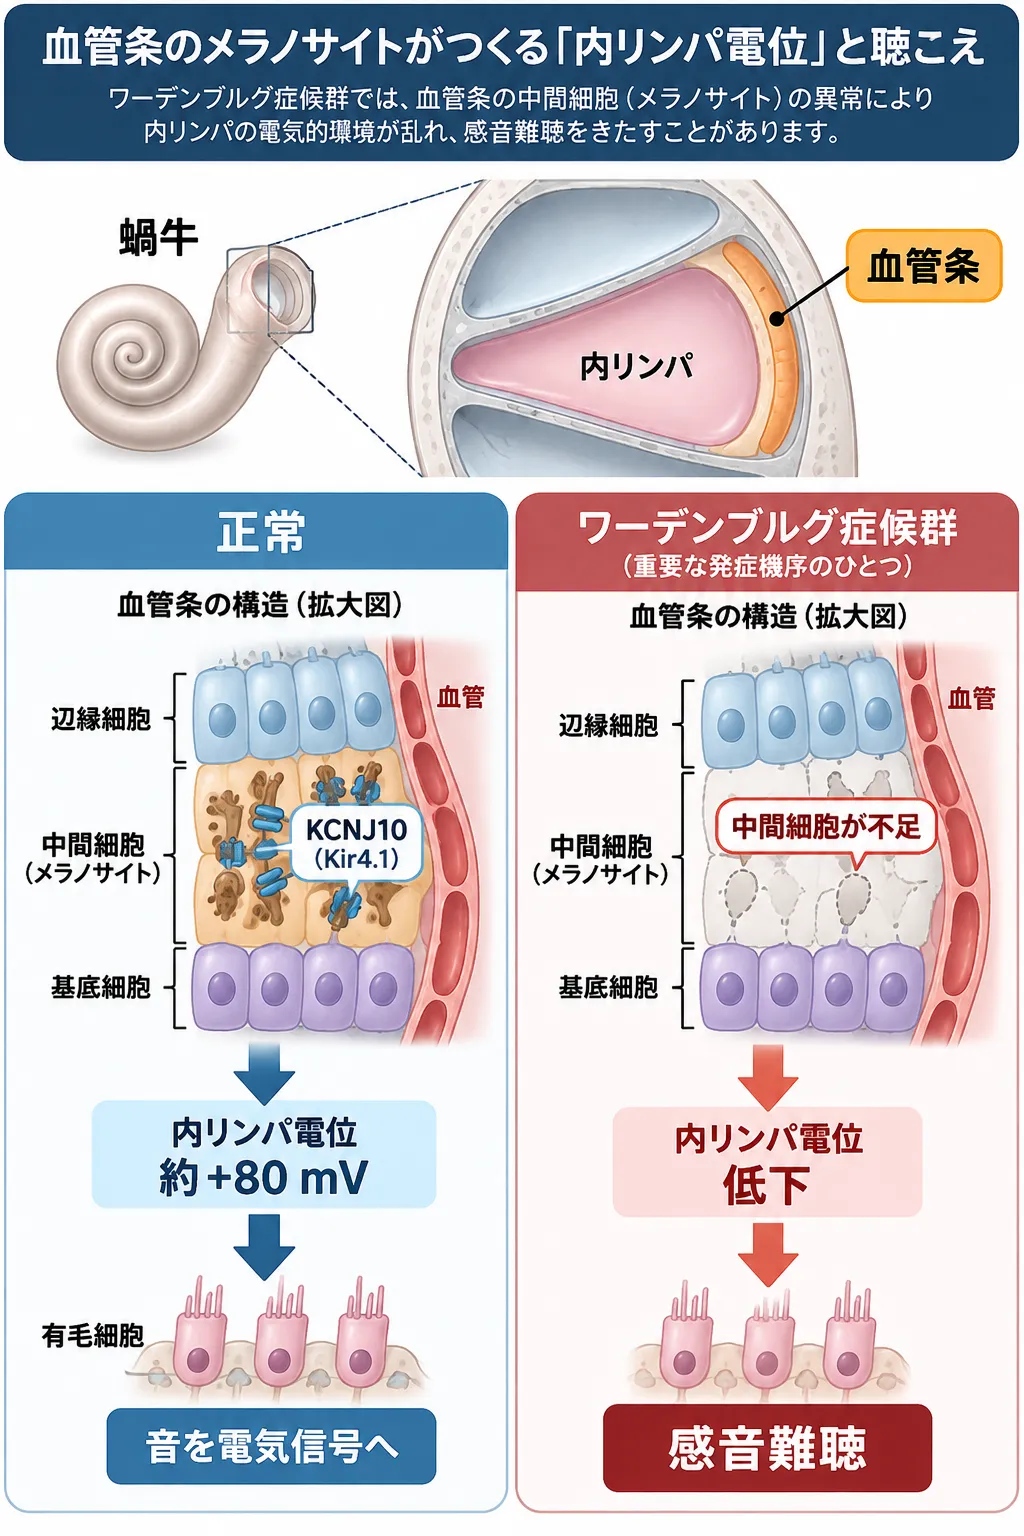
正常な内耳では、血管条の中間細胞を構成するメラノサイトがKCNJ10(Kir4.1)などを介して内リンパ電位の形成・維持に関与し、音を電気信号へ変換するための環境を支えています。ワーデンブルグ症候群では、神経堤由来のメラノサイトの発生・定着が障害されることで血管条の中間細胞が不足し、内リンパ電位が低下して感音難聴につながることがあります。
💡 用語解説:血管条と「内耳のバッテリー」
血管条は内耳のかべにある組織で、聞こえに必要な電気的な環境(電圧とカリウム濃度)をつくり出します。ここにいる中間細胞は色素細胞であり、単に色をつくるだけでなく、カリウムを通す通り道(KCNJ10という通路)を持っていて、内耳の電圧を生み出すのに欠かせません。
ワーデンブルグ症候群では、遺伝子の変化によって、この神経堤由来のメラノサイト(中間細胞)が血管条にうまく定着できなくなります。動物を使った研究では、中間細胞が欠けるとカリウムの通り道(KCNJ10)の働きが失われ、内耳の電圧が正常の+80mVから0mV近くまで大きく下がり、内耳の液体のカリウム濃度も急激に減ることが示されています[8]。マウスの研究では、PAX3が欠けると血管条の色素細胞(中間細胞)そのものが減ってしまうことも確認されています[7]。こうした内耳の電気的環境の破綻は、ワーデンブルグ症候群における先天性感音難聴の重要な機序のひとつと考えられています。
つまり、ワーデンブルグ症候群の難聴は「色素がないこと」そのものが原因ではなく、色素細胞という“器”が担っていた電気を整える働きが失われることが本態(ほんたい)なのです。この機序は、ワーデンブルグ症候群の難聴を理解するうえで重要です。
4. 4つの型 ─ 症状の組み合わせによる分類
ワーデンブルグ症候群は、目頭の位置のずれ(内眼角偏位)があるか、手足の異常があるか、腸の病気(ヒルシュスプルング病)を伴うか、といった特徴の組み合わせで、大きく4つの型に分けられます[1]。それぞれ関連する原因遺伝子の傾向がありますが、型と遺伝子は一対一で対応するわけではなく、重なり合う部分があります。
🧬 ワーデンブルグ症候群 4つの型
| 型 | 主な原因遺伝子 | 目頭のずれ | 特徴的な付随症状 |
|---|---|---|---|
| 1型(WS1) | PAX3 | あり | 古典的な色素の変化、幅広い鼻のつけ根 |
| 2型(WS2) | MITF・SOX10・SNAI2・KITLG | なし | 色素の変化が中心。顔の形の特徴なし。難聴の頻度が高め |
| 3型(WS3) | PAX3 | あり | 上肢(手・腕)の骨や筋肉の異常(クライン症候群とも) |
| 4型(WS4) | EDN3・EDNRB・SOX10 | なし | ヒルシュスプルング病(先天性巨大結腸症)を合併 |
※難聴の頻度は型によって差があり、あるシステマティックレビューでは全体で約71%、型別ではWS1が52.3%、WS2が91.6%、WS3が57.1%、WS4が83.5%と報告されています[3]。
1型(WS1)─ 目頭が離れて見えるのが特徴
最も古典的なタイプで、PAX3遺伝子の変化が主な原因です。最大の特徴は「内眼角偏位(ないがんかくへんい/dystopia canthorum)」です。これは、左右の黒目(瞳孔)どうしの距離は正常なのに、目頭(内側の目のはし)だけが外側にずれて離れて見える状態で、WS1ではとても高い割合でみられます。ほかに、眉が中央でつながる、鼻のつけ根が幅広く高い、といった顔の特徴があります。前髪の白い房や、若いうちからの白髪、鮮やかな青い瞳や左右で色の違う瞳もみられます。
💡 用語解説:内眼角偏位(ないがんかくへんい)
「目と目が離れている」ように見える状態のうち、黒目どうしの距離は変わらず、目頭だけが外側にずれているタイプを指します。目玉そのものの間隔が広い「両眼隔離」とは区別されます。この見分けに使うのが、後で出てくる「W指数」という計算です。
2型(WS2)─ 目頭のずれがないタイプ
WS1との一番の違いは、内眼角偏位(目頭のずれ)がないことです。一方で、難聴の頻度はWS1より高い傾向があります[3]。原因となる遺伝子は多彩で、MITF遺伝子による2A型、SOX10遺伝子による2E型(内耳の形の異常を伴いやすい)、SNAI2遺伝子による2D型(非常にまれ)などに細かく分けられます。近年はKITLG遺伝子の変化も原因のひとつと分かってきました。なお、遺伝子座だけが特定されて原因遺伝子がまだ確定していない2B型・2C型も知られています。
3型(WS3)─ 手や腕の異常を伴う(クライン症候群)
WS1の特徴に加えて、上肢(手・腕)に強い骨や筋肉の異常を伴う、非常にまれなタイプです。指の関節が曲がったまま伸びない、指がくっついている、腕の筋肉の発達が弱い、といった症状がみられます。WS1と同じくPAX3遺伝子の変化が原因で、両方の親から変化を受け継いだ場合(両アレル性)には、より広く重い症状が出ることが知られています。近年は、この重症型を「クライン症候群」として独立させる考え方も提案されています。
4型(WS4)─ 腸の病気を合併する(ワーデンブルグ・シャー症候群)
WS2に似た難聴と色素の変化に加えて、生まれつき腸の神経が欠けて重い便秘や腸閉塞を起こすヒルシュスプルング病(先天性巨大結腸症)を合併するタイプです。EDN3・EDNRB遺伝子・SOX10の変化が原因になります。EDN3・EDNRBによる場合は常染色体潜性(劣性)遺伝のパターンをとることが多く、片方だけに変化を持つ保因者は無症状のこともあります[1]。
💡 腸の病気の重さは「もう一つの遺伝子」で変わる
WS4に伴うヒルシュスプルング病は、同じ家族内でも出たり出なかったりします。その理由のひとつが、EDNRBとRETという2つの遺伝子の相互作用です。マウスの研究では、この2つがともに部分的に働きを弱めると、腸の神経のもとの運命が変わり、重い神経の欠損(無神経節症)が引き起こされることが示されています[9]。背景にあるRET遺伝子の小さな個人差が、EDNRBの変化の影響を強めたり弱めたりして、症状の重さを左右していると考えられます。
5. 原因遺伝子 ─ メラノサイトの司令塔たち
ワーデンブルグ症候群の原因遺伝子は、いずれも神経堤細胞やメラノサイトの発生を指揮する転写因子(てんしゃいんし)や、その信号を伝える分子です。転写因子とは、多くの遺伝子のスイッチをまとめて入れたり切ったりする司令塔のようなタンパク質のことです。
PAX3はWS1・WS3の中心的な原因遺伝子で、神経堤細胞の発生を指揮します。MITFはメラノサイトの「マスター遺伝子」とも呼ばれ、PAX3やSOX10と協力してメラノサイトをつくり出します。SOX10は神経堤細胞の維持と、末梢神経・腸の神経・メラノサイトへの分化に幅広く関わります。EDNRBとEDN3は、エンドセリンという信号系を通じて、とくに腸の神経のもとの移動に働きます。
💡 用語解説:ミスセンス変異・ナンセンス変異・フレームシフト変異
遺伝子はアミノ酸の設計図です。設計図の1文字だけが変わってアミノ酸が入れ替わるのがミスセンス変異、設計図の途中に「ここで終わり」という記号が割り込んでタンパク質が短く切れてしまうのがナンセンス変異、文字が抜けたり増えたりして読み枠全体がずれてしまうのがフレームシフト変異です。どの変異が起こるかで、症状の重さが変わることがあります。
これらの遺伝子の変化が症状につながる仕組みは、大きく2通りあります。ひとつは、タンパク質の量が半分に減ってしまうハプロ不全(はぷろふぜん)です。2本ある遺伝子のうち片方が働かなくなり、残り半分の量では足りなくなる状態で、多くのワーデンブルグ症候群がこのパターンです。もうひとつが、後で詳しく述べるドミナントネガティブ(優性阻害)という、異常なタンパク質が正常なタンパク質の足まで引っ張る仕組みです。
💡 用語解説:浸透率(しんとうりつ)と表現度(ひょうげんど)
同じ遺伝子の変化を持っていても、症状が出る人と出ない人がいます。この「症状が出る割合」を浸透率、「出た症状の強さの幅」を表現度といいます。ワーデンブルグ症候群はこの両方が大きく、同じ家族の中でも症状がまちまちになります。その背景には、症状の重さを微調整する修飾遺伝子の存在があると考えられています。
なお、原因遺伝子の変化は「1文字の入れ替え」のような小さなものだけではありません。遺伝子まるごと、あるいは複数の遺伝子をまたぐ大きな欠失(けっしつ)が原因になることも少なくありません。フランスの研究では、SOX10の近くの領域が大きく欠けることでWS2やWS4が起こることが報告されています[10]。こうした大きな変化は、後で述べるMLPAという検査で見つけやすくなります。
6. SOX10がつなぐ広がり ─ PCWH症候群とカルマン症候群
SOX10遺伝子の変化は、ワーデンブルグ症候群にとどまらず、より広い症状を引き起こすことがあります。ここには、その背景には、SOX10変異の位置とNMDの影響による分子機序があります。
PCWH症候群 ─ 「壊れた設計図が壊されずに残る」しくみ
PCWH症候群は、末梢神経の脱髄(だつずい)性の障害、脳の白質(はくしつ)の髄鞘(ずいしょう)形成不全による重い発達の遅れ、そしてワーデンブルグ症候群とヒルシュスプルング病を併せ持つ、複雑で重い神経堤異常症です。同じSOX10の変化なのに、なぜ通常のWS4より重くなるのでしょうか。
💡 用語解説:NMD(ナンセンス変異依存mRNA分解)
細胞には、途中で切れてしまう不良品の設計図(mRNA)を見つけて壊すNMDという品質管理のしくみがあります。ふつうは、この働きのおかげで不良品のタンパク質が大量につくられずに済みます。ところが、変化が遺伝子の一番最後の部分(最終エキソン)にあると、このしくみが働かず、不良品が見逃されてしまいます(NMDエスケープ)。
この違いが、病気の重さを分けます。SOX10の早期終止変異では、変異mRNAがNMDの対象になる位置にあると異常mRNAが分解されやすく、主としてハプロ不全によるWS2・WS4などの表現型につながります[4]。
一方、PCWH症候群では、SOX10のNMDを回避する位置、特に最終コーディングエクソン付近の早期終止変異が重要です。この位置の変異mRNAはNMDを回避しやすく、途中で切れた異常なタンパク質が産生されます[4][5]。この異常タンパク質は、正常なタンパク質の働きまで邪魔してしまう強いドミナントネガティブ(優性阻害)効果を発揮します。その結果、色素細胞に加えて、中枢・末梢神経系の髄鞘形成にも影響が及び、PCWHの重い神経学的表現型につながります[4]。同じ遺伝子でも、変化の位置とNMDの影響によって表現型が異なり得る例です。
カルマン症候群とのつながり ─ 嗅覚と性腺のホルモン
さらに近年、SOX10の変化は、嗅覚の脱失(においが分からない)と性腺(せいせん)の発達を促すホルモンの不足を主な特徴とするカルマン症候群の原因のひとつでもあることが分かりました[11]。カルマン症候群では、においの神経を伝う道すじに沿って脳へ移動するはずのホルモン産生細胞(GnRH細胞)の移動がうまくいかなくなります。
SOX10は、においの神経を支える細胞(嗅鞘細胞)の発生に欠かせません。SOX10を欠いたマウスでは、この支持細胞が失われて神経がばらけ、ホルモン産生細胞の移動が妨げられることが確認されています。実際、SOX10の変化を持つワーデンブルグ症候群の患者さんの多く(ある研究では約88%)で、脳の画像検査により嗅球(きゅうきゅう)の形成不全が偶然見つかっており、ワーデンブルグ症候群とカルマン症候群が「神経堤や嗅板由来の細胞の発生障害」という共通の土台でつながっていることが示されています[11]。
7. 診断とW指数 ─ アジア人での注意点
ワーデンブルグ症候群の診断は、1992年にワーデンブルグ・コンソーシアムが提唱した基準に沿って行われます。感音難聴、髪の色素の変化、瞳の色素の変化、内眼角偏位、第一度近親者(しんぞくしゃ)の罹患(りかん)などの「大基準」と、生まれつきの白斑や眉の中央癒合(ゆごう)などの「小基準」を組み合わせて判断します[1]。
このうち、目頭のずれ(内眼角偏位)を客観的に測るための指標が「W指数(W-index)」です。目頭どうしの距離、黒目どうしの距離、目じりどうしの距離という3つの長さから計算し、この値が1.95を超えると内眼角偏位あり=WS1の強い手がかりとされます[1]。
⚠️ W指数はアジア人ではズレやすい
W指数は、もともと欧米人の顔の骨格をもとに作られた指標です。そのため、顔立ちの異なるアジア人では診断の精度が落ちることが指摘されています。日本人を対象とした研究(Minami ら, 2019)では、W指数が1.95を超えて臨床的にWS1と診断された日本人患者のうち、実に61%がWS1特有のPAX3の変化を持たず、実際にはMITF・SOX10・EDNRBの変化を持つWS2やWS4だったと報告されています[6]。見た目だけの診断には限界があり、遺伝学的検査による確認が重要であることを示すデータです。
難聴の精査や人工内耳を検討する際には、側頭骨(そくとうこつ)のCTや脳のMRIによる画像検査も大切です。多くの患者さん(とくにPAX3による場合)では内耳の骨の構造は正常ですが、SOX10の変化を持つ場合には、半規管(はんきかん)の形成不全や前庭(ぜんてい)の拡大、蝸牛(かぎゅう)の形の異常など、特徴的な内耳の奇形が両側にみられることがあります[10]。これは人工内耳の適応を判断するうえで重要な情報になります。
似た病気との見分け
診断では、ほかの色素の病気との区別が大切です。全身または目の色が薄くなる眼皮膚白皮症(アルビニズム)とは、視力と目の奥(中心窩(ちゅうしんか))の形で区別できます。眼皮膚白皮症では視力低下、眼振(がんしん)、中心窩形成不全などの眼症状がしばしばみられますが、これらはワーデンブルグ症候群の典型的所見ではありません。これは、ワーデンブルグ症候群が神経堤由来のメラノサイトの問題であるのに対し、網膜の色素上皮は別のルーツ(神経外胚葉(がいはいよう))から来ているため、影響を受けにくいと考えられています。
このほか、全身に一様な色素の欠失と難聴を伴うティーツェ症候群(MITFの特定の変化による、WS2の対立遺伝子疾患)、前髪の白い房や体の白斑はあるが難聴を伴わないまだら症(Piebaldism、KITの変化による)なども、区別すべき病気として挙げられます。いずれも、色素の変化のパターンや難聴の有無で見分けていきます。
8. 遺伝子検査 ─ NGSとMLPAの組み合わせ
ワーデンブルグ症候群は原因遺伝子が多岐にわたり、症状の出方も幅広いため、確定診断には遺伝子検査が大きな力になります。現在は、次世代シーケンシング(NGS)という技術を使い、複数の原因遺伝子を一度にまとめて調べる方法が標準になっています[6]。当院でもワーデンブルグ症候群のNGS遺伝子パネル検査や症候性難聴のNGS遺伝子検査を通じて、原因遺伝子を網羅的に調べることができます。
💡 用語解説:NGS(次世代シーケンシング)
たくさんの遺伝子のDNAの並び順を、一度に大量に読み取る技術です。従来は遺伝子を1つずつ調べていましたが、NGSでは複数の原因遺伝子をまとめて短時間で調べられるため、原因が多彩なワーデンブルグ症候群の診断に向いています。全部の遺伝子を調べる全エクソーム検査(WES)や全ゲノム検査(WGS)もこの技術の一種です。
ただし、NGSでの遺伝子まるごと、あるいは複数の遺伝子をまたぐ欠失・重複(コピー数変異/CNV)の検出性能は、検査法や解析パイプラインによって異なります。シーケンス解析だけでは捉えにくいCNVもあるため、必要に応じて欠失・重複解析を組み合わせます。
こうした欠失・重複を補完的に調べる方法のひとつがMLPA(多重ライゲーション依存性プローブ増幅法)です。MLPAは、特定の領域のコピー数を高い精度で測る技術で、PAX3・MITF・SOX10の小さな欠失や大きな欠失を見つけ出せます。実際、シーケンス検査で変化が見つからなかったWS1・WS3の患者さんにMLPAを追加したところ、新たに大きな欠失が見つかり、診断できる割合が向上したことが報告されています[13]。近年は、WESによる小さな変化の検出とMLPAなどによる大きな変化の検出を組み合わせた包括的なアプローチが、正確な遺伝学的診断に役立つとされています[14]。
9. 治療と遺伝相談 ─ 人工内耳と家族計画
ワーデンブルグ症候群そのものを根本から治す治療は、現時点ではありません。医療の中心は、合併症の早期発見、症状への対応、そして遺伝的な伝わり方に関する家族計画の支援になります。
難聴に対する人工内耳
生活の質に大きく関わる重い感音難聴に対しては、人工内耳(じんこうないじ)の手術が有力な選択肢になります。先に述べたように、ワーデンブルグ症候群では血管条の機能障害が重要な機序のひとつであり、人工内耳による聴覚リハビリテーションで良好な成績が得られる例が多いことが報告されています[8]。複数の研究をまとめたシステマティックレビューでも、人工内耳後の聴覚・発話関連アウトカムは全体として良好と報告されています[12]。
ただし、SOX10の変化に伴う内耳の奇形(蝸牛(かぎゅう)の形成不全など)がある場合は、電極を入れるのが難しかったり、髄液(ずいえき)がもれるリスクがあったりするため、手術前の画像評価と、慣れた医師による対応が欠かせません[10]。だからこそ、事前の正確な診断と画像検査が、治療方針を検討するうえで重要になります。
遺伝カウンセリングと着床前診断(PGT-M)
ワーデンブルグ症候群の多くは常染色体顕性(けんせい)遺伝で、症状のある親から子へ変化した遺伝子が受け継がれる確率は50%です[1]。遺伝カウンセリングで難しいのは、症状の出方が一定でない点です。親が軽い色素の変化だけであっても、子に重い難聴やヒルシュスプルング病が出るかどうかを完全に予測することはできません[1]。
こうした遺伝的なリスクを抱えるご夫婦に向けた選択肢のひとつに、単一遺伝子疾患を対象とした着床前遺伝学的検査(PGT-M)があります。体外受精で得た受精卵の一部の細胞を調べ、家系に特有の原因遺伝子の変化を持たない胚を選んで移植する方法です。国内外で有効性が報告されていますが、実施には日本産科婦人科学会の審査など一定の手続きが必要で、適応は個別に慎重に検討されます。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのかを、中立の立場で一緒に整理します。仲田院長は成人を診る臨床遺伝専門医であり、正確な診断に基づいて次の一歩を選んでいただくための情報提供を大切にしています。
10. よくある誤解
誤解①「瞳や髪の色が違うだけの体質」
色素の変化は、神経堤細胞の発生の障害という全身に関わる背景のあらわれです。生まれつきの難聴とセットで現れているなら、単なる体質ではなく遺伝性疾患の可能性を考えることが大切です。
誤解②「色素がないから耳が聞こえない」
難聴の本態は「色がないこと」そのものではなく、色素細胞が担う内耳の電気を整える働きが失われることです。だからこそ、聴神経が保たれていれば人工内耳が有効なことが多いのです。
誤解③「見た目で型まで診断できる」
W指数などの見た目の基準は、アジア人ではズレやすいことが分かっています。日本人ではW指数でWS1とされた61%が実際は別の型でした。確定には遺伝子検査が欠かせません。
誤解④「同じ家族なら症状も同じ」
同じ変化を受け継いでも、症状の有無や重さは人によって大きく異なります。浸透率・表現度が幅広く、修飾遺伝子などの影響を受けるためで、家族計画では丁寧な相談が役立ちます。
まとめ
ワーデンブルグ症候群は、内耳の血管条(けっかんじょう)、髪の毛包、瞳の虹彩、そして腸の神経叢(しんけいそう)まで、全身に散らばる神経堤由来の細胞の発生をたどることで、初めて全体像が見えてくる「神経堤異常症」です。色素の変化・難聴・腸のトラブルという一見バラバラの症状が、ひとつの原因から生まれることを理解すると、この病気の姿がぐっとつかみやすくなります。
近年の遺伝学の進歩は、EDNRBとRETの相互作用がヒルシュスプルング病の出やすさを左右すること[9]や、SOX10の最終エキソンの変化がNMDをすり抜けて強い優性阻害効果を発揮し、重いPCWH症候群を引き起こすこと[4]など、遺伝子型と症状の複雑な関係を鮮やかに説明してきました。臨床の現場では、W指数のような見た目の基準の限界(とくにアジア人での注意点)をふまえ、NGSとMLPAを組み合わせた包括的な遺伝子検査が欠かせないツールになっています[6][14]。正確な診断に基づいて、難聴への人工内耳や、家族計画の相談など、個々の病態に応じた治療・管理や家族計画を検討していくことが重要です。
よくある質問(FAQ)
Q1. ワーデンブルグ症候群とはどんな病気ですか?
ワーデンブルグ症候群(Waardenburg syndrome)とは、生まれつきの感音難聴と、髪・肌・瞳の色素の変化(前髪の白い房、左右で色の違う瞳、皮膚の白斑など)を特徴とする遺伝性の病気です。髪・肌・瞳・内耳の色をつくる細胞のもとになる「神経堤細胞」の発生がうまくいかないことで起こり、色素の変化と難聴が同じ原因からセットで現れます。おおよそ4万人に1人にみられます。
Q2. なぜ色素の変化と難聴が同時に起こるのですか?
髪・肌・瞳・内耳の色をつくる細胞(メラノサイト)は、どれも「神経堤細胞」という共通のもとから生まれます。内耳では、この色素細胞が「血管条」という組織の中で、聞こえに必要な電気の環境をつくる大切な働きをしています。神経堤細胞の発生が障害されると、色素細胞が体のあちこちにたどり着けなくなり、色の変化と難聴が同時に現れるのです。
Q3. 難聴は治せますか?人工内耳は効きますか?
ワーデンブルグ症候群の高度〜重度難聴では、人工内耳による聴覚リハビリテーションで良好な成績が得られる例が多く、システマティックレビューでも聴覚・発話関連アウトカムは全体として良好と報告されています。ただしSOX10の変化で内耳に奇形がある場合は、手術前の画像評価と慣れた医師による対応が必要です。
Q4. 子どもに遺伝しますか?
多くのタイプは常染色体顕性(優性)遺伝で、症状のある親から子へ変化した遺伝子が受け継がれる確率は50%です。ただし、同じ変化を受け継いでも症状が出るかどうか、どのくらい重いかは人によって大きく異なります(浸透率・表現度が幅広い)。4型の一部は常染色体潜性(劣性)遺伝の形をとります。詳しくは臨床遺伝専門医による遺伝カウンセリングでご相談いただけます。
Q5. 診断には何が必要ですか?見た目だけで分かりますか?
診断は、難聴・色素の変化・目頭のずれ(W指数)などの臨床基準で行いますが、見た目だけでは限界があります。とくにW指数は欧米人の骨格をもとに作られたため、日本人ではズレやすく、W指数でWS1とされた日本人の61%が実際は別の型だったという報告もあります。確定診断には、NGS(次世代シーケンシング)とMLPAを組み合わせた遺伝子検査が役立ちます。
🏥 難聴や色素の特徴に関わる遺伝相談
生まれつきの難聴や色素の特徴について、遺伝の視点から
詳しく知りたい方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Waardenburg Syndrome Type I. GeneReviews® (NCBI Bookshelf). [NBK1531]
- [2] Waardenburg syndrome. MedlinePlus Genetics. [MedlinePlus]
- [3] Song J, Feng Y, Acke FR, Coucke P, Vleminckx K, Dhooge IJ. Hearing loss in Waardenburg syndrome: a systematic review. Clin Genet. 2016;89(4):416-425. doi:10.1111/cge.12631. [PubMed 26100139]
- [4] Inoue K, Khajavi M, Ohyama T, et al. Molecular mechanism for distinct neurological phenotypes conveyed by allelic truncating mutations. Nat Genet. 2004;36(4):361-369. doi:10.1038/ng1322. [PubMed 15004559]
- [5] Peripheral demyelinating neuropathy, central dysmyelination, Waardenburg syndrome, and Hirschsprung disease (PCWH). OMIM. [OMIM 609136]
- [6] Minami SB, Nara K, Mutai H, et al. A clinical and genetic study of 16 Japanese families with Waardenburg syndrome. Gene. 2019;704:86-90. doi:10.1016/j.gene.2019.04.023. [PubMed 30978479]
- [7] Loss of Pax3 causes reduction of melanocytes in the developing mouse cochlea. Sci Rep. 2024. [PMC10817906]
- [8] Marcus DC, Wu T, Wangemann P, Kofuji P. KCNJ10 (Kir4.1) potassium channel knockout abolishes endocochlear potential. Am J Physiol Cell Physiol. 2002;282(2):C403-C407. doi:10.1152/ajpcell.00312.2001. [APS]
- [9] McCallion AS, Stames E, Conlon RA, Chakravarti A. Phenotype variation in two-locus mouse models of Hirschsprung disease: tissue-specific interaction between Ret and Ednrb. Proc Natl Acad Sci U S A. 2003;100(4):1826-1831. doi:10.1073/pnas.0337540100. [PNAS]
- [10] Bondurand N, Dastot-Le Moal F, Stanchina L, et al. Deletions at the SOX10 gene locus cause Waardenburg syndrome types 2 and 4. Am J Hum Genet. 2007;81(6):1169-1185. doi:10.1086/522090. [PubMed 17999358]
- [11] Pingault V, Bodereau V, Baral V, et al. Loss-of-function mutations in SOX10 cause Kallmann syndrome with deafness. Am J Hum Genet. 2013;92(5):707-724. doi:10.1016/j.ajhg.2013.03.024. [PubMed 23643381]
- [12] Outcomes of cochlear implantation in early-deafened patients with Waardenburg syndrome: a systematic review and narrative synthesis. Laryngoscope Investig Otolaryngol. 2023. [PMC10446317]
- [13] Matsunaga T, Mutai H, Namba K, Morita N, Masuda S. Genetic analysis of PAX3 for diagnosis of Waardenburg syndrome type I. Acta Otolaryngol. 2013;133(4):345-351. doi:10.3109/00016489.2012.744470. [PubMed 23163891]
- [14] Comprehensive Approach for the Genetic Diagnosis of Patients with Waardenburg Syndrome. J Pers Med. 2024. [PMC11433630]






