

目次

おなかの中で背骨と肋骨が規則正しく並んでいくのは、当たり前のようでいて、実はとても精密なタイミング調節の結果です。脊椎肋骨異形成症(せきついろっこついけいせいしょう/Spondylocostal Dysostosis:SCDO)は、この「並べる」しくみに関わる遺伝子の変化によって、複数の椎骨と肋骨に形成・分節の異常が起こる先天性の疾患群です。かつてはJarcho-Levin(ジャルコ・レビン)症候群という一つの名前でまとめて呼ばれてきましたが、現在では原因遺伝子ごとに区別されつつあります。この記事では、SCDOの原因遺伝子、症状、診断、治療、そして遺伝カウンセリングとの関わりを、遺伝専門医の立場からできるだけ分かりやすく解説します。
Q. 脊椎肋骨異形成症(SCDO)とは何ですか?まず結論だけ知りたいです
A. SCDOとは、胎児期に椎骨と肋骨の並びを決める「体節形成」というしくみの異常によって、複数の椎骨の形成・分節異常と肋骨の癒合・欠損が同時に起こる、遺伝的に多様な疾患群です。2026年時点では、DLL3・MESP2・LFNG・HES7・TBX6・RIPPLY2・DMRT2の7遺伝子がSCDO1〜7型に対応して位置づけられています。DMRT2関連SCDO7は症例数がきわめて少なく、表現型の全体像はなお蓄積途上です。多くは常染色体潜性(劣性)遺伝で、両親がともに保因者の場合、次のお子さんが同じ病気になる確率は理論上25%です。症状の重さには非常に幅があり、新生児期から呼吸障害が問題になる重症例から、成人期まで軽度の側弯にとどまる例まで様々です。
- ➤正体 → 体節形成(胎児期に椎骨・肋骨の並びを決める周期的なしくみ)の破綻による、多発性の椎骨形成異常+肋骨異常
- ➤原因遺伝子 → DLL3・MESP2・LFNG・HES7・TBX6・RIPPLY2・DMRT2の7遺伝子(それぞれSCDO1〜7型に対応)
- ➤名前の注意点 → 「Jarcho-Levin症候群」は歴史的な名称で、現在はSCDOと脊椎胸郭異形成症(STD)を区別するのが一般的
- ➤最大の合併症 → 胸郭が小さいことによる呼吸不全(胸郭不全症候群:TIS)
- ➤遺伝形式 → 主に常染色体潜性遺伝。ただしTBX6だけは、まれな病的バリアントと頻度の高い「低機能型」のハプロタイプが組み合わさって発症する、やや複雑なパターンをとることがある
🧬 脊椎肋骨異形成症(SCDO)の基本情報
| 項目 | 内容 |
|---|---|
| 疾患名(和名・英名・略称) | 脊椎肋骨異形成症/Spondylocostal Dysostosis(SCDO)。歴史的には全体をJarcho-Levin症候群と呼んでいたが、現在は脊椎胸郭異形成症(STD)と区別する |
| 原因遺伝子 | DLL3・MESP2・LFNG・HES7・TBX6・RIPPLY2・DMRT2(それぞれSCDO1〜SCDO7型に対応) |
| 遺伝形式 | 常染色体潜性(劣性)遺伝が中心。TBX6のみ、まれな両アレル機能低下や、片方の病的バリアントと片方の低機能ハプロタイプの組み合わせなど、やや複雑な形式をとりうる |
| OMIM表現型番号 | SCDO1(DLL3)#277300/SCDO2(MESP2)#608681/SCDO3(LFNG)#609813/SCDO4(HES7)#613686/SCDO5(TBX6)#122600/SCDO6(RIPPLY2)#616566/SCDO7(DMRT2)#621523 |
| 頻度・報告例数 | 確立6遺伝子の両アレル病的バリアントが確認・報告された症例は世界で約100例規模(分子診断された文献症例数であり、真の有病率ではない)[1] |
| 主な症状 | 短い体幹・短頸、胸郭の非対称、肋骨の癒合・欠損・分岐、側弯・後弯、重症例では呼吸不全 |
| 診断の決め手 | 単純X線・CTでの多発椎体分節異常+肋骨異常の確認と、SCDO関連遺伝子を含む分子遺伝学的検査による確定 |
| 鑑別すべき疾患 | 脊椎胸郭異形成症(STD)、先天性側弯症、クリッペル・ファイル症候群、VACTERL連合、Jeune症候群など |
| 再発率・保因者 | 両親がともに保因者の場合、次子は理論上25%の確率で罹患する(TBX6は例外的に複雑なため一律に当てはまらない) |
| 検査上の注意 | TBX6は「病的バリアントを1つ見つけたら確定」という単純な解釈が成立しにくく、反対側のアレルの低機能ハプロタイプやコピー数の変化まで評価する必要がある |
各項目の根拠と詳しい解説は、本文の該当セクションをご覧ください。本記事はSCDOの医学的知見を整理した解説です。特定の検査の受診を強く勧めるものではありません。
1. 脊椎肋骨異形成症(SCDO)とは
私たちの背骨は、椎骨(ついこつ)というブロックが積み重なってできています。肋骨も、それぞれの椎骨から左右に一対ずつ、規則正しく生えています。この規則正しさは、胎児期のごく初期に「体節(たいせつ)」と呼ばれる構造が、頭側から尾側へ向かって一定の間隔で繰り返し作られることによって生まれます。SCDOは、この体節を作る過程に関わる遺伝子の変化によって、複数の椎骨に形成・分節の異常が生じ、それに対応する肋骨にも癒合・欠損・分岐などの異常が起こる、遺伝的に多様な疾患群です[1]。
画像所見としては、半椎(はんつい:椎骨の半分だけが形成される状態)、蝶形椎(ちょうけいつい:ちょうの羽のような形をした椎骨)、不規則な形の椎骨、隣り合う椎骨がブロックのようにくっついてしまう癒合椎など、さまざまな椎体の異常が混在します。肋骨側には、癒合、本数の減少、分岐、走行の乱れなどが見られます[1]。これらの骨の異常は出生時にはすでにでき上がっており、その後の成長とともに、二次的な側弯や胸郭変形、呼吸機能の低下が加わっていくことがあります。
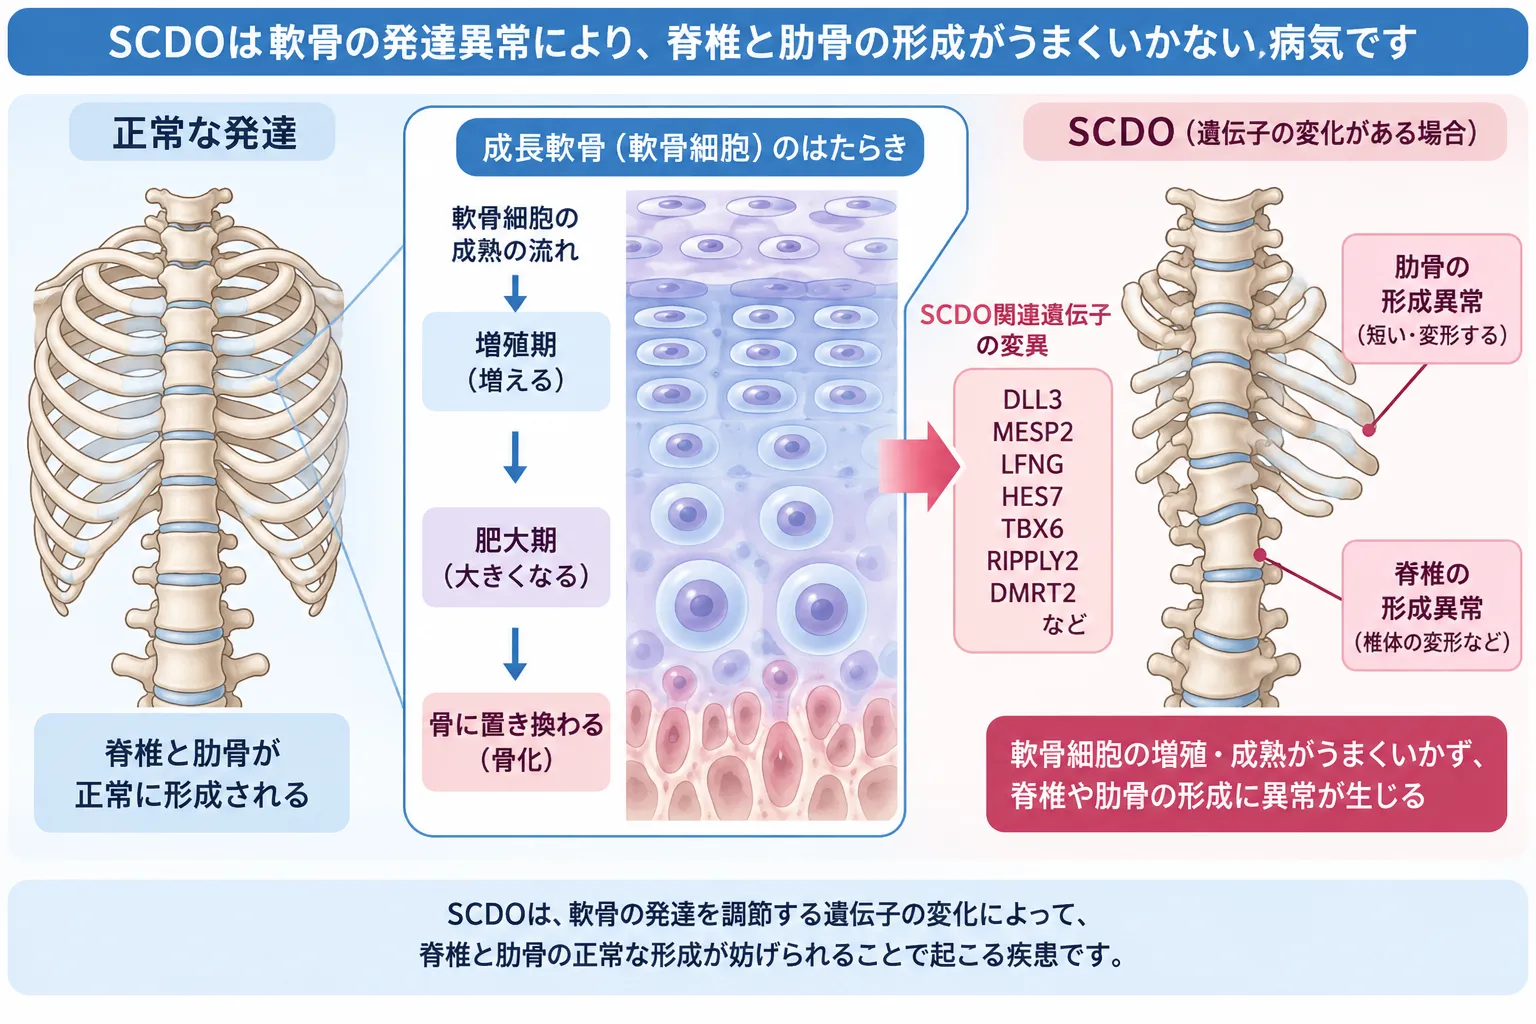
正常では胎児期の体節形成をもとに脊椎と肋骨が規則的に形成されます。SCDOでは、DLL3、MESP2、LFNG、HES7、TBX6、RIPPLY2、DMRT2など体節形成に関わる遺伝子の異常によって分節・パターン形成が乱れ、椎骨の形成・分節異常や肋骨の癒合・欠損・分岐などが生じます。
💡 用語解説:dysostosis(異骨症)とは
「dysostosis(異骨症)」という言葉は、全身の軟骨や骨の成長そのものが障害される多くの骨系統疾患とは違い、「決まった位置に、決まった形の骨を作る」という発生初期のパターン形成そのものが乱れることを表しています。SCDOでは、椎骨や肋骨そのものの材料が足りないわけではなく、それらを規則正しく「並べる」タイミングの制御がうまくいかないために、形成・分節の異常が生じます。
2. 名前の歴史 ─ 「Jarcho-Levin症候群」との関係
1938年、JarchoとLevinという2人の研究者が、椎骨と肋骨の異常な癒合を伴う短い体幹の疾患を報告しました。以来「Jarcho-Levin症候群」という名前は、多発性の椎骨・肋骨異常を伴うさまざまな表現型に対して、半世紀以上にわたって広く使われてきました[2]。
しかし分子遺伝学の進歩によって、「Jarcho-Levin症候群」という一つの名前の中に、実は性質の異なる2つのグループが混ざっていたことが分かってきました。1つは本記事で扱うSCDO(脊椎肋骨異形成症)で、肋骨の異常が左右非対称で多様なタイプです。もう1つは脊椎胸郭異形成症(Spondylothoracic Dysostosis:STD)で、こちらは肋骨が背中側で集まって癒合し、胸郭が「扇状」「蟹(かに)状」に見える、比較的対称性の高いタイプです[2]。特にプエルトリコ系の集団では、MESP2遺伝子の変化によるSTDがよく知られています[9]。
この歴史的な経緯から、当院では「Jarcho-Levin症候群」という古い呼び名で紹介されてきた病気の中でも、特にDLL3遺伝子の変化による古典的なタイプについて、別ページで詳しく解説しています。本記事は、SCDO全体(DLL3・MESP2・LFNG・HES7・TBX6・RIPPLY2の6遺伝子)を包括的に扱う総論として位置づけています。古い文献を読む際は、そこに書かれた「Jarcho-Levin症候群」が、今日のSCDOとSTDのどちらを指しているのか、画像所見や遺伝子のレベルで確認し直す必要がある、という点を覚えておいてください。
3. 原因遺伝子と「体節時計」のしくみ
2023年更新のGeneReviewsでは、SCDOの原因としてDLL3・MESP2・LFNG・HES7・TBX6・RIPPLY2の6遺伝子が整理されていました[1]。その後、DMRT2の両アレル性機能喪失バリアントによる重症例が追加報告され、2026年にはSCDO7(DMRT2)として位置づけられています[27]。
🧬 SCDOの原因遺伝子と病型対応表
| 遺伝子 | 病型・座位 | 遺伝形式 | 役割・特徴 |
|---|---|---|---|
| DLL3 | SCDO1・19q13.2 | 常染色体潜性 | Notch受容体を制御するリガンド様分子。広範な椎体分節異常を示す、最も古くから確立した原因遺伝子[6][7] |
| MESP2 | SCDO2・15q26.1 | 常染色体潜性 | 体節の前後の向き(極性)と境界を決める転写因子。特定の集団ではSTD型の表現型を示すこともある[8][9] |
| LFNG | SCDO3・7p22.3 | 常染色体潜性 | Notch受容体に糖鎖を付加し、その働きを調節する酵素。重度の椎体分節異常を伴うことがある[10] |
| HES7 | SCDO4・17p13.1 | 常染色体潜性 | Notch経路の下流で働く転写抑制因子。自らの発現を周期的に抑える「振動」を作り出す[11] |
| TBX6 | SCDO5・16p11.2 | 複合的(下記参照) | 16p11.2欠失、まれな常染色体顕性報告、両アレルの機能低下など多様な様式をとる。先天性側弯症との連続性が特徴[12][13] |
| RIPPLY2 | SCDO6・6q14.2 | 常染色体潜性 | MESP2/TBX6の転写を抑えるフィードバック因子。特に頸椎・頭蓋頸椎移行部の異常が目立つ症例が報告される[17] |
| DMRT2 | SCDO7・9p24.3 | 常染色体潜性 | 体節・皮筋節の発生に関わる転写因子。両アレル性機能喪失による重症の椎骨・肋骨形成異常が報告され、2026年にSCDO7として位置づけられた[27] |
病型ごとの当院ページ:SCDO1(DLL3型)=Jarcho-Levin症候群/SCDO4(HES7型)/SCDO6(RIPPLY2型)
これらのSCDO関連遺伝子は、胎児期の前体節中胚葉(PSM)で働く、Notchシグナル伝達という分子ネットワークの一部です。PSMの中では、HES7などの遺伝子が一定の周期で発現とオフを繰り返す「体節時計」が動いており、この周期性とFGF・WNTなどによる位置情報が組み合わさることで、頭側から尾側へ向けて一定間隔で体節の境界が作られていきます[18][19]。
(PSM)
(DLL3・LFNG・HES7)
(MESP2・TBX6)
規則的な配列
LFNGはPOFUT1によって付加された糖鎖をさらに修飾することでNotch受容体の応答性を調節し、体節時計を細胞間で同期させる役割を持ちます[20]。DLL3もNotch系を制御し、MESP2は新しくできる体節の前後の向きと境界を決めます。MESP2やTBX6によって誘導されるRIPPLY2は、TBX6の働きを抑えるフィードバックを作り、境界形成をより鋭くします。このネットワークのどこかが乱れると、「一つの椎骨・一つの椎間・一対の肋骨」という規則正しい配列が崩れてしまいます。
💡 用語解説:ハイポモルフ変異とTBX6の特殊さ
TBX6は特に注意が必要な遺伝子です。2013年には、まれに常染色体顕性(優性)の形式をとる例が報告されました[12]。その後、先天性側弯症の研究から、まれな機能喪失型の病的バリアント(片方のアレル)と、集団の中に一定の頻度で存在するハイポモルフ変異(機能が完全には失われていない、もう片方のアレル)が組み合わさることで発症する「複合遺伝形式」が重要であることが分かってきました[13]。さらに、両方のアレルで機能低下が強いほど、軽い先天性側弯症ではなくSCDOという、より重い表現型に傾くことも報告されています[14]。つまりTBX6関連の病気は、単純な「顕性か潜性か」という二分法ではなく、残っているTBX6の働きの量によって重症度が連続的に変わる、というモデルで理解するほうが実態に近いのです。
日本人を対象にした研究では、先天性側弯症とSCDOをあわせた200例の解析から、TBX6を含む16p11.2領域の欠失や、スプライス部位・ミスセンスのバリアントが検出され、バリアントを持つ患者さんでは、もう片方のアレルに低機能型のハプロタイプが存在することが確認されました[15][16]。一方、文献にはDLL1やFLNAなどをSCDOに似た表現型と関連づける報告もありますが、これらは2023年時点のGeneReviewsが確立した6遺伝子には含まれておらず、疾患としての位置づけがまだ十分に固まっていません[1]。DMRT2については、2018年の初報に続いて両アレル性機能喪失例が追加報告され、2026年にはSCDO7(OMIM #621523)として位置づけられました。ただし報告例はまだごく少数で、表現型の範囲は今後の症例蓄積を要します[27]。
4. 疫学 ─ 正確な頻度はまだ分かっていない
SCDOの正確な出生時発生率や有病率を明らかにした、人口全体を対象とした研究は現時点で存在しません。GeneReviewsは、確立された6遺伝子の両アレル病的バリアントが同定・報告された症例を約100例としていますが、これはあくまで分子診断が確定した文献症例数であり、実際の有病率とは異なります[1]。軽症例が診断されていないことや、過去の命名の混乱、血族婚の影響などから、この数字には大きな偏りがあると考えられます。
Orphanetは、非血族集団における常染色体潜性SCDOの保因者頻度を約1/350と記載していますが、SCDOは複数の遺伝子による疾患であるため、この値をそのままハーディ・ワインベルグの式に当てはめて一つの疾病頻度に換算することはできません[4]。
日本では、「肋骨異常を伴う先天性側弯症」が指定難病273として扱われています。厚生労働省研究班による調査では、4県・2008〜2010年の181,468出生中25例(0.0138%)に胸郭・胸椎の変形が認められたと報告されていますが、これはSCDOに限定した分子疫学の数字ではなく、より広い肋骨・胸椎変形疾患群を含んだ値です[5]。したがって、この数字を「日本におけるSCDOの発生率」としてそのまま解釈することはできません。
5. 症状 ─ 短い体幹と特徴的な胸郭
SCDOの典型的な身体所見は、短い体幹・短頸に対して、四肢は比較的正常な長さを保っていることです。胸郭の非対称、肩や肩甲骨の高さの左右差、側弯・後弯、腹部の突出なども見られます。画像上は、全脊柱またはかなり広い範囲にわたって、半椎、不規則な形の椎体、癒合・分節障害と、肋骨の癒合・欠損・分岐・配列の乱れが確認されます[1]。
SCDOの典型例では、多数の椎体に異常があるわりに、側弯そのものは比較的軽度で進行しないこともあります。つまり、背骨の曲がり具合(Cobb角)だけを見て、病気全体の重症度を判断することはできません[1]。発見の時期にも幅があり、重症例は胎児期の超音波検査や新生児期の呼吸障害をきっかけに診断されることが多い一方、比較的軽い先天性の脊椎・肋骨変形では、成長期や成人期に偶然見つかることもあります。
6. 呼吸器合併症 ─ 胸郭不全症候群(TIS)
SCDOでもっとも生命に関わりうる合併症は、呼吸器の問題です。胸郭が小さく、肋骨が癒合して胸郭の可動性が低いと、肺が正常に成長し、十分に空気を出し入れするための空間が足りなくなります。この状態は胸郭不全症候群(Thoracic Insufficiency Syndrome:TIS)と呼ばれ、新生児・乳児期には頻呼吸、低酸素血症、換気不全、くり返す下気道感染、酸素療法や人工換気が必要になることがあります[1]。
呼吸器合併症の重症度は、脊柱側弯の角度だけでは決まりません。胸郭の容積、肋骨の癒合範囲、胸椎の長さ、肺の低形成、胸壁の動きやすさといった要素を総合して評価する必要があります。日本の指定難病の情報でも、胸郭変形による肺活量の低下や呼吸機能障害が主な症状として挙げられていますが、その程度には個人差が非常に大きいとされています[5]。
7. 神経学的合併症
神経の合併症は、SCDOに必ず伴うものではありません。しかし、椎骨や後方要素の形成異常が非常に複雑な場合、神経管形成異常、脊髄が正常な位置よりも下に癒着してしまう脊髄係留、脊柱管の異常などが報告されています。そのため、複雑な変形や神経症状がある場合、あるいは手術を予定している場合には、脊髄全体を含めたMRIによる評価が重要になります[1]。特にRIPPLY2遺伝子による病型では、頸椎や頭蓋頸椎接合部の異常が目立つ症例が報告されています[17]。
🩺 院長コラム【骨の異常は、いつできたのかを考える】
遺伝性疾患の骨格異常を理解するうえで重要なのは「その異常が、いつ・どの段階でできたのか」という視点です。SCDOのように胎児期の体節形成に関わる遺伝子が原因の病気では、椎骨や肋骨の形そのものは、すでに出生時に決まっています。成長とともに変わっていくのは、その上に加わる二次的な側弯や胸郭の変形です。
これは、骨系統疾患全般に共通する、臨床遺伝学として重要な考え方です。遺伝子の変化が「いつ」効いているのかを理解しておくと、検査で見つかった結果が、今後どのような経過をたどりうるのかを考える手がかりになります。
8. 診断・画像検査
🩻 主な検査とその目的
| 検査 | 主な目的 | 確認する事項・限界 |
|---|---|---|
| 単純X線 | 初期診断・経過観察 | 半椎・蝶形椎・不規則椎体・肋骨癒合欠損分岐など、3次元構造や脊髄の評価は困難 |
| CT/3D-CT | 複雑な骨性解剖・術前計画 | 肋骨癒合の立体配置、頸椎・頭蓋頸椎移行部の把握。放射線被ばくを伴うため、小児での反復検査は避けるべき |
| MRI | 神経軸・軟部組織の評価 | 脊髄係留・split cord・脊柱管の形成異常など。骨性解剖の評価はCTほど明瞭ではない |
| 呼吸機能検査 | TISの機能評価 | 年齢に応じたスパイロメトリー・肺容量・酸素化・CO₂。乳幼児では標準的な検査が難しい |
| 遺伝学的検査 | 分子診断・再発リスク評価 | SCDO関連遺伝子+コピー数変異(特にTBX6を含む16p11.2欠失)を評価できる遺伝学的検査 |
現時点で、感度・特異度が国際的に検証された単一の「SCDO診断スコア」は存在しません。特徴的な画像所見に、分子遺伝学的な確認を組み合わせるのが実務的な診断の枠組みです[1]。
遺伝学的検査では、DLL3・MESP2・LFNG・HES7・TBX6・RIPPLY2・DMRT2などを含む多遺伝子解析を行い、単一塩基バリアントだけでなく、コピー数の変化も併せて解析するのが合理的です。特にTBX6では16p11.2の欠失を見落とさないことが重要です。パネル検査で原因が見つからない場合には、トリオでのエクソーム解析や全ゲノム解析を検討し、見つかった候補バリアントは、データベースへの登録状況、集団頻度、家系内での伝わり方、機能解析のデータなどを用いて、ACMG/AMPの枠組みに沿って解釈します[1]。前述の通り、TBX6では「病的バリアントを1つ見つければ確定」という単純な発想が成り立たず、反対側のアレルのハイポモルフ型ハプロタイプや16p11.2欠失症候群との重なりまで確認することが重要です。
9. 鑑別診断
🔍 SCDOと似た所見を示す疾患
| 疾患 | 重なる所見 | SCDOとの違い |
|---|---|---|
| 脊椎胸郭異形成症(STD) | 多発椎体分節異常・短い胸郭・呼吸障害 | 比較的対称的な短胸郭。肋骨が後方で癒合し「扇状/蟹状」に見える。SCDOはより非対称な肋骨異常が目立つ[2] |
| TBX6関連先天性側弯症 | 半椎・分節異常 | 異常がより局所的で、SCDOほど広範な全脊柱・肋骨病変を示さないことが多い。TBX6の残存機能量による連続体[14] |
| クリッペル・ファイル症候群 | 短頸・椎体癒合 | 頸椎の癒合が中心で、全脊柱にわたる典型的な分節・肋骨パターンは示さない |
| VACTERL連合 | 椎体・肋骨異常 | 単一の体節形成関連遺伝子だけでは説明しにくい、他臓器を含む多発奇形の組み合わせ |
| ロビノウ症候群 | 椎体分節異常・低身長 | 特徴的な顔貌、四肢短縮(中間肢短縮型)、外性器異常などを重視する |
| 脊椎手根足根骨癒合症候群 | 椎骨癒合・側弯・短躯 | 手根骨・足根骨の癒合が重要な鑑別点。FLNB遺伝子が原因 |
| Jeune症候群 | 狭い胸郭・呼吸障害 | 短い肋骨に加えて四肢・骨盤の異常を伴う線毛病(ciliopathy)で、椎体分節異常が主病態ではない |
| Alagille症候群 | 蝶形椎 | 胆汁うっ滞、特徴的な顔貌、肺動脈系の心疾患などを伴う。SCDOのような多発肋骨分節異常は通常みられない |
SCDOとSTDの鑑別は特に重要です。過去の文献では両者が同じ「Jarcho-Levin症候群」という名称で混在して扱われてきました[2]。
10. 治療・外科的介入
現時点で、SCDOによってすでにできあがった椎骨・肋骨の分節異常そのものを正常化する薬や分子標的治療はありません。治療の目標は、①生命を脅かす呼吸障害の管理、②肺・胸郭の成長の余地を確保すること、③進行する脊柱・胸郭変形の制御、④神経合併症の予防と治療、⑤疼痛・機能・生活の質の維持という5点に集約されます。日本の指定難病の情報でも、経過観察、限定的な装具の使用、成長を温存する外科治療、呼吸管理が主な手段として挙げられています[5]。
新生児・乳幼児の重症例では、酸素投与だけで十分か、非侵襲的な換気補助が必要か、あるいは気管挿管を伴う長期の人工換気が必要かを、酸素化だけでなく二酸化炭素の貯留や呼吸の仕事量、睡眠中の換気状態まで含めて判断します。理学療法や気道クリアランスは、骨格の変形そのものを矯正する治療ではなく、呼吸機能や術後の回復を支える補助的な位置づけです。
装具については、椎体そのものの先天性形成異常が変形の原因であるため、特発性側弯症に比べて矯正効果は限定的とされています。手術の適応は、Cobb角(側弯の角度)だけでは決まりません。特に幼児では、早期に広範囲を固定してしまうと、残っている胸椎・胸郭の成長の余地を失う危険があるため、進行性の胸郭不全症候群では「変形を完全にまっすぐにする」ことよりも、胸郭と脊柱を成長させながら悪化を抑えることが優先されます。
🦴 主な外科的選択肢
| 手術・技術 | 原理 | 報告されている成果と限界 |
|---|---|---|
| VEPTR(拡張型人工肋骨) | 肋骨-肋骨、肋骨-脊椎などを金属の器具でつなぎ、成長に合わせて延長する | SCD患者20例の症例集積では、70%で脊柱変形が制御され、胸椎成長は平均年間0.82cm、5例で換気補助のカテゴリーが改善した。ただし比較群のない症例集積研究であり、再手術や器具関連の合併症も考慮する必要がある[21] |
| Growing rod(成長温存型固定) | 脊柱を完全に固定せず、段階的に延長する | 幼小児の進行性の胸郭不全症候群で用いられるが、SCDOに特化したデータは少なく、他の早期発症側弯症からの外挿が多い |
| 最終後方固定術 | 成長がほぼ終わった段階で、変形を恒久的に安定化させる | 骨の成熟に近づいた患者、成長温存期間が終了した患者が対象。早すぎる固定は胸郭の成長を制限しうる |
手術の時期に一律の年齢基準はなく、胸郭変形の程度、呼吸機能、変形の進行速度、残っている成長の余地、器具を固定できる骨の状態、神経軸の異常、これまでの呼吸器感染や人工換気の既往などを総合して判断します。理想的なチームには、小児整形外科・脊椎外科、小児呼吸器科、必要に応じて脳神経外科、集中治療・麻酔、リハビリテーション、栄養、そして臨床遺伝の専門家が関わることが望まれます。
11. 遺伝カウンセリング・出生前診断
予後は非常に不均一です。重症度を決める最大の要因は、病名そのものよりも、胸椎・胸郭の短縮の程度、肋骨の癒合範囲、肺の成長、呼吸不全の有無、神経合併症の有無です。重症の新生児では狭い胸郭による呼吸不全が生命を脅かす一方、比較的軽症のSCDOでは成人期まで生活を送る患者さんも報告されています。SCDOに限定した遺伝子別の生存曲線や、成人期の肺機能に関する長期的なデータは、現時点では十分にそろっていません。
DLL3・MESP2・LFNG・HES7・RIPPLY2・DMRT2、そして多くのTBX6関連SCDOでは、両親がともに同じ原因遺伝子の病的バリアントを1つずつ保有している場合、それぞれの妊娠について理論上、25%が罹患児、50%が非罹患の保因者、25%が非罹患・非保因者となります。ただしTBX6家系では、まれな病的バリアント、16p11.2欠失、頻度の高い低機能ハプロタイプが組み合わさるため、機械的に「25%」を当てはめず、実際にどちらのアレルにどの変化があるかを確認したうえでリスクを計算する必要があります。
家系内の病的バリアントがすでに分かっている場合、絨毛検査または羊水検査による標的を絞った分子診断が、もっとも確実な出生前診断の方法です。GeneReviewsも、家系内のバリアントが同定されている場合の出生前検査や、着床前遺伝学的検査(PGT-M)を選択肢として挙げています[1]。DLL3による家系での分子出生前診断の報告例もあります[22]。
超音波検査では、脊柱の短縮、椎骨配列の不整、側弯・後弯、肋骨異常、狭い胸郭を検出できることがあり、妊娠第1三半期末から第2三半期にかけて診断された症例報告が存在します[23][24][25]。2024年にはMESP2関連の胎児例の報告もあります[26]。ただし、軽症のSCDOでは出生前の画像所見が正常または非特異的なこともあり、「超音波が正常だったから家族性のSCDOではない」とは言い切れません。母体血を用いた一般的なNIPTは、現時点でSCDOを網羅的かつ確定的に診断するための標準検査ではなく、家系内のバリアントが分かっている場合には、侵襲的な胎児検体を用いた標的検査や、適切なPGT-Mを遺伝カウンセリングのもとで検討するのが基本です。
当院では、SCDOを含む脊椎肋骨異形成症のNGS遺伝子検査パネルを提供しており、検査の前後には臨床遺伝専門医が遺伝カウンセリングを行います。話し合う内容は、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどのような意味を持つのか、そしてどのような選択肢があるのか、といった点です。検査を受けるかどうかを含め、決めるのはご本人・ご家族であり、遺伝カウンセリングでは中立の立場で判断材料を整理します。
🩺 院長コラム【「同じ遺伝子」でも重症度は予測できない】
遺伝性疾患の遺伝カウンセリングでよくご質問をいただくのが、「同じ遺伝子の変化なら、同じくらいの重さの病気になるのですか」という点です。SCDOは遺伝子型だけで重症度を予測することが難しい疾患の一つです。同じ遺伝子であっても、変異の種類や、もう一方のアレルの状態によって、出生後にどの程度の呼吸障害になるかは、遺伝子だけで正確に予測できるとは限りません。
TBX6のように遺伝子量と重症度の関係が比較的分かりやすい例もありますが、それでも実際の臨床予測には、出生前後の画像所見を組み合わせて評価する必要があります。遺伝カウンセリングでは、こうした「分かっていること」と「まだ分かっていないこと」の両方を区別して説明することが重要です。
12. よくある誤解
誤解①「Jarcho-Levin症候群とSCDOは同じもの」
歴史的にはそう呼ばれてきましたが、現在ではSCDOと脊椎胸郭異形成症(STD)という、肋骨の見え方が異なる2つのグループに区別するのが一般的です。古い文献の「Jarcho-Levin症候群」がどちらを指しているかは、画像・遺伝子で確認し直す必要があります。
誤解②「側弯が軽ければ病気も軽い」
SCDOでは、多数の椎体に異常があっても、側弯そのものは軽度で進行しないことがあります。重症度を決めるのは側弯の角度ではなく、胸郭容積や肺の成長、呼吸機能の総合評価です。
誤解③「TBX6は1つのバリアントで診断が確定する」
TBX6では、まれな病的バリアントと、頻度の高い低機能型のハプロタイプが組み合わさって発症することがあります。反対側のアレルまで確認しないと、正確なリスク評価はできません。
誤解④「NIPTでSCDOが分かる」
一般的な母体血によるNIPTは、SCDOを網羅的・確定的に診断する標準検査ではありません。家系内のバリアントが分かっている場合の標的を絞った侵襲的検査やPGT-Mが基本になります。
まとめ ─ 体節形成という視点から病気を理解する
脊椎肋骨異形成症(SCDO)は、「側弯症」そのものというよりも、胎児期の体節時計と体節境界形成の異常による、軸骨格のパターン形成の病気として捉えるのが最も整合的です。DLL3・MESP2・LFNG・HES7・TBX6・RIPPLY2に加え、2026年にはDMRT2関連SCDO7も位置づけられています。これらの遺伝子は体節形成の異なる段階に関わり、SCDO1〜7型という異なる表現型につながります。
遺伝学の進歩は、診断や家族計画を大きく前進させました。一方で、予後の予測や外科治療のエビデンスは、いまだに少数の症例集積が中心です。「Jarcho-Levin症候群」という歴史的な名前の混乱を整理しながら、遺伝子型に加えて、胸郭の機能や肺の成長、神経軸の状態を一人ひとりについて縦断的に評価していくことが、この病気と向き合ううえで重要な姿勢だといえます。
よくある質問(FAQ)
Q1. 脊椎肋骨異形成症(SCDO)とは何ですか?
SCDOとは、胎児期に椎骨と肋骨の並びを決める「体節形成」というしくみの異常によって、複数の椎骨の形成・分節異常と肋骨の癒合・欠損が同時に起こる、遺伝的に多様な疾患群です。DLL3・MESP2・LFNG・HES7・TBX6・RIPPLY2・DMRT2の7遺伝子がSCDO1〜7型に対応して位置づけられています。DMRT2関連SCDO7は報告例がまだ少数です。
Q2. Jarcho-Levin症候群とSCDOは同じ病気ですか?
歴史的には同じ名前で呼ばれてきましたが、現在では区別するのが一般的です。SCDOは肋骨の異常が左右非対称で多様なタイプ、脊椎胸郭異形成症(STD)は肋骨が背中側で集まって癒合し、胸郭が扇状・蟹状に見える、比較的対称性の高いタイプです。今日「Jarcho-Levin症候群」と呼ばれることが多いのは、主にDLL3遺伝子による古典的なタイプです。
Q3. SCDOの遺伝形式はどのようなものですか?
DLL3・MESP2・LFNG・HES7・RIPPLY2・DMRT2は常染色体潜性(劣性)遺伝が基本で、両親がともに保因者の場合、次のお子さんが罹患する確率は理論上25%です。TBX6だけは例外的に複雑で、まれな病的バリアントと頻度の高い低機能ハプロタイプの組み合わせによって発症することがあり、一律に25%を当てはめることはできません。
Q4. 一番心配すべき合併症は何ですか?
もっとも生命に関わりうるのは、胸郭が小さいことによる呼吸障害(胸郭不全症候群:TIS)です。新生児・乳児期に頻呼吸や低酸素血症、くり返す気道感染がみられることがあります。ただし重症度には非常に幅があり、比較的軽度な経過をたどる方もいます。
Q5. どのように診断されますか?
単純X線やCTで、複数の椎体の形成・分節異常と肋骨異常を確認したうえで、DLL3・MESP2・LFNG・HES7・TBX6・RIPPLY2・DMRT2などを含む遺伝学的検査によって、原因となる遺伝子の変化を確認します。国際的に検証された単一の診断スコアはなく、画像所見と分子遺伝学的検査を組み合わせて判断します。
Q6. NIPTでSCDOはわかりますか?
一般的な母体血によるNIPTは、SCDOを網羅的・確定的に診断するための標準検査ではありません。家系内で原因となる遺伝子の変化がすでに分かっている場合は、絨毛検査や羊水検査による標的を絞った検査、または着床前遺伝学的検査(PGT-M)が基本的な選択肢になります。
Q7. 治療法はありますか?
すでにできあがった骨の形成異常そのものを治す薬はありません。治療の中心は、呼吸障害の管理、肺と胸郭の成長を守ること、変形の進行を抑えることです。進行性の胸郭不全症候群では、VEPTRなどの成長を温存する外科治療が選択されることがあります。手術の時期や方法は、側弯の角度だけでなく、呼吸機能や成長の余地を含めて総合的に判断されます。
🏥 脊椎肋骨異形成症の遺伝子検査に関するご相談
脊椎肋骨異形成症(SCDO)が疑われる、あるいはご家族に既往があり
遺伝子検査や次の妊娠に向けたご相談をお考えの方は、
臨床遺伝専門医が在籍するミネルバクリニックにご相談ください。
参考文献
- [1] Spondylocostal Dysostosis, Autosomal Recessive. GeneReviews. Updated 2023. [NCBI Bookshelf NBK8828]
- [2] Clinical and radiological distinction between spondylothoracic dysostosis (Lavy-Moseley syndrome) and spondylocostal dysostosis (Jarcho-Levin syndrome). Pediatr Radiol. 2011. [PubMed 21174082]
- [3] Spondylocostal Dysostosis 1, Autosomal Recessive; SCDO1. OMIM #277300. [OMIM #277300]
- [4] Autosomal recessive spondylocostal dysostosis. Orphanet. [Orphanet ORPHA2311]
- [5] 肋骨異常を伴う先天性側弯症(指定難病273). 難病情報センター. [難病情報センター]
- [6] Mutations in the human delta homologue, DLL3, cause axial skeletal defects in spondylocostal dysostosis. Nat Genet. 2000. [PubMed 10742114]
- [7] Novel mutations in DLL3, a somitogenesis gene encoding a ligand for the Notch signalling pathway. [PMC1735475]
- [8] Mutated MESP2 causes spondylocostal dysostosis in humans. Am J Hum Genet. 2004. [PubMed 15122512]
- [9] Mutations in the MESP2 gene cause spondylothoracic dysostosis/Jarcho-Levin syndrome. [PMC2427230]
- [10] Mutation of the LUNATIC FRINGE gene in humans causes spondylocostal dysostosis with a severe vertebral phenotype. Am J Hum Genet. 2006. [PubMed 16385447]
- [11] Mutation of Hairy-and-Enhancer-of-Split-7 in humans causes spondylocostal dysostosis. Hum Mol Genet. 2008. [PubMed 18775957]
- [12] Autosomal dominant spondylocostal dysostosis is caused by mutation in TBX6. Hum Mol Genet. 2013. [PubMed 23335591]
- [13] TBX6 null variants and a common hypomorphic allele in congenital scoliosis. N Engl J Med. 2015. [PubMed 25564734]
- [14] Autosomal recessive variations of TBX6, from congenital scoliosis to spondylocostal dysostosis. Clin Genet. [PubMed 27861764]
- [15] 先天性側弯症と脊椎肋骨異形成症は一連の疾患群である. 理化学研究所. [理化学研究所プレスリリース]
- [16] TBX6遺伝子量と表現型の関連(日本人先天性側弯症・SCDO研究). J Med Genet. [J Med Genet]
- [17] Biallelic RIPPLY2 variants and spondylocostal dysostosis with cervical and craniocervical anomalies. 2021. [PubMed 33410135]
- [18] Hes7: a bHLH-type repressor gene regulated by Notch and expressed during somite segmentation. [PubMed 11260262]
- [19] Periodic repression by the bHLH factor Hes7 is an essential mechanism for the somite segmentation clock. [PMC196074]
- [20] Lfng regulates the synchronized oscillation of the mouse segmentation clock via trans-repression of Notch signalling. Nat Commun. 2012. [Nature Communications]
- [21] Vertical expandable prosthetic titanium rib as treatment of thoracic insufficiency syndrome in spondylocostal dysplasia. J Pediatr Orthop. 2010. [PubMed 20733413]
- [22] Molecular genetic prenatal diagnosis for a case of spondylocostal dysostosis. [PubMed 12868087]
- [23] Second trimester prenatal diagnosis of the Jarcho-Levin syndrome. [PubMed 3554211]
- [24] Prenatal diagnosis of Jarcho-Levin syndrome in the first trimester. [PubMed 17159351]
- [25] Detection of Jarcho-Levin syndrome at 12 weeks’ gestation. [PubMed 11360281]
- [26] Early prenatal diagnosis of spondylocostal dysostosis. 2024. [PubMed 38369333]
- [27] Rips J, Mor-Shaked H, Shamriz O, et al. A Confirmatory Case of Severe Spondylocostal Dysostosis Caused by Biallelic Loss-of-Function of DMRT2. Am J Med Genet A. 2026;200(2):496-501. doi:10.1002/ajmg.a.64270. PMID:41014130. [PubMed 41014130]







