

目次
- 1 1. クリッペル・ファイル症候群(KFS)とは ─ 「古典三徴」だけでは語れない疾患
- 2 2. どれくらいの頻度で起こるのか ─ 「4万人に1人」という数字の見直し
- 3 3. 原因・病態 ─ 胎児期の「体節形成」がうまく進まない
- 4 4. 原因遺伝子 ─ GDF6・GDF3・MEOX1・MYO18B・RIPPLY2
- 5 5. 症状と全身合併症 ─ 頸椎だけの病気ではない理由
- 6 6. 頭蓋頸椎移行部と神経学的合併症 ─ 最も見逃したくない部分
- 7 7. 診断の進め方 ─ 画像検査と鑑別診断
- 8 8. 治療 ─ 保存療法から手術まで
- 9 9. 予後と長期フォローアップ
- 10 10. 遺伝診療との接点 ─ 遺伝形式と遺伝カウンセリング
- 11 11. よくある誤解
- 12 まとめ
- 13 よくある質問(FAQ)
- 14 参考文献
- 15 関連記事

クリッペル・ファイル症候群(KFS)は、生まれつき首の骨(頸椎)が癒合する先天性の疾患群です。クリッペル・ファイル症候群(Klippel-Feil syndrome, KFS)は、胎児期に頸椎がうまく分節できず、2個以上の頸椎が生まれつき癒合した状態を指す、原因も重症度も幅広い疾患群です。「短い首・後頭部の生え際が低い・首の動きが悪い」という3つの特徴(古典三徴)で知られていますが、実際に3つすべてがそろう患者さんは少数です。この記事では、KFSの頻度や原因遺伝子、症状、診断の進め方、治療の考え方、そして遺伝カウンセリングとの関わりまでについて解説します。
Q. クリッペル・ファイル症候群とは、結論だけ知りたいです
A. KFSとは、胎児期に頸椎の分節形成がうまく進まず、2個以上の頸椎が生まれつき癒合した状態の総称です。「短頸・低い後頭部の生え際・頸部可動域制限」という古典的な三徴が知られていますが、そろう患者さんはむしろ少数派で、頸椎の癒合だけがある方から、側弯・難聴・心臓や腎臓の合併奇形を伴う方まで、重症度には非常に大きな幅があります。原因遺伝子としてGDF6・GDF3・MEOX1・MYO18B・RIPPLY2などが関連しますが、多くは単一の原因が特定できない孤発例です。
- ➤正体 → 胎児期の頸椎分節形成障害により、2個以上の頸椎が先天的に癒合した状態の総称
- ➤頻度 → 症候性の重いKFSは稀だが、画像検査でみつかる先天性頸椎癒合自体は数百人に1人程度と、かつての推定より多い
- ➤原因 → 頸椎分節・骨格形成に関わる遺伝子(GDF6・GDF3・MEOX1・MYO18Bなど)の変化が一部で確認されている
- ➤見落としたくない点 → 頸椎の癒合そのものより、頭蓋頸椎移行部の不安定性や全身合併奇形の評価が重要
- ➤診療の考え方 → 診断名だけで重症度は決まらず、癒合レベル・残存可動性・神経症状に応じて個別に管理する
🧬 クリッペル・ファイル症候群(KFS)の基本情報
| 項目 | 内容 |
|---|---|
| 疾患名 | クリッペル・ファイル症候群/Klippel-Feil syndrome/KFS |
| 原因遺伝子 | GDF6・GDF3(常染色体顕性型)、MEOX1・MYO18B(常染色体潜性型)、RIPPLY2(SCDO6の原因遺伝子として確立)。ただし大多数は原因遺伝子が特定できない孤発例 |
| 遺伝形式 | 常染色体顕性(優性)型と常染色体潜性(劣性)型の両方が報告されている。家族性の頻度は高くなく、多くは孤発例 |
| OMIM表現型番号 | KFS1(GDF6・顕性)118100/KFS2(MEOX1・潜性)214300/KFS3(GDF3・顕性)613702/KFS4(MYO18B・潜性)616549 |
| 頻度・報告例数 | 画像検査を基にした報告では頸椎CTの約0.6〜1.2%、頸椎MRIの約0.3%に先天性頸椎癒合がみられる。症候性の古典的推定は出生1〜9/100,000人 |
| 主な症状 | 短頸・後頭部低位毛髪線・頸部可動域制限の古典三徴(そろうのは一部)、側弯、肩甲骨高位変形、難聴、心血管・腎の合併奇形 |
| 診断の決め手 | 単純X線での先天性頸椎癒合の確認に加え、CTで骨性解剖、MRIで頭蓋頸椎移行部と脊髄を評価する |
| 鑑別すべき疾患 | Wildervanck症候群、Goldenhar症候群(眼耳脊椎異形成)、MURCS association、脊椎肋骨異形成症(Jarcho-Levin症候群)、後天性の頸椎癒合 |
| 再発率・保因者 | 顕性型は理論的に各妊娠50%、潜性型は理論的に25%が罹患する可能性がある。ただし孤発例が多く、家系ごとの個別評価が前提 |
| 検査上の注意 | 既知のKFS関連遺伝子が陰性でも臨床診断は否定されない。症候群性が疑われる場合はtrio解析など範囲を広げた検査を検討する |
※各項目の根拠と詳しい解説は、本文の該当セクションをご覧ください。本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。特定の検査を推奨するものではありません。
1. クリッペル・ファイル症候群(KFS)とは ─ 「古典三徴」だけでは語れない疾患
クリッペル・ファイル症候群(KFS)は、一般に「2個以上の頸椎が先天的に癒合した状態」と定義されます[1]。ただし、隣り合う2つの椎体が1か所だけ癒合しているタイプも含める考え方が現在は広く用いられており、この定義の幅が、以下でご説明する頻度の数字にばらつきを生む一因になっています。大切なのは、感染や外傷、手術など後から起きた癒合ではなく、胎児期から存在する分節形成の異常であることです[7]。
1912年にフランスの神経学者クリッペルとファイルが最初に報告して以来、「短い首・後頭部の生え際が低い・首の動きが悪い」という3つの特徴(古典三徴)でこの病気が知られるようになりました。しかし、実際にはこの三徴がすべてそろう患者さんは少数派です。小児31例を調べた研究では、三徴が1つも当てはまらなかった方が35.5%、1項目のみが38.7%で、3項目すべてがそろったのはわずか9.7%でした。最も多くみられた所見は頸部可動域制限(64.5%)でした[2]。つまり、首が短く見えない、生え際が低くないという理由だけでKFSの可能性を除外するのは適切ではありません。
💡 用語解説:先天性頸椎癒合と「Samartzis分類」
頸椎の癒合パターンは、Samartzis分類という考え方で整理されます。Type I=1か所だけの先天性癒合ブロック、Type II=離れた場所に複数の癒合ブロックがある、Type III=複数の癒合ブロックが連続している、という3タイプです[7]。以前の報告ではType IIが最も多いとされてきましたが、近年の大規模な画像スクリーニングでは、単一の癒合(Type I)が全体の8割以上を占めるという結果も出ています[5]。古い数字をそのまま一般集団に当てはめないよう注意が必要です。
頸椎の癒合は、部位によって偏りがあります。718例を対象にした研究では、C2-C3(第2・第3頸椎の間)の癒合が全体の54.9%と最も多く、次いでC5-C6が9.2%、C3-C4が8.5%でした[26]。CTを用いた別の研究でも、C2-C3とC5-C6が代表的な癒合部位として報告されています[3]。どの椎間が、どれだけの範囲で癒合しているかは、後述する重症度の評価にとって重要な手がかりになります。
この病名は、1912年にフランスの神経学者モーリス・クリッペルとアンドレ・ファイルによって初めて報告されました。以来100年以上にわたり臨床像の記載が積み重ねられてきましたが、古典三徴がそろう頻度についての報告にも幅があり、34%から74%という数字を挙げる集計もあります[6]。この幅の広さ自体が、KFSという一つの病名の中に、多様な重症度の患者さんが含まれていることを物語っています。
2. どれくらいの頻度で起こるのか ─ 「4万人に1人」という数字の見直し
KFSの頻度については、長らく「出生約4万人に1人」という数字が使われてきました。しかし、この数字は外見上明らかで症候性の患者さんに基づく古い推定であり、近年の画像研究をもとにした頻度はこれよりもはるかに高いことがわかってきています。
たとえば、成人を含む頸椎CT2,917例を調べた研究ではKFSに該当する所見が17例、つまり0.58%(約172人に1人)にみつかりました[3]。小児の頸椎CT831例では約1.2%(約83人に1人)[4]、頸椎MRI40,450例を対象とした2024年の研究では0.309%がKFSに分類されています[5]。いずれも外傷や画像検査が必要だった患者さんが対象であり、一般人口を無作為に調べた研究ではないため、そのまま「真の人口有病率」とみなすことはできません。それでも、臨床的に気づかれるKFSよりも、画像上の先天性頸椎癒合自体はかなり多いという傾向は、複数の研究で一貫しています。Orphanetは、症候性の症例に基づく推定として、出生10万人あたり1〜9人という数字を挙げ、国際的な疾病分類ではQ76.1というコードが割り当てられています[6]。KFSはやや女性に多いとする報告もありますが[20]、明確な性差を検証した大規模な人口ベース研究はまだありません。
まとめると、重症で症候性のKFSは稀である一方、画像でたまたまみつかる程度の先天性頸椎癒合は、数百人に1人程度の頻度で存在しうるという、二層構造で理解するのが現在では妥当と考えられます。ただし、人口全体を対象にした厳密な有病率調査は、いまだに不足しています。
3. 原因・病態 ─ 胎児期の「体節形成」がうまく進まない
背骨や肋骨のもとになる組織は、妊娠のごく初期、胎児の体の左右に並ぶ「体節(somite)」という一時的な構造からつくられます。正常な発生では、この体節がリズムよく次々に区切られていき(体節形成時計)、隣り合う体節の一部同士が組み替わる「再分節(resegmentation)」という過程を経て、椎体と椎間板が交互に並んだ背骨ができあがります。KFSでは、この頸部の体節形成・再分節の過程がうまく進まず、隣り合う椎体や後方要素が生まれつき連続してしまうと考えられています[1]。
この「分節形成の障害」という考え方は、後述する原因遺伝子とも一致します。GDF6・GDF3は骨や関節の形づくりに関わるBMP/TGF-βという分子の仲間で、MEOX1は体節から椎骨がつくられる過程を制御する転写因子です。KFSは、こうした複数の発生段階のいずれかが、異なる遺伝的原因によって破綻した結果として生じる、共通の最終的な表現型とみなすのが合理的です[9][13]。
出生時点での癒合そのものに加え、長期的な力学の問題も重要です。癒合した部分は動きを失うため、その上下にある動く椎間(残存可動分節)に運動や荷重が集中しやすくなり、年齢とともに椎間板の変性や過可動性、脊柱管の狭窄が進みやすいことが知られています。ただし、すべてのKFSで必ず早く変性するわけではなく、癒合の数・位置・脊柱管の広さ・頭蓋頸椎移行部の形態に大きく左右されます[28][7]。とくに、後頭骨とC1の癒合、そしてC2-C3の癒合の間にC1-C2という動く関節だけが挟まれる「サンドイッチ融合」と呼ばれるタイプでは、この力学的な負担が極端な形で現れ、環軸椎(C1-C2)の不安定性・脱臼のリスクが高まることが報告されています[8]。
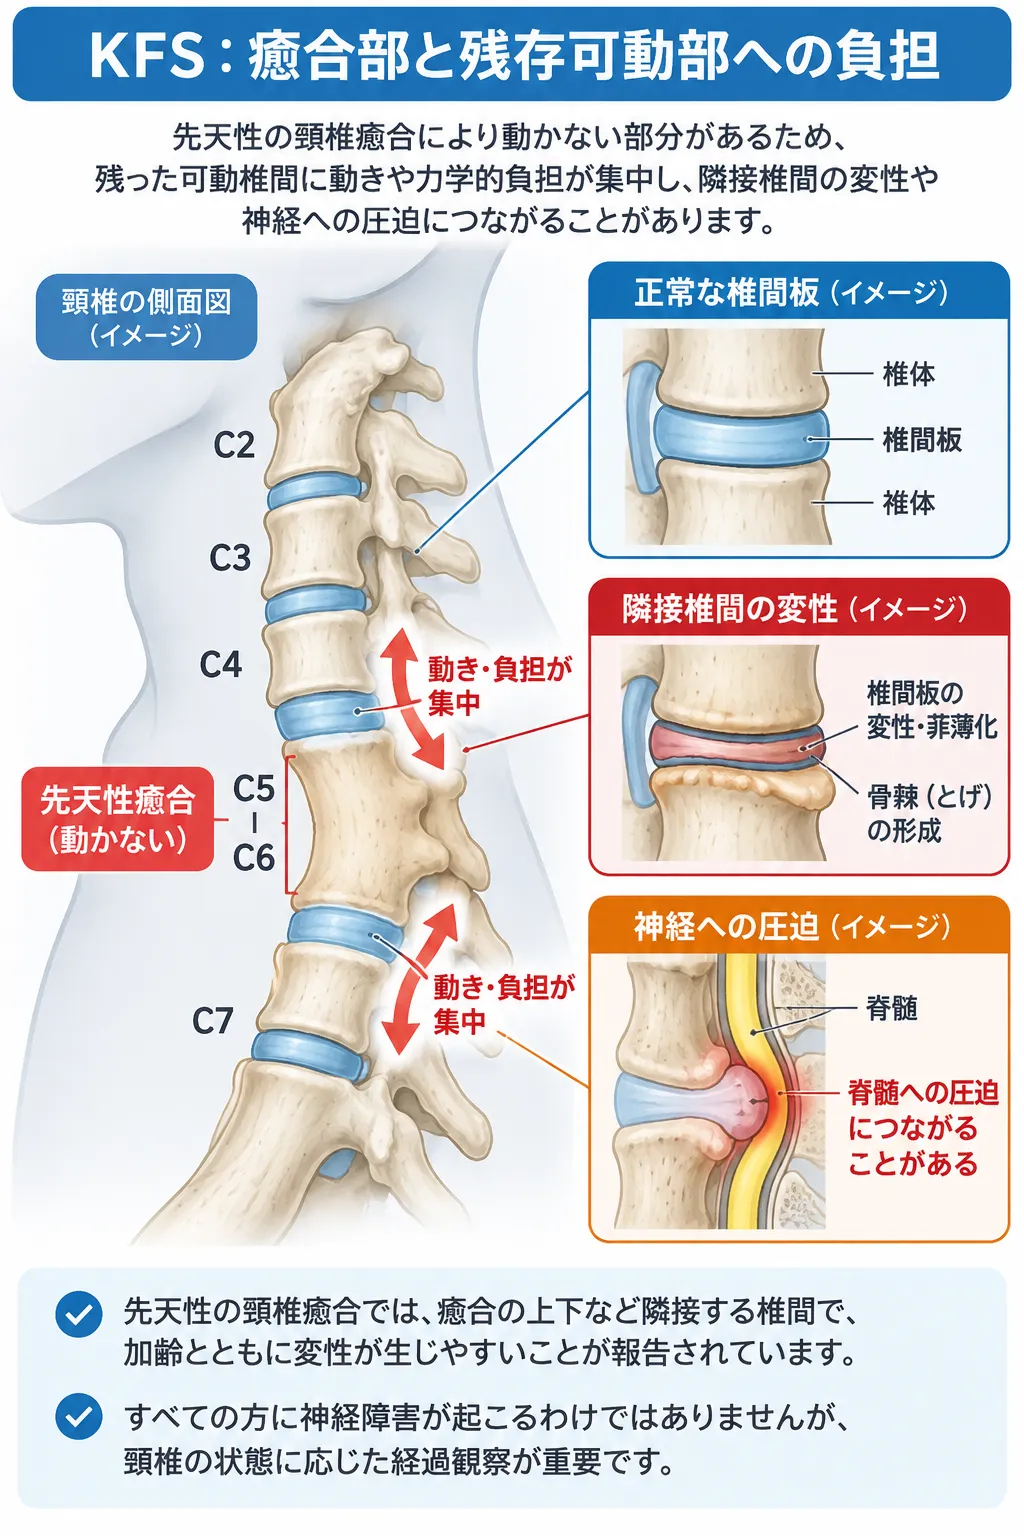
クリッペル・ファイル症候群(KFS)では、先天的に癒合した頸椎が動かないため、その上下などに残る可動椎間へ動きや力学的負担が集中することがあります。これにより、加齢とともに隣接椎間板の変性や骨棘形成が生じ、場合によっては脊柱管狭窄や脊髄・神経の圧迫につながります。ただし、すべての患者さんに神経障害が生じるわけではなく、癒合の位置や範囲、残存可動性などに応じた評価が重要です。
4. 原因遺伝子 ─ GDF6・GDF3・MEOX1・MYO18B・RIPPLY2
KFSの遺伝学でもっとも重要な点は、「KFS=単一の遺伝子で説明できる病気」ではないということです。家族性で常染色体顕性(優性)または潜性(劣性)のKFS、筋疾患や眼の異常を伴う症候群性のKFS、そして明らかな家族歴のない孤発例が入り混じっており、既知の遺伝子で説明できる患者さんの割合はそれほど高くありません。染色体上の位置としては、GDF6は8q22.1、GDF3は12p13.31、MEOX1は17q21.31にそれぞれ座位しています[9]。
🧬 KFSの主な原因遺伝子・候補遺伝子
| 遺伝子 | 遺伝形式・表現型番号 | 特徴 |
|---|---|---|
| GDF6 | 常染色体顕性/KFS1(118100) | 2008年に同定された代表的な原因遺伝子[9][10]。浸透率や重症度が家系内でも大きく異なることが知られている |
| GDF3 | 常染色体顕性/KFS3(613702) | 側弯や肋骨異常、coloboma(眼の組織欠損)など眼・骨格の異常を伴いうる[11][12]。同一家系内で発症しない保因者も報告されている |
| MEOX1 | 常染色体潜性/KFS2(214300) | 体節から椎体がつくられる過程に関わる転写因子。血族婚家系での連鎖解析で常染色体潜性遺伝が実証された[13][14] |
| MYO18B | 常染色体潜性/KFS4(616549) | 両アレルの機能喪失変異により、KFSに加えて筋症・低身長・小頭症・特徴的な顔貌を伴う症候群を起こす[15][16][17] |
| RIPPLY2 | 常染色体潜性/SCDO6(616566) | 体節形成でTBX6を負に制御する転写抑制因子。2015年にKFS様の頸椎癒合を含む脊椎分節異常との関連が報告され、その後、両アレル病的バリアントによる脊椎肋骨異形成症6型(SCDO6)の原因遺伝子として確立している[18][31] |
| PAX1・FGFR2 | 未確立の候補遺伝子 | PAX1は2003年から報告があるものの現代的な基準での確立度は低い[19]。FGFR2は「サンドイッチ融合」という特殊なタイプの候補遺伝子として研究段階にある[20] |
※既知遺伝子が陰性でもKFSという臨床診断は否定されません。37例を対象とした全エクソーム解析では、これら既知の5遺伝子だけでは多くの症例を説明できず、複数の遺伝子の重なり(オリゴジェニックな遺伝構造)が示唆されています[21]。
💡 用語解説:オリゴジェニック遺伝とハイポモルフ変異
オリゴジェニック遺伝とは、1つの遺伝子だけでなく、複数の遺伝子の変化が組み合わさって発症に関わる遺伝の様式のことです。KFSでは、単一遺伝子の顕性・潜性遺伝ではうまく説明できない家系が多いことから、この考え方が重視されています。関連して、近縁の脊椎肋骨異形成症(Jarcho-Levin症候群)の原因遺伝子TBX6では、働きが少し弱まった状態を指すハイポモルフ(低活性型)変異と、完全に機能を失うタイプの変異が組み合わさることで、先天性側弯症からKFS・脊椎肋骨異形成症まで、幅のある表現型スペクトラムになることが報告されています。
遺伝子診断の実際の意味は、「KFSかどうかを遺伝子で確定する」ことよりも、症候群のタイプを見極めて、他の臓器のリスクや遺伝カウンセリングの前提を整理することにあります。たとえばMYO18Bの両アレル変異が見つかった場合は筋力や心機能の評価が重要になりますし、GDF3・GDF6であれば眼の異常を含めた評価が合理的です。家族歴がある、血族婚がある、複数の臓器に合併奇形がある、重症で多椎間の癒合がある、筋症や発達の遅れ・特徴的な顔貌を伴う、といった患者さんでは、遺伝学的検査と遺伝カウンセリングの価値が特に高くなります。
🩺 院長コラム【「遺伝子が見つからない」は「原因がない」ではない】
臨床遺伝の現場では、「遺伝子検査で異常が見つからなかったら、原因は遺伝子ではないということですか」というご質問をよくいただきます。KFSはその典型で、既知のKFS関連遺伝子だけでは説明できない患者さんが多数を占めます。これは、現在知られている原因遺伝子だけではKFSの遺伝的背景を十分に説明できず、未同定の原因や複数の遺伝子が関与する可能性が残されていることを示しています。
遺伝子検査の結果を「陽性か陰性か」の二択で捉えるのではなく、「今の科学で説明できる範囲がどこまでか」という限界を含めてお伝えすることが、臨床遺伝専門医としての役割だと考えています。
5. 症状と全身合併症 ─ 頸椎だけの病気ではない理由
KFSの症状は、頸椎の癒合そのものだけでなく、全身のさまざまな臓器に及びます。骨格系では、側弯が半数を超え、肩甲骨が生まれつき高い位置にあるSprengel変形が42%、肋骨異常や頸肋、後頭骨と環椎の癒合などがみられたという古典的な50例のシリーズが報告されています[22]。より新しいまとめでは、Sprengel変形の頻度を20〜30%程度とする幅も示されており、紹介患者に偏りがある可能性が考えられます。
やや珍しい神経学的所見として、片方の手を動かすと反対側の手も意図せず同じように動いてしまう「鏡像運動(シンキネジア)」が知られており、先ほどの50例シリーズでは9例に記録されています[22]。これは頸椎の癒合そのものというより、発生の過程で神経の配線が通常と異なる経路をとることに関連すると考えられています。
聴覚については、KFSでもっとも見落としたくない合併症の一つです。先ほどの50例シリーズでは30%に聴覚障害がみられ[22]、小児耳鼻咽喉科95例を対象とした研究では、伝音性難聴が52%、感音性難聴が40%に診断され、嚥下障害も39%に記録されました[24]。感音性難聴だけでなく伝音性難聴も多いという点は、見た目や普段の会話だけでは判断しづらく、標準的な聴力検査による客観的な評価が重要です。
泌尿生殖器の異常(腎無形成・腎低形成・異所性腎・尿路奇形、ミュラー管由来の生殖器奇形など)や先天性心疾患も、KFSで報告される代表的な合併症です。積極的に泌尿生殖器を画像評価した39例では25例(64%)に異常がみられたという報告がありますが[23]、これは選択的に検査を行った紹介患者集団のデータであり、そのままKFS全体の頻度とみなすことはできません。心血管系についても、先ほどの50例シリーズでは7例(14%)に先天性心疾患がみられたと報告されています[22]。症状がなくても腎臓や心臓に奇形を持ちうるという点で、初回診断時のスクリーニングの重要性は変わりません。
KFSに似た頸椎癒合は、単独の疾患としてだけでなく、より広い症候群の一部分として現れることもあります。Wildervanck症候群(KFSに加え、眼球を外側に動かす神経の麻痺による眼球運動障害〔Duane retraction syndrome〕と難聴が組み合わさる病態)、Goldenhar症候群を含む眼耳脊椎異形成、MURCS association、脊椎肋骨異形成症(Jarcho-Levin症候群)、胎児アルコール関連の異常などが代表例です[1]。したがって、「頸椎癒合がある=孤立性のKFS」と決めつけず、顔・眼・耳・胸郭・腎・心血管・筋力・発達といった全身の診察を組み合わせて評価することが大切です。
6. 頭蓋頸椎移行部と神経学的合併症 ─ 最も見逃したくない部分
臨床上、もっとも見逃したくないのが後頭骨からC2までの頭蓋頸椎移行部の異常です。環椎後頭骨化、環軸椎の不安定性・脱臼、頭蓋底陥入、歯突起の形成異常、キアリ奇形I型、頭蓋頸椎部の狭窄などが組み合わさると、延髄や上位頸髄が圧迫されるおそれがあります。小児132例を対象とした研究では、軸椎・上位頸椎の異常を主体とする表現型が、頸椎の亜脱臼や頸椎手術と強く関連していました[25]。この研究では、上位頸椎・軸椎に異常が集中する表現型に加え、キアリ奇形を主体とする表現型など、いくつかの臨床的なパターンが整理されており、パターンによって将来必要となる手術の部位や内容が異なる可能性が示唆されています[25]。
神経症状は、狭窄や不安定性の部位に応じて、首や後頭部の痛み、神経根の痛み、しびれ、手先の動かしにくさ、筋力低下、歩行のこわばり、腱反射の亢進、膀胱直腸障害など多岐にわたります。生まれつきの脊髄空洞症、キアリ奇形、脊髄分離症、係留脊髄を伴うこともあります。先ほどご紹介した「サンドイッチ融合」の70例シリーズでは、環軸椎脱臼に加え、キアリ奇形が17.1%、脊髄空洞症が22.9%にみられました[8]。
神経障害には、大きく2つの経路があります。1つは生まれつきの頭蓋頸椎・脊髄そのものの形成異常、もう1つは癒合後の生涯にわたる力学的な負担による隣接椎間板の変性や不安定性、狭窄です。成人まで追跡された22例のMRI研究では、22例全員に椎間板の変性がみられ、16例にヘルニア、4例に脊髄空洞症、6例に頭蓋頸椎移行部の狭窄が確認されています[28]。症例数は少なく紹介バイアスも大きい研究ですが、成人期のKFSでも神経学的な経過観察が必要であることを示す、数少ない自然歴データです。
7. 診断の進め方 ─ 画像検査と鑑別診断
KFSが疑われる場合、診断の目的は大きく5つに整理できます。①本当に先天性の癒合か、②どの椎体がどのパターンで癒合しているか、③頭蓋頸椎移行部と残りの動く椎間は安定しているか、④脊髄・神経根に圧迫や先天奇形がないか、⑤全脊柱および臓器の合併奇形がないか、の5点です[1]。
まず単純X線で癒合の場所・側弯・アライメントを確認します。単純X線では下顎や後頭骨、肩の重なりで解剖が見えにくいことも多く、薄切CTと3D再構成が椎体・椎弓・関節突起・歯突起・環椎輪と後頭骨との関係を明確にするために有用で、特に手術計画では価値が高くなります。MRIは椎間板、脊髄、神経根、脊柱管狭窄、キアリ奇形、脊髄空洞症、係留脊髄などの評価に欠かせません[20]。なお、KFS全体を対象に検査項目や手術適応をエビデンスレベルに基づいて体系的に定める、主要学会の包括的な診療ガイドラインは今のところ確認されていません。実際の診療上の勧告の多くは、症例シリーズや総説、専門家の合意に基づいており、この点は本疾患のエビデンスを解釈するうえで重要な制約です[1]。頭蓋頸椎移行部の固定術など複雑な手術を予定する場合は、椎骨動脈の走行が通常と異なることがあるため、CT血管撮影による術前評価が重要になります[8]。また、注意すべき点として、未評価のC1-C2不安定性や脊柱管狭窄が存在する場合、強い回旋・伸展・屈曲を伴う手技には潜在的な危険が伴います。軽微な外傷や整体的な操作でも神経障害が起こりうることが指摘されており、頸椎に力を加える処置の前には、少なくとも頭蓋頸椎移行部と安定性の評価を済ませておくことが重要です[30]。
診断時には、少なくとも初回に心血管の診察と必要に応じた心エコー、腎臓の超音波検査、聴力検査を含めた全身のスクリーニングを検討することが望ましいとされています。難聴は見た目や日常会話だけでは除外できないため、特に小児では標準的な聴力検査など客観的な評価が合理的です。
💡 用語解説:後天性の頸椎癒合との違い
手術後の固定、過去の外傷、感染症、炎症性の関節疾患、加齢による変性(オートフュージョン)なども、画像上「癒合」のようにみえることがあります。先天性の癒合ブロックでは、椎間板の腔がもともと欠けている、あるいは狭くなっている、前後の幅がくびれてみえる(いわゆるwasp-waist所見)、後方要素まで連続している、といった特徴が手がかりになります。一方、後天性の癒合では、骨破壊や術後の変化、炎症性の骨の増殖など、臨床経過に応じた所見を伴います。CTやMRIはこの区別に役立ちます。
鑑別診断としては、Wildervanck症候群、Goldenhar症候群を含む眼耳脊椎異形成、MURCS association、脊椎肋骨異形成症(Jarcho-Levin症候群)などのより広い症候群の一所見として頸椎癒合が存在しないかを、顔・眼・耳、胸郭、腎・生殖器、心血管、筋力、発達所見を含む全身診察から検討することが直結します。
8. 治療 ─ 保存療法から手術まで
無症候性で、神経の圧迫や重大な不安定性、進行する変形がない患者さんの多くは、保存的な管理が第一選択になります。経過観察、頸部への過度な負荷を避けること、痛みに対する一般的な鎮痛治療、姿勢や肩甲帯・体幹の機能を中心とした理学療法が基本です。KFSの骨性の癒合そのものを理学療法で解除することはできず、治療の目標は残っている動く椎間への負担を減らし、機能を維持することに置くべきと考えられています。
スポーツ参加については、考え方が更新されつつある領域です。従来は多発頸椎癒合や動く椎間が少ない小児でコンタクトスポーツを一律に避けるべきだとされてきましたが、2025年に脊椎外科の専門家34名が参加した合意形成調査(Delphi法)では、重大な不安定性や狭窄がない単一椎間のKFSであれば、高衝撃・高頻度のスポーツへの復帰を許容する方向で70%以上の合意が得られました[29]。ただし、これは臨床試験の結果ではなく専門家の意見に基づくものであり、判断は癒合数・頭蓋頸椎移行部の異常の有無・動的な不安定性・脊柱管の狭窄・神経症状・残っている可動椎間の数・競技の特性に基づいて個別に行うべきとされています。
手術の主な適応は、進行する脊髄症や神経根症、画像で確認された不安定性・亜脱臼、進行する頸椎変形、頭蓋頸椎移行部での脳幹・脊髄の圧迫、保存治療に反応しない症候性の隣接椎間の病変です。718例を対象にした大規模な後ろ向き研究では18.5%が手術を受けており、そのうち69.9%が後方からのアプローチで行われ、手術群では不安定性と男性であることが独立した関連因子として示されました[26]。前方の手術では、隣接椎間板のヘルニアや骨棘による前方圧迫に対して椎間板摘出・固定術を行いますが、すでに動く椎間が少ない患者さんにさらに固定を追加すると残っている動きが減ってしまうため、選択された成人の限局的な病変では、動きを温存する人工椎間板置換術(CDA)が検討されることもあります。ある比較研究では、固定術を受けた群でC2-C7の可動域が平均28.1度から12.8度へ大きく低下した一方、CDAを受けた群では頸椎全体の動きがより良く保たれたと報告されています[27]。後方の手術は多椎間の狭窄や不安定性、頭蓋頸椎移行部の異常に適することが多く、C1-C2固定や後頭骨を含めた固定術が選択されます。先ほどご紹介した「サンドイッチ融合」70例のシリーズでは、上位頸椎の固定術によって神経学的な評価スコア(JOAスコア)が平均12.9から14.5へ改善し、全例で骨癒合が得られ、報告された範囲では脊髄や椎骨動脈の損傷はみられませんでした[8]。専門性の高い施設からの後ろ向きデータではあるものの、精密な血管評価と経験を積んだ上位頸椎固定によって、良好な結果が得られうることを示しています。
手術後の合併症としては、一般的な頸椎手術に伴う神経障害、硬膜の損傷、感染、偽関節、インプラントの不具合、嚥下障害、術後血腫、隣接椎間の障害に加え、KFSでは椎弓根や関節突起の形が通常と異なること、回旋変形、椎骨動脈の走行異常によって、固定器具を安全に設置すること自体が難しくなる場合があります。固定する範囲を広げるほど残っている頸椎の動きは失われるため、十分な安定性を確保しつつ、必要最小限の範囲にとどめる工夫が求められます[8]。麻酔や体位にも注意が必要で、短頸や可動域制限、頭蓋頸椎移行部の不安定性がある患者さんでは気道確保や挿管時の頸部操作が問題となりえるため、予定手術の前に進んだ画像評価を行い、注意点を把握しておくことが望ましいとされています[30]。
⚠️ 治療エビデンスの限界
KFSの手術について、「手術が保存療法より優れる」という単純な比較エビデンスはありません。実際に手術が必要になる病態は極めて多様で、隣接椎間板ヘルニアに対する動き温存手術と、サンドイッチ融合に伴う環軸椎脱臼に対する固定術を、同じ試験で比較すること自体に臨床的な意味を持たせにくいのが実情です。この点が、KFSにおけるランダム化比較試験を難しくしています。
9. 予後と長期フォローアップ
KFSの生命予後・機能予後は一様ではありません。単一の低い位置の癒合だけで他の臓器に異常がない患者さんは、生涯ほぼ無症状のこともある一方、上位頸椎に複数の癒合があり、環軸椎の不安定性や頭蓋底陥入、先天性の狭窄を伴う患者さんでは、若いうちから重い神経症状が出ることがあります。ある分類研究では64%に頸椎に関連する症状がなかった一方、先ほどご紹介した成人22例の追跡研究では68%に何らかの関連する訴えがみられており、年齢を重ねるほど力学的な負担の影響が現れやすくなる可能性が示唆されます[7][28]。
長期フォローは、一定期間ごとに全員にMRIを行うというより、リスクに応じた層別化が合理的と考えられます。小児期には成長に伴う側弯や頸椎アライメントの変化、肩甲骨の高位変形、神経所見を追跡し、成人期には新たな頸部痛、腕への放散痛、手先の不器用さ、歩行障害、転倒、感覚の異常、膀胱直腸障害などを定期診察で確認します。新しい神経症状が出れば画像評価へ、力学的な不安定性が疑われれば動的な評価へ、手術を検討する複雑な上位頸椎例ではCTやCT血管撮影へと進めていく、という考え方です。
腎奇形がある患者さんでは腎機能や血圧の管理、心疾患があれば循環器の経過観察、難聴があれば聴覚リハビリテーションが予後の重要な部分を占めます。特に小児の難聴は言語や教育の発達に影響するため、頸椎の神経学的な経過とは別に、早期の発見と介入が必要です[24]。
KFSに関する自然歴研究は依然として限られています。現代の画像検査で偶発的にみつかる程度の軽い癒合を持つ患者さんが、何歳ごろ、どの程度の確率で隣接椎間の病変や脊髄症に進行するのかは、まだ十分に定量化されていません。今後は、癒合レベルやSamartzis分類、脊柱管径、C1-C2の可動性、全脊柱アライメントと神経学的な転帰を、小児期から成人期まで長期に追跡する多施設共同のレジストリ研究が必要とされています[28]。
10. 遺伝診療との接点 ─ 遺伝形式と遺伝カウンセリング
GDF6・GDF3による常染色体顕性型、MEOX1・MYO18Bによる常染色体潜性型など、原因遺伝子が特定できる家系では、それぞれの遺伝形式に応じた再発率の考え方が成り立ちます。顕性型では罹患した方のお子さんが各妊娠で理論上50%の確率で同じ変化を受け継ぎ、潜性型では両親がともに保因者である場合、25%が罹患、50%が非罹患の保因者、25%が非罹患・非保因者という理論値になります。ただし、これらの遺伝子で説明できるのはKFS全体の一部であり、多くは家族内に他の患者さんがいない孤発例であることを、まずお伝えしておく必要があります。
GDF6・GDF3では、同じ変化を持っていても発症しない、あるいは症状の程度が家系内でも大きく異なる(浸透率が完全でない、可変表現度がある)ことが知られています。このため、遺伝学的検査で変化が見つかったとしても、それだけで将来の症状の重さまで正確に予測できるとは限りません。また、既知のKFS関連遺伝子が陰性であっても、臨床的なKFSの診断そのものは否定されないという点も重要です[21]。
💡 用語解説:常染色体顕性(優性)と常染色体潜性(劣性)
常染色体顕性(優性)遺伝とは、2本ある遺伝子のうち1本に変化があるだけで症状が現れうる遺伝形式です。常染色体潜性(劣性)遺伝とは、両方の遺伝子に変化があって初めて症状が現れる遺伝形式で、両親がともに1本だけ変化を持つ「保因者」であることも多くみられます。KFSでは、原因遺伝子によってどちらの形式もありうるため、家系内に他の患者さんがいるかどうかや、両親の血縁関係の有無などを丁寧に確認することが、遺伝形式を考えるうえでの出発点になります。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何がわかり何がわからないのか、見つかった変化がご本人やご家族にとってどのような意味を持つのか、そしてどのような選択肢があるのか、といった点です。検査を受けるかどうかを含め、決めるのはご本人であり、私たちは中立の立場で判断材料を整理する役割を担います。既知遺伝子が陰性の場合に、より範囲の広い遺伝学的検査(trio解析など)へ進むかどうかも、こうした対話の中で検討する事柄の一つです。実際の遺伝カウンセリングでは、ご家族に同様の症状の方がいないか、ご両親に血縁関係がないかを丁寧に伺うことから始めます。血族婚のある家系では常染色体潜性型の可能性がより高くなり、家族内にすでに診断のついた方がいる場合は、その方で見つかった変化を手がかりに、他のご家族の検査方針を立てやすくなります。
🩺 院長コラム【診断名より「今、何が問題なのか」】
KFSという診断名がついたとき、ご家族が最も知りたいのは「この先どうなるのか」だろうと思います。しかし文献を読むと、KFSという一つの病名の中に、生涯ほぼ無症状の方から、乳幼児期から慎重な管理が必要な方まで、非常に幅広い状態が含まれていることがわかります。KFSでは、診断名そのものだけでなく、頸椎のどこがどの程度癒合しているか、動く関節がどれだけ残っているか、神経症状があるかという個々の情報の積み重ねが、その方の見通しを考えるうえで重要です。
遺伝学的な原因がわかることは、再発率やご家族への影響を考えるうえで大切な手がかりになりますが、それだけで重症度のすべてが説明できるわけではなく、同じ遺伝子の変化を持つご家族の間でも、頸椎の癒合の程度や合併症の有無が異なることがあります。文献に基づいて、わかっていることとまだわかっていないことを区別してお伝えすることが、臨床遺伝専門医としての誠実さだと考えています。
11. よくある誤解
誤解①「首が短く見えなければKFSではない」
古典三徴のすべてがそろう患者さんは1割未満です[2]。見た目で明らかな短頸がなくても、頸部の可動域制限だけがあるという形でKFSが存在することは珍しくありません。
誤解②「遺伝子検査が陰性なら原因は遺伝子ではない」
既知のKFS関連遺伝子で説明できる患者さんは一部にとどまります[21]。陰性の結果は臨床診断を否定するものではなく、まだ見つかっていない原因や複数遺伝子の関与が考えられます。
誤解③「癒合の数が多いほど必ず重症」
椎体の数だけでなく、頭蓋頸椎移行部の状態や神経症状の有無が重症度を左右します。奇形椎体が多くても側弯が軽度・非進行性な患者さんも報告されています。
まとめ
クリッペル・ファイル症候群は、胎児期の頸椎分節形成障害によって、2個以上の頸椎が先天的に癒合した状態を指す、原因も重症度もきわめて幅の広い疾患群です。古典三徴がそろう患者さんはむしろ少数で、症候性の重いKFSは稀である一方、画像でたまたま見つかる程度の先天性頸椎癒合は決して珍しくありません[3][5]。原因遺伝子としてGDF6・GDF3・MEOX1・MYO18Bなどが報告されている一方、多くの患者さんでは単一の原因を特定できず、複数の遺伝子が関与するオリゴジェニックな遺伝構造が示唆されています[21]。
診療の中心は、①正確な骨性・神経・血管の解剖を把握すること、②全身の合併奇形をスクリーニングすること、③神経学的・力学的なリスクを層別化すること、④症候群性が疑われれば遺伝学的診断を検討すること、⑤不必要な固定を避けながら必要な不安定性・圧迫は確実に治療することです。診断名だけで方針を決めるのではなく、癒合のパターンと残っている機能、そして全身の状態を丁寧に評価していくことが、KFSと向き合ううえで大切な視点になります。小児期に軽症とされた方でも、成人期に新たな症状が現れることがあるため、ライフステージが変わっても継続的に経過を確認していく姿勢が、長期的な安心につながります。頸椎の癒合という一つの所見の背後に、体節形成という胎児期の発生プロセス全体の乱れが隠れている可能性を踏まえ、頸椎だけでなく全身を見渡す視点を持ち続けることが、KFS診療のもう一つの要点です。
よくある質問(FAQ)
Q1. クリッペル・ファイル症候群(KFS)とは何ですか?
胎児期に頸椎(首の骨)の分節形成がうまく進まず、2個以上の頸椎が生まれつき癒合した状態を指す疾患群です。「短頸・後頭部低位毛髪線・頸部可動域制限」の古典三徴で知られますが、実際に3つそろう患者さんは1割程度にとどまり、頸部の可動域制限だけがみられるケースなど、症状には幅があります。
Q2. どれくらいの頻度で起こりますか?
症候性の重いKFSに基づく古い推定では出生約4万人に1人とされてきましたが、近年の画像検査を用いた研究では、頸椎CTの0.6〜1.2%、頸椎MRIの約0.3%に先天性頸椎癒合がみつかっています。これらは外傷や検査が必要だった患者さんを対象にした数字のため、一般人口の正確な有病率とは異なりますが、画像で偶然見つかる程度の癒合は珍しくないと考えられています。
Q3. 原因遺伝子はわかっているのですか?
GDF6・GDF3(常染色体顕性型)、MEOX1・MYO18B(常染色体潜性型)などが原因遺伝子として報告されています。ただし、これらの遺伝子で説明できる患者さんは一部にとどまり、多くは単一の原因が特定できない孤発例です。既知の遺伝子が陰性であっても、臨床的なKFSの診断は否定されません。
Q4. 何に一番注意して経過をみればよいですか?
頸椎の癒合そのものよりも、後頭骨からC2にかけての頭蓋頸椎移行部の安定性と、脊髄・神経の状態が重要です。環軸椎の不安定性や頭蓋底陥入、キアリ奇形などを伴う場合は、若いうちから神経症状が出ることがあるため、画像評価と神経学的な診察による経過観察が推奨されます。また、聴覚・腎臓・心臓の合併奇形についても初回にスクリーニングを検討することが望ましいとされています。
Q5. 治療は手術が必要ですか?
多くの場合、無症候性であれば経過観察と理学療法などの保存的な管理が基本です。手術が検討されるのは、進行する神経症状、画像で確認された不安定性、進行する変形、保存治療に反応しない症候性の病変がある場合です。ある大規模研究では約18.5%が手術を受けたと報告されていますが、手術の要否は個々の癒合パターンと症状に応じて判断されるものであり、一律の基準はありません。
🏥 遺伝子や染色体に関わる検査のご相談
頸椎の先天性癒合や、KFSに関連する遺伝子の変化について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Klippel-Feil Syndrome: Pathogenesis, Diagnosis, and Management. J Am Acad Orthop Surg. 2021. [PubMed 34288888]
- [2] “Clinical triad” findings in pediatric Klippel-Feil patients. Scoliosis Spinal Disord. 2016. [PMC4922059]
- [3] The Prevalence of Klippel-Feil Syndrome: A Computed Tomography-Based Analysis of 2,917 Patients. Spine Deform. 2018. [PubMed 29886918]
- [4] The prevalence of Klippel-Feil syndrome in pediatric patients: analysis of 831 CT scans. J Spine Surg. 2019. [PMC6465471]
- [5] Klippel-Feil syndrome: Should additional examination be conducted? Eur Spine J. 2024. [PubMed 38676727]
- [6] Autosomal recessive Klippel-Feil syndrome. Orphanet. [Orphanet ORPHA:2345]
- [7] Classification of congenitally fused cervical patterns in Klippel-Feil patients. Spine. 2006. [PubMed 17023841]
- [8] Atlantoaxial dislocation with congenital “sandwich fusion” in the craniovertebral junction. BMC Musculoskelet Disord. 2020. [BMC Musculoskeletal Disorders]
- [9] Mutations in GDF6 are associated with vertebral segmentation defects in Klippel-Feil syndrome. Hum Mutat. 2008. [PubMed 18425797]
- [10] Klippel-Feil syndrome 1, autosomal dominant; KFS1. OMIM #118100. [OMIM 118100]
- [11] Mutation of the bone morphogenetic protein GDF3 causes ocular and skeletal anomalies. Hum Mol Genet. 2010. [Human Molecular Genetics]
- [12] Klippel-Feil syndrome 3, autosomal dominant; KFS3. OMIM #613702. [OMIM 613702]
- [13] Mutation in MEOX1 gene causes a recessive Klippel-Feil syndrome subtype. BMC Genet. 2013. [PubMed 24073994]
- [14] Klippel-Feil syndrome 2, autosomal recessive; KFS2. OMIM #214300. [OMIM 214300]
- [15] A novel syndrome of Klippel-Feil anomaly, myopathy, and characteristic facies is linked to a null mutation in MYO18B. J Med Genet. 2015. [PubMed 25748484]
- [16] Further delineation of MYO18B-related autosomal recessive Klippel-Feil syndrome with myopathy and facial dysmorphism. Am J Med Genet A. 2021. [PubMed 33179433]
- [17] Klippel-Feil syndrome 4, autosomal recessive, with nemaline myopathy and facial dysmorphism; KFS4. OMIM #616549. [OMIM 616549]
- [18] Rare variants in the Notch signaling pathway describe a novel type of autosomal recessive Klippel-Feil syndrome. Am J Med Genet A. 2015. [PubMed 26238661]
- [19] Mutations in PAX1 may be associated with Klippel-Feil syndrome. Eur J Hum Genet. 2003.
- [20] Genetic insights into the ‘sandwich fusion’ subtype of Klippel-Feil syndrome: novel FGFR2 mutations identified by 21 cases of whole-exome sequencing. Orphanet J Rare Dis. 2024. [PMC10985996]
- [21] The mutational burden and oligogenic inheritance in Klippel-Feil syndrome. BMC Musculoskelet Disord. 2020. [PMC7149842]
- [22] Klippel-Feil syndrome; a constellation of associated anomalies. J Bone Joint Surg Am. 1974. [PubMed 4436358]
- [23] Genitourinary anomalies associated with Klippel-Feil syndrome. J Bone Joint Surg Am. 1975. [PubMed 235554]
- [24] Otolaryngologic Manifestations of Klippel-Feil Syndrome in Children. JAMA Otolaryngol Head Neck Surg. 2018. [PubMed 29372238]
- [25] Klippel Feil Syndrome: Clinical Phenotypes Associated With Surgical Treatment. Spine. 2020. [PubMed 31923127]
- [26] Prevalence and Risk Factors of Surgical Treatment for Klippel-Feil Syndrome. Front Surg. 2022. [PubMed 35747438]
- [27] Cervical disc arthroplasty for Klippel-Feil syndrome. Clin Neurol Neurosurg. 2021. [PubMed 34543827]
- [28] The natural history of Klippel-Feil syndrome: clinical, roentgenographic, and magnetic resonance imaging findings at adulthood. J Pediatr Orthop. 1995. [PubMed 7593574]
- [29] Return-to-Sport Recommendations for Athletes With Congenital Cervical Spine Pathology: A Modified Delphi Consensus Survey of Expert Opinion. Neurosurgery. 2025. [PubMed 40576340]
- [30] Klippel Feil Syndrome. Pediatric Orthopaedic Society of North America (POSNA) Study Guide, Physician Education resource. [POSNA]
- [31] Wegler M, et al. Congenital cervical spine malformation due to bi-allelic RIPPLY2 variants in spondylocostal dysostosis type 6. Clin Genet. 2021;99(4):564-571. doi:10.1111/cge.13916. [PubMed 33410135]






