

目次

ゴールデンハー症候群(Goldenhar syndrome)は、生まれつき顔の左右差・耳の変形・目の症状などが組み合わさって起こる先天異常です。かつては「目・耳・背骨の3つの異常がそろう病気」として記載されましたが、いまの頭蓋顔面(とうがいがんめん)診療では、軽い耳の変形だけの人から全身に症状が広がる人までを含む連続したスペクトラム(連続体)の一部としてとらえるのが主流です[1]。この記事では、ゴールデンハー症候群とは何か、どんな症状が出るのか、原因となる遺伝子(SF3B2・FOXI3など)や遺伝のしかた、診断・治療・再発リスクまでを、臨床遺伝専門医の視点で解説します。
Q. ゴールデンハー症候群とは、まず結論だけ知りたいです
A. 胎児期のごく初期に、顔をつくるもとになる組織(第1・第2咽頭弓〈いんとうきゅう〉と頭部の神経堤〈しんけいてい〉)の発生がうまく進まず、下あご・耳・ほお骨・顔の筋肉などが主に片側で小さくなる病気です。目・背骨・心臓・腎臓などにも症状が及ぶことがあり、現在は眼耳脊椎スペクトラム(OAVS)/頭蓋顔面ミクロソミア(CFM)という広いくくりの一部として扱われます[1]。
1. ゴールデンハー症候群とは ─ 「顔の片側が小さい病気」ではない
ゴールデンハー症候群は、1952年にモーリス・ゴールデンハー(Maurice Goldenhar)が、目の類皮腫(角膜や結膜にできる良性のできもの)、耳の付属物、下あごと顔の低形成という特徴的な組み合わせを報告したことにちなんで名づけられました[1]。しかし、この病気の本質は「目・耳・背骨だけの病気」ではありません。実際には、心臓・腎臓・中枢神経・気道・消化管・肋骨や手足などにも異常を伴いうる、多くの臓器にまたがる発生障害です[2]。
病気の中心にあるのは、胎児期のごく初期にはたらく第1・第2咽頭弓(いんとうきゅう)と、そこへ移動してくる神経堤細胞(しんけいていさいぼう)という組織の発生の乱れです。ここから下あごの枝(下顎枝)・あごの関節、ほお骨、外耳・中耳、顔の軟らかい組織、眼のくぼみ(眼窩)、顔面神経などがつくられます。そのため発生がうまく進まないと、これらが左右で非対称に小さくなるのです[2]。
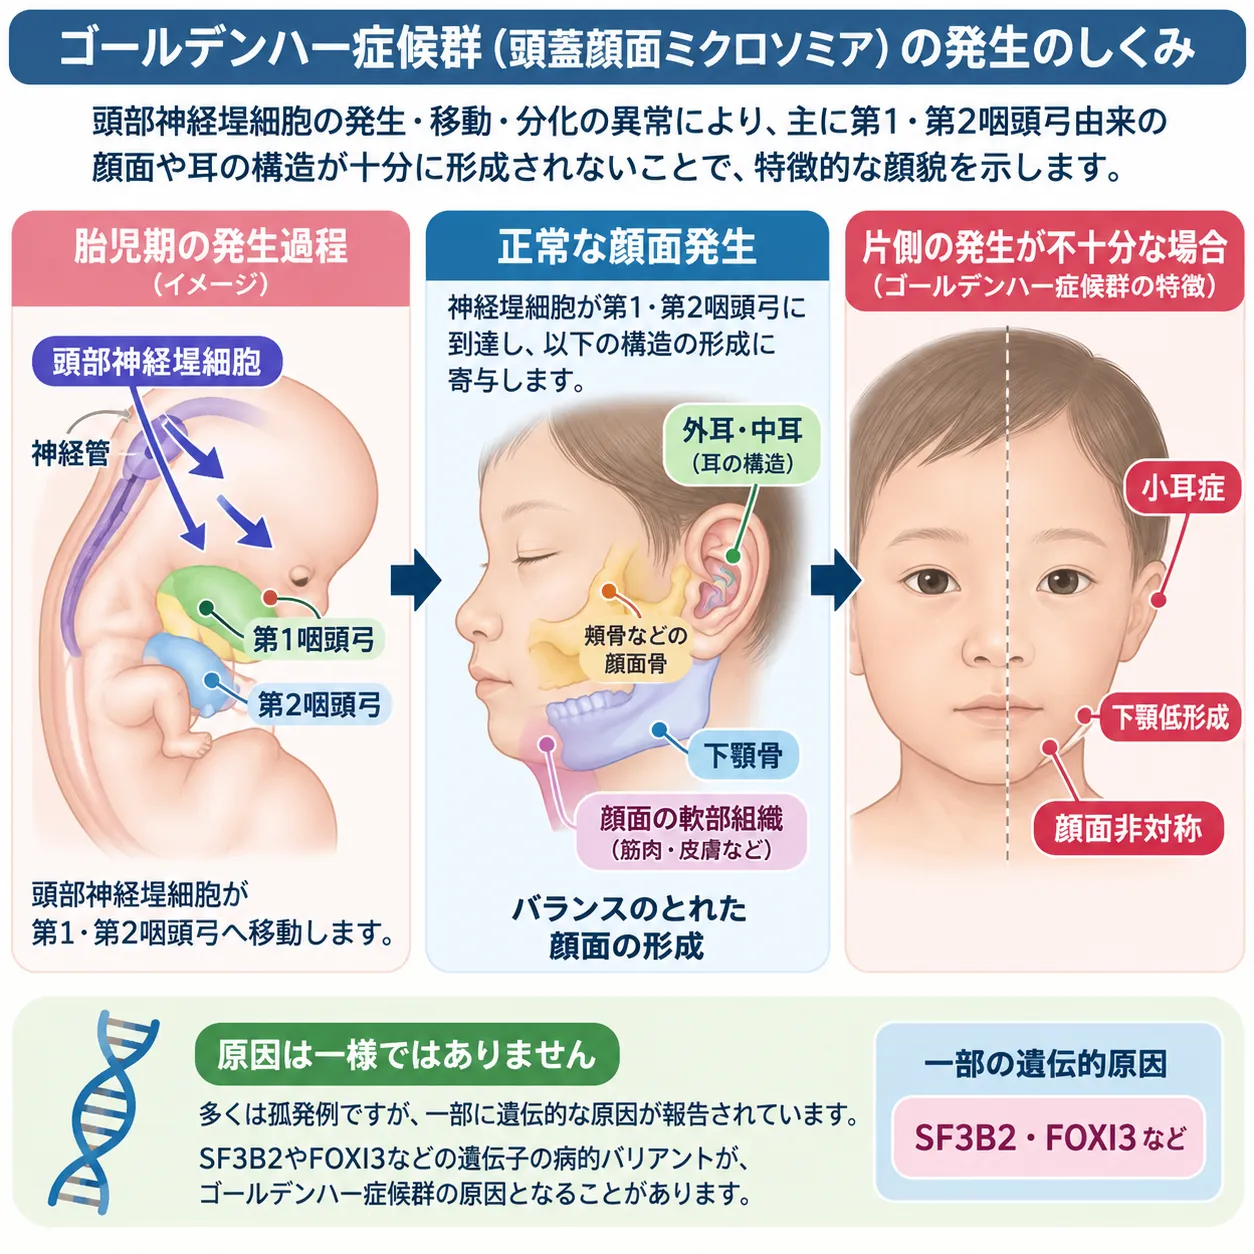
ゴールデンハー症候群では、顔面の発生異常が左右非対称に現れることが多く、下顎や頬骨などの低形成、小耳症などの耳介・外耳道の異常、眼球結膜や角膜輪部の類皮腫などの眼の異常、顔面軟部組織の低形成などがさまざまな組み合わせでみられます。症状の部位や程度には個人差があります。
💡 用語解説:咽頭弓と神経堤細胞
咽頭弓(いんとうきゅう/鰓弓〈さいきゅう〉とも呼びます)は、胎児のごく初期にのどのあたりにできる、顔やあご・耳のもとになる「ふくらみ」です。神経堤細胞は、背骨のもとになる神経管のふちから生まれて全身に移動する特殊な細胞で、顔の骨や軟骨、神経などをつくります。ゴールデンハー症候群は、この2つがかかわる発生の初期段階でつまずくことで起こると考えられています。
2. さまざまな名前と「スペクトラム」という考え方
この病気は、歴史的に多くの名前で呼ばれてきました。ゴールデンハー症候群のほか、眼耳脊椎スペクトラム(OAVS:oculo-auriculo-vertebral spectrum)、頭蓋顔面ミクロソミア(CFM:craniofacial microsomia)、片側顔面小体症(hemifacial microsomia)、第1・第2鰓弓症候群などです。名前が多いのは、患者さんが「典型的なゴールデンハー」と「軽い片側の変形」にきれいに分かれるのではなく、軽症から重症まで連続してつながっているためです[1]。
2020年に欧州の専門家グループ(ERN CRANIO)がまとめた診療ガイドラインでは、こうした複数の歴史的な名前よりも、包括的な名前として頭蓋顔面ミクロソミア(CFM)を用いることが推奨されました[1]。ただし、日本では「ゴールデンハー症候群」という呼び名が広く使われ続けているため、この記事では読みやすさを優先して両方の言葉を使いながら解説します。呼び名が違っても、指している病気の本体は同じ連続したスペクトラムだと理解してください。
頻度についても、この「連続性」が影響します。広い意味でのCFMは、出生約3,000〜5,000人に1人という推定がよく引用されますが、これは厳密な「ゴールデンハー症候群だけ」の頻度ではありません[7]。ヨーロッパの34の登録機関のデータを使った大規模な疫学研究(355人の乳児を解析)でも、稀な頭蓋顔面異常の頻度は、診断の定義や症例の集め方、観察期間によって大きく変わることが示されています[3]。ですから「ゴールデンハー症候群の発生率は◯人に1人」と単一の数字で言い切るのは、正確ではありません。
3. 主な症状 ─ 耳・目・あご・気道
ゴールデンハー症候群の症状は人によって大きく異なりますが、臨床的に特に重要なのは、聴覚障害・閉塞性睡眠時無呼吸(OSA)・目の異常・摂食や嚥下(えんげ)の問題・背骨の異常です[1]。ここでは代表的なものを見ていきます。
耳と聴覚 ─ 見た目が正常でも聴力検査が必要
最も特徴的なのが耳の症状です。小耳症(耳介が小さい・変形している)、無耳症、外耳道の狭窄や閉鎖、耳の前の小さな突起(耳前部タグ)、中耳の低形成、耳小骨の異常などがみられます。CFMの子ども79人を調べた研究では、82%に何らかの聴力障害があり、その多くは音がうまく伝わらない伝音(でんおん)難聴でした[8]。重要なのは、外見上は正常に見える耳にも聴覚障害が隠れていることがある点です。耳の形だけで聴力を推測してはいけません[8]。
このためガイドラインは、すべての新生児に聴覚スクリーニングを行い、異常があれば生後3か月までに詳しい聴力評価を、先天性の難聴に対する介入を生後6か月までに始めることを勧めています。新生児のスクリーニングを通過しても、言葉を獲得していく時期には聴力を追い続ける必要があります[1]。
目 ─ 類皮腫だけではない
「ゴールデンハー」という名前と特に結びつくのが、眼球結膜や角膜輪部にできる類皮腫(epibulbar dermoid)です。ただし目の症状はこれだけではなく、まぶたの一部が欠けるコロボーマ、眼瞼下垂(がんけんかすい)、小眼球、涙器の異常、斜視、乱視、弱視などを含みます。文献ごとの頻度の幅は非常に大きいのですが、視覚が育つ時期の早い評価が欠かせません[1]。類皮腫そのものは良性でも、角膜の乱視やまぶたの閉じにくさ、角膜への刺激を通じて、永続的な視力の問題につながることがあるためです。弱視の治療は6歳より前が重視されます[1]。
下あごと顔の骨格
最も代表的な骨格の症状は、下あごの枝(下顎枝)・下顎頭・あごの関節のくぼみの形成不全です。軽い左右差から、あごの枝がほぼ完全に欠けるPruzansky-Kaban III型まで幅があります。ほお骨・上あご・眼窩の低形成、顔の軟らかい組織の不足、口が横に大きく裂ける巨口症、口唇口蓋裂、かみ合わせの平面の傾き、歯の生え方の異常もみられます。小顎症(しょうがくしょう)や顔面神経の低形成を合併すると、笑顔の左右差だけでなく、まぶたや口を閉じにくいといった機能の問題も生じます[1]。
🩺 院長コラム【「顔の左右差」だけを見ないこと】
ゴールデンハー症候群でいちばん避けたい誤解は、これを「顔の片側が小さいだけの病気」と受け取ってしまうことです。実際には、顔の見た目の重さと、耳の聞こえや目の見え方、気道や背骨の状態は、必ずしも同じ程度で進むわけではありません。顔の症状が軽くても、聴覚や視覚に見過ごせない問題が隠れていることがあります。
臨床遺伝専門医として文献を踏まえると、こうした「見た目と機能のずれ」は、多くの先天性・遺伝性の病気に共通する重要な視点です。だからこそ、顔の所見が軽くても、聴力や視力は客観的な検査できちんと確かめることが大切なのです。
4. 全身の合併症 ─ 背骨・心臓・腎臓・気道
ゴールデンハー症候群は顔だけの病気ではないため、全身の評価が欠かせません。CFMの患者991人を解析した多施設研究では、47%に顔以外の異常(頭蓋外異常)がみられ、内訳は背骨28%・循環器(心臓など)21%・腎尿路11%・中枢神経11%・消化管9%・呼吸器3%でした[9]。とくに背骨の異常をもつ患者さんでは、心臓・腎臓・中枢神経の異常も多く合併していたため、背骨の病変は「単独の整形外科の所見」ではなく、全身をより注意深く調べるべきサインになります[9]。
※Renkemaら(991人の解析)による頭蓋外異常の頻度[9]。全員に均等に起こるわけではなく、両側性・重度・多発奇形の人ほど頻度が高くなります。
閉塞性睡眠時無呼吸(OSA)
下あごの低形成、のどの軟らかい組織の左右差、舌の位置、扁桃・アデノイドの肥大などが重なると、睡眠中に気道がふさがる閉塞性睡眠時無呼吸(OSA)が起こります。CFMの患者755人を調べた研究では、133人(17.6%)にOSAが認められ、両側性のCFMや、あごの低形成が強いPruzansky-Kaban IIB/III型の人でリスクが高くなりました[4]。診断された年齢の中央値は2.4歳で、乳幼児期からの注意が必要です。ガイドラインは、少なくとも6歳ごろまで定期的にOSAをスクリーニングし、両側性やPruzansky IIB/IIIの高リスク児では生後1年以内に睡眠検査(ポリソムノグラフィ)を行うことを勧めています[1][4]。
摂食・嚥下の問題も見逃さない
重度の下あご低形成、両側性のCFM、口唇口蓋裂、OSA、心臓や消化管の異常をもつ患者さんでは、母乳やミルクを飲む力の弱さ、体重の増えにくさ、口の運動の障害、そして構音や言葉の発達への影響までが連続して起こりやすくなります[1]。乳児期の栄養は、見た目の問題よりも優先して対応すべき重要な課題です。
5. 診断のしかた ─ いまも臨床診断が基本
ゴールデンハー症候群には、ダウン症の核型や22q11.2欠失のような「1つで確定する検査」はありません。診断の第一歩は、生まれたときからの形の特徴を丁寧に観察し、全身を評価することです。現代のCFM研究基準では、①下あごの低形成、②小耳症、③眼窩や顔面骨の低形成、④顔の動きの非対称、を主要所見(major)とし、軟部組織の低形成、耳前部タグ、巨口症、裂、眼球結膜類皮腫、半椎などを副所見(minor)として、主要2項目、または主要1+副1、または副3項目以上という基準が提案されています[1]。
ただし、これは研究や比較のために標準化された基準であって、「ゴールデンハー症候群」の絶対的な分子診断基準ではありません。2023年には、こうした研究用の診断基準(FACIALとICHOM)の妥当性を730人のデータで検証した研究が公表され、国際的に統一された症例定義がまだ課題であることが示されました[5]。ですから「目の類皮腫+耳の異常+背骨の異常の3つがそろわなければゴールデンハーではない」という古い理解は狭すぎますし、逆に耳前部タグ1つだけをゴールデンハーと診断するのも過剰です[1]。
💡 用語解説:OMENS/OMENS+分類
OMENSは、症状を部位ごとに点数化する「表現型の共通言語」です。O=orbit(眼窩)、M=mandible(下あご)、E=ear(耳)、N=facial nerve(顔面神経)、S=soft tissue(軟部組織)をそれぞれ評価します。OMENS+では、背骨や心臓・腎臓など顔以外の異常も記録します。診断そのものというより、患者さん同士の比較・手術計画・研究に役立つ道具です[10]。
出生後には、詳しい頭蓋顔面・耳・口・神経の診察に加えて、気道の評価(出生直後)、新生児聴覚スクリーニング、眼科・視能訓練士による評価、背骨や頸椎の診察、必要に応じた心エコー・腎臓の超音波、そして臨床遺伝の診察と家族歴の聴取が行われます。多発奇形や発達の遅れ、非典型的な症状がある場合には、染色体マイクロアレイ(CMA)や、全エクソーム/全ゲノム解析といった遺伝学的検査が検討されます。とくに顔つきが似ている別の遺伝病との区別が難しいため、両親を含めたtrio(3人同時)でのエクソーム・ゲノム解析が有利になる場面があります[2]。
6. 鑑別する病気 ─ 似た顔つきの遺伝病
顔の左右差やあご・耳の低形成は、ゴールデンハー症候群だけに起こるものではありません。似た所見を示す別の遺伝病があり、これらを見分けることが正確な診断と遺伝カウンセリングの前提になります。左右対称性、手足の異常、小頭症、まぶたの所見、家族歴が、鑑別の重要な手がかりです[2]。
📋 主な鑑別疾患と見分けのポイント
| 鑑別する病気 | 共通する所見 | 見分けの手がかり |
|---|---|---|
| トリーチャーコリンズ症候群 | 下あご・ほお骨の低形成、小耳症、伝音難聴 | 通常より両側性・対称性。下まぶたのコロボーマ・睫毛欠損。TCOF1など |
| ネイガー症候群 | 下顎顔面異骨症、小耳症 | 親指側(橈側)の手の異常。SF3B4 |
| MFDM(下顎顔面異骨症・小頭症型) | 小あご、小耳症、難聴 | 小頭症、発達の遅れ、食道閉鎖など。EFTUD2 |
| 鰓耳腎症候群(BOR) | 耳介異常、難聴、腎異常 | 頸部の瘻孔・嚢胞、腎異常。EYA1/SIX1など |
| CHARGE症候群 | 耳・目・心臓・発達の異常 | 網脈絡膜コロボーマ、後鼻孔閉鎖、特徴的な内耳異常。CHD7 |
| 22q11.2欠失症候群 | 心疾患、口蓋の異常、耳・顔の異常 | 円錐動脈幹の心疾患、免疫やカルシウムの異常 |
| Townes-Brocks症候群 | 耳・腎の異常 | 肛門・親指の奇形。SALL1 |
※とくにトリーチャーコリンズ、ネイガー、EFTUD2関連の病気は、顔つきだけを見ていると誤診されやすいため注意が必要です。遺伝子パネルよりtrioエクソーム/ゲノムが有利になるのは、この表現型の重なりが大きいためです[2]。
7. 原因と遺伝 ─ 「ほぼ遺伝しない」は過去の理解
ゴールデンハー症候群(CFM/OAVS)の遺伝学は、ここ十数年で最も大きく変わった分野です。古くは「胎児期初期の局所的な血管障害による、たまたま起きた奇形」と説明されることが多く、「ほとんど遺伝しない」とされてきました。しかし近年、少なくとも一部にははっきりした単一遺伝子が原因のCFMが存在することがわかってきました。一方で、その遺伝的原因は全体の一部しか説明しないため、「ゴールデンハー症候群=特定の遺伝子の病気」と単純化するのも誤りです[2]。
SF3B2 ─ 最も多い単一遺伝子原因
2021年、TimberlakeらはRNAのスプライシング(遺伝情報の編集)にかかわるスプライソソームの構成因子であるSF3B2遺伝子のはたらきが半分になること(ハプロ不全)が、CFMを引き起こすことを示しました[6]。これはCFMで最も重要な近年の遺伝学的発見の1つで、孤発例の約3%、家族例の約25%を説明するとされます[6]。カエル(Xenopus)の実験でSF3B2の量を減らすと、頭部の神経堤前駆細胞の形成と顔の軟骨づくりが乱れることも示され、神経堤に由来する組織がRNAスプライシングの障害に特に弱い、という発生生物学の考え方を裏づけています[6]。
FOXI3 ─ 2番目に多い原因
2023年には、QuiatらがFOXI3という遺伝子の傷が小耳症とCFMを起こすことを示しました。FOXI3は、外胚葉と神経堤の発生を調節する因子です[7]。その後の解析では、FOXI3はSF3B2に次ぐ重要な原因と位置づけられていますが、検出されるのはCFM全体のおおむね1%程度(家族例では13%)で、症状の出方や重さも一定ではありません[7]。
💡 用語解説:ハプロ不全とスプライシング
ヒトの遺伝子は父方・母方から1つずつ、計2つ持っています。ハプロ不全とは、片方が壊れて「量が半分」になっただけで症状が出てしまう状態です。スプライシングは、遺伝子の設計図(mRNA)から不要な部分を切り取り、必要な部分をつなぎ合わせる「編集作業」で、これを担う装置がスプライソソームです。SF3B2はこの装置の部品の1つで、量が減ると顔をつくる神経堤の発生に影響します[6]。
染色体の変化・発生のしくみ・環境要因
OAVS/CFMに似た症状は、さまざまな染色体の欠失・重複とともに報告されており、これが多発奇形を伴う患者さんで染色体マイクロアレイ(CMA)を行う理由の1つです。ただし個々の症例・少数の家系が多く、「ゴールデンハー共通の染色体領域」があるという証拠にはなっていません[2]。発生のしくみとしては、かつて提唱された「一過性の血流障害による障害」説は、いまでは全員を説明する一元的な理論ではなく、遺伝的素因・神経堤の生物学・RNA処理・局所の血管発生・胎内環境が、人によって異なる割合で寄与する「最終的な共通の姿」と考えるほうが整合的です[2]。左右非対称に起こることも、このような発生時期・局所性のモデルとよく合います。
環境要因では、母体の糖尿病がOAVS/CFMを含む複数の先天異常との関連を繰り返し報告されています。また、胎児期初期のレチノイン酸(RAシグナル)・イソトレチノイン、サリドマイド、ミコフェノール酸などの既知の催奇形因子(テラトゲン)は、耳・下あご・目・心臓などCFMと重なる異常を起こしえます[2]。ただし「母親がある薬を使った=ゴールデンハーの原因」と個別の症例で結論づけるには、曝露の時期・量・薬ごとの特徴を慎重に考える必要があります。
8. 再発リスク ─ 一律「◯%」とは言えない
「ゴールデンハーなら再発リスクは一律◯%」と言うことはできません。分子診断がつかない孤発のCFMでは、古い遺伝カウンセリングの文献で、一桁%(しばしば約2〜3%程度)の経験的な再発リスクが引用されてきました。しかしこの値は、SF3B2・FOXI3・染色体の変化が見つかる前の患者集団に基づくため、現在では「まだ原因が解明されていない孤発例の、おおまかな経験値」と理解すべきです[2]。
一方、病的な常染色体優性(顕性)の変化を患者本人または親がもつ場合は、理論上は各妊娠で50%の確率で伝わります。ただし浸透率や症状の出方が一定でなければ、同じ変化を受け継いでも重さは予測できません。新生突然変異(de novo変異)の場合、次のお子さんへの再発は一般に低いものの、親の生殖細胞のモザイクのためゼロではありません[6][7]。ですから、遺伝学的検査を行わずに「2〜3%」とだけ説明するのは、現在の診療では不十分です。原因が判明すれば、経験値の数%からメンデル型の50%まで、再発リスクの見え方は大きく変わりうるのです。
🩺 院長コラム【再発リスクの説明は「更新」が必要】
ゴールデンハー症候群は、長いあいだ「ほとんど遺伝しない病気」と説明されてきました。けれども、SF3B2やFOXI3といった原因遺伝子が見つかったことで、その説明は書き換えが必要になっています。病的バリアントが同定された場合には、遺伝形式や親由来かde novoかによって、次の世代への伝わり方や再発リスクの評価が大きく変わります。
原因が特定されない場合でも、現在の遺伝学的知見と家族歴・表現型を踏まえて再発リスクを評価し、検査でわかることと限界を含めて説明することが、遺伝カウンセリングの重要な役割です。
9. 治療とフォロー ─ 一度で治すのではなく、長く支える
治療の原則は、気道 → 栄養・成長 → 聴覚・視覚 → 言葉・発達 → 骨格の成長・かみ合わせ → 見た目・心理社会面という優先順位です[1]。顔の左右差を一度の手術で治すという発想ではなく、出生直後の気道・栄養から、乳幼児期の聴覚・視覚と言葉の発達、学童期の歯科矯正や心理社会的な問題、成長が終わってからの骨格の手術までを、連続して扱う多職種の医療です。欧州ガイドラインは、口腔外科・形成外科・耳鼻科・矯正歯科・眼科・小児麻酔・心理職を中心に、必要に応じて小児科・臨床遺伝・集中治療などを含む専門チームを推奨しています[1]。
ただしこの順序は固定的な「手術の年齢表」ではありません。生命を脅かす重い気道閉塞、視軸をさえぎる目の病変、重症の心疾患などは年齢に関係なく優先され、逆に見た目や骨格の再建の多くは、成長と本人の希望をふまえて時期を決めます[1]。
気道・OSAへの対応
乳児の軽い気道閉塞では、体位の工夫や酸素・非侵襲的な呼吸補助から始めます。年長児で扁桃・アデノイドが関与する場合は、その摘出が選択肢になります。一方、重度の小あごによる生命を脅かす閉塞では、下あごを少しずつ伸ばす下顎骨延長術(MDO)で下あごと舌の付け根を前に出し、気管切開を避けたり離脱できたりする患者さんがいます。最重症では気管切開が必要です。治療の選択は、閉塞の部位・年齢・睡眠検査の重症度・下あごの形に基づいて決めます[1]。
下あご・顔面骨格の再建
比較的軽症(Pruzansky I〜IIA)では、成長を観察しながら歯科矯正や機能的治療を中心にし、必要なら成長終了後に顎矯正手術を行う戦略がとれます。重症(IIB〜III)では、あごの関節や枝そのものが強く欠けているため、下顎骨延長術・骨移植・肋軟骨移植・血管柄付き骨移植などが個別に検討されます。ここで重要なのは、「幼少期に骨を延長すれば成人時の非対称も永久に解決する」という証拠はないという点です。長期の追跡研究では、成長に伴って再び非対称になったり、追加の矯正・手術が必要になったりすることが問題となり、適応を選んで行うことが支持されています[11][1]。
聴覚・耳・目・背骨・心理社会面
中等度以上の難聴は、言葉の発達への影響を避けるため早期に補います。外耳道が閉鎖している乳幼児では、手術を伴わない骨導補聴(ソフトバンド型など)が選ばれ、年齢や解剖に応じて埋め込み型の骨導装置や、選ばれた患者さんでは外耳道形成術を検討します。耳介の再建と聴覚の手術は互いに影響しあうため、別々の科がばらばらに予定するのではなく、統合して計画することが重要です[1]。目の類皮腫は、あるだけで手術が必須なわけではなく、視軸をさえぎる・強い乱視・角膜への刺激・閉眼障害などがある場合に手術を検討します[1]。背骨は、症状のある側弯や不安定性で装具・固定術を検討し、とくに頸椎の奇形は麻酔・挿管時に重要です[1]。
心理社会的なケアは「付け足し」の治療ではありません。顔の違い、難聴、言葉の問題、繰り返す手術、学校での対人関係は生活の質(QOL)に影響しえます。ガイドラインは、すべての患者さんが心理社会的支援を受けられるようにし、患者報告アウトカム(PROM)や学校支援、成人医療への移行(トランジション)を正式な治療体系に含めることを勧めています[1]。生命予後は、重い心肺・中枢神経の異常や乳児期の気道障害がなければ一般に良好ですが、「生命予後が良い」ことと「負担が軽い」ことは同じではなく、難聴・OSA・かみ合わせ・視覚・側弯・心理社会面など、長期にわたる課題を継続して支える必要があります[1]。なお、2026年時点で、ゴールデンハー/CFMそのものを対象とした「病気を治す薬」の臨床試験は確立しておらず、研究の中心は自然経過・遺伝学・手術の観察研究です[1]。
10. よくある誤解
誤解①「目・耳・背骨の3つがそろわないと違う」
これは古い理解です。実際は軽症から重症まで連続したスペクトラムで、3徴すべてがそろわない人も多くいます。逆に耳前部タグ1つだけでの診断も過剰です[1]。
誤解②「顔の片側が小さいだけの病気」
顔だけではありません。991人の解析では47%に顔以外の異常があり、背骨・心臓・腎臓・中枢神経などにも及びます[9]。
誤解④「手術で一度に治せる」
幼少期の骨延長で成人時の非対称まで永久に解決する証拠はありません。成長に伴う再治療を前提に、長期に支える医療です[11]。
まとめ
ゴールデンハー症候群は、顔の左右差という見た目の特徴が目立つ一方で、その本体は聴覚・視覚・気道・摂食・背骨・心腎神経系にまたがる発生スペクトラムです。顔の症状の重さと、内部の臓器の異常は必ずしも並行しません。だからこそ、顔の所見が軽くても聴覚・視覚の客観検査が必要であり、背骨の異常や多発奇形があれば全身の評価をさらに強める必要があります[1][9]。
診断名そのものより、機能の障害を早く見つけることが予後を左右します。新生児の聴覚異常は生後3か月までの精査・6か月までの介入、OSAの高リスク児は乳児期からの睡眠検査、目の異常は視覚が育つ時期の評価と弱視治療、という時間に依存した介入が重要です[1]。そして遺伝カウンセリングは、「ほとんど遺伝しない」という古い説明から更新する段階に入っています。正確な診断に基づいて、今後の検査やフォロー方針を選べるようにすることが大切です。
🏥 顔・耳・あごの症状や遺伝についてのご相談
ゴールデンハー症候群を含む先天性の疾患や、遺伝子・染色体検査の意味について
お考えの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
よくある質問(FAQ)
Q1. ゴールデンハー症候群とはどんな病気ですか?
胎児期のごく初期に、顔をつくるもとになる第1・第2咽頭弓と神経堤に由来する組織の発生がうまく進まず、下あご・耳・ほお骨・顔の筋肉などが主に片側で小さくなる先天異常です。目・背骨・心臓・腎臓などにも症状が及ぶことがあり、現在は眼耳脊椎スペクトラム(OAVS)/頭蓋顔面ミクロソミア(CFM)という広いくくりの一部として扱われます。軽症から重症まで連続したスペクトラムを形づくります。
Q2. どんな症状が出ますか?
代表的なのは、小耳症や外耳道の閉鎖などの耳の変形と、それに伴う難聴です。目の類皮腫やコロボーマ、下あごの低形成、閉塞性睡眠時無呼吸(OSA)、背骨の異常などもみられます。ある研究では82%に何らかの聴力障害があり、外見上正常に見える耳にも聴覚障害が隠れていることがあるため、耳の形だけで聴力を判断せず、客観的な聴力検査を行うことが大切です。
Q3. 遺伝しますか?再発の確率は?
多くは原因不明の孤発例で、古い文献では約2〜3%程度の経験的な再発リスクが引用されてきました。ただし近年、SF3B2やFOXI3という遺伝子の変化が一部の原因として確立しています。病的な常染色体優性の変化を本人または親がもつ場合は、理論上は各妊娠で50%の確率で伝わります。原因が判明するかどうかで再発リスクの見え方は大きく変わるため、遺伝学的検査を含めた遺伝カウンセリングが役立ちます。
Q4. 原因となる遺伝子は何ですか?
最も多い単一遺伝子原因はSF3B2で、孤発例の約3%・家族例の約25%を説明するとされます。次いでFOXI3が、全体の約1%(家族例の13%)で見つかります。いずれも顔をつくる神経堤の発生にかかわる遺伝子です。ただしこれらで説明できるのは一部にとどまり、大多数の患者さんは現時点で分子診断がついておらず、染色体の変化や胎内環境なども関与する、原因の多様な病気だと考えられています。
Q5. どんな検査・治療が必要ですか?
診断は基本的に、生まれたときからの形の特徴の観察と全身の評価で行います。新生児聴覚スクリーニング、眼科評価、気道・背骨・心臓・腎臓の評価に加え、多発奇形や非典型例では染色体マイクロアレイやエクソーム/ゲノム解析が検討されます。治療は「一度で治す」ものではなく、気道・栄養・聴覚・視覚・成長・心理社会面を長期に支える多職種の医療です。治療方針は必ず主治医や専門チームとご相談ください。
参考文献
- [1] European Guideline Craniofacial Microsomia. J Craniofac Surg. 2020. [PubMed 32804824]
- [2] Oculo-auriculo-vertebral spectrum: a review of the literature and genetic update. J Med Genet. 2014. [PubMed 25118188]
- [3] Prevalence, prenatal diagnosis and clinical features of oculo-auriculo-vertebral spectrum: a registry-based study in Europe. Eur J Hum Genet. 2014. [PubMed 24398798]
- [4] Obstructive sleep apnoea in craniofacial microsomia: analysis of 755 patients. Int J Oral Maxillofac Surg. 2017. [PubMed 28641899]
- [5] Evaluation of Research Diagnostic Criteria in Craniofacial Microsomia. J Craniofac Surg. 2023. [PubMed 37264504]
- [6] Haploinsufficiency of SF3B2 causes craniofacial microsomia. Nat Commun. 2021. [PubMed 34344887]
- [7] Damaging variants in FOXI3 cause microtia and craniofacial microsomia. Genet Med. 2023. [PubMed 36260083]
- [8] Hearing Loss in Children With Craniofacial Microsomia. Cleft Palate Craniofac J. 2017. [PubMed 27458649]
- [9] Extracraniofacial anomalies in craniofacial microsomia: retrospective analysis of 991 patients. Int J Oral Maxillofac Surg. 2019. [PubMed 30878275]
- [10] The O.M.E.N.S. classification of hemifacial microsomia. Cleft Palate Craniofac J. 1991. [PubMed 1848447]
- [11] Early Distraction for Mild to Moderate Unilateral Craniofacial Microsomia: Long-Term Follow-Up, Outcomes, and Recommendations. Plast Reconstr Surg. 2017. [PubMed 28350675]






