

目次
- 1 1. SF3B4遺伝子とは ─ 設計図を仕上げる「編集係」の部品
- 2 2. 遺伝子とタンパク質の構造 ─ SAP49はどんな部品か
- 3 3. 分子のはたらき ─ どうやってスプライシングを支えるか
- 4 4. ネイジャー症候群 ─ SF3B4が起こす代表的な病気
- 5 5. 病的変異と遺伝の仕組み
- 6 6. Nager–Rodriguez ─ 同じ遺伝子で重症度が変わる
- 7 7. なぜ「顔と手」だけなのか ─ SF3B4研究の中心的な謎
- 8 8. 診断と検査の流れ
- 9 9. 治療と最新の研究 ─ どこまで来ているか
- 10 10. よくある誤解
- 11 まとめ ─ 「基本部品の量」が形づくりを左右する
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

📍 クイックナビゲーション
SF3B4遺伝子は、細胞がタンパク質の設計図(mRNA)を作るときに欠かせない「スプライシング」という編集作業を支える、とても基本的な遺伝子です。ところがこの遺伝子の働きが半分に減ると、顔の骨や親指の形づくりが乱れるネイジャー症候群(Nager症候群)という生まれつきの病気が起こります。「全身の細胞で使われている遺伝子なのに、なぜ顔と手だけに症状が出るのか」——この不思議さこそがSF3B4研究の中心テーマです。この記事では、SF3B4遺伝子とは何か、どんな病気と関わるのか、遺伝の仕組み・診断・最新の研究までを、医学文献に基づいて解説します。
🧬 SF3B4遺伝子の基本情報
| 項目 | 内容 |
|---|---|
| 遺伝子記号・読み方 | SF3B4(エスエフスリービーフォー)。正式名称は splicing factor 3b subunit 4 |
| 別名 | SAP49、SF3b49、Hsh49、AFD1 |
| 場所(染色体) | 1番染色体の長腕 1q21.2 |
| 作るタンパク質 | SAP49(約49kDa)。2つのRNA結合部位(RRM)を持ち、スプライシングを助ける |
| 主なはたらき | U2という部品を分岐点(ブランチポイント)近くに固定し、正確なスプライシングを支える |
| 関連する病気 | ネイジャー症候群(AFD1)、ロドリゲス型先端顔面異骨症など |
| 遺伝形式 | 常染色体顕性(優性)。多くは新生突然変異 |
※本記事はSF3B4遺伝子の機能と関連疾患を医学文献に基づいて解説するものです。特定の検査を勧めるものではありません。
1. SF3B4遺伝子とは ─ 設計図を仕上げる「編集係」の部品
わたしたちの体の設計図はDNAに書かれていますが、DNAの情報がそのままタンパク質になるわけではありません。DNAから写し取られた最初の設計図(前駆mRNA、pre-mRNA)には、じつは製品には使わない部分(イントロン)が挟まっています。この不要な部分を切り取り、必要な部分(エクソン)だけをつなぎ合わせて完成品の設計図に仕上げる編集作業を、スプライシングと呼びます。SF3B4遺伝子は、この編集作業を担う巨大な分子装置「スプライソソーム」の部品のひとつ、SAP49というタンパク質の設計図です。
💡 用語解説:スプライシングとスプライソソーム
スプライシングは、mRNAの設計図から不要なイントロンを切り取り、必要なエクソンをつなぐ「動画編集」のような作業です。この編集を行う装置がスプライソソームで、たくさんのRNAとタンパク質が集まってできています。SF3B4が作るSAP49は、その中でも「切り取る位置を正しく決める」ために重要な部品です。
スプライシングは全身のほとんどすべての細胞で、いつも行われている生命の基本作業です。ですからSF3B4は、特定の臓器だけで使われる特殊な遺伝子ではなく、体じゅうで働く「屋台骨」のような遺伝子です。実際、ヒトの組織を網羅的に調べたデータベース(Human Protein Atlas)でも、SF3B4のRNAは調べられたすべての組織で検出され、組織による偏り(組織特異性)は低いと評価されています[7]。にもかかわらず、この遺伝子の働きが少し足りなくなると、顔と手という特定の場所だけに症状が集中する——ここにSF3B4という遺伝子の最大の不思議があります。この「なぜ特定の場所だけ」という問いは、記事の後半(第7章)でくわしく掘り下げます。
2. 遺伝子とタンパク質の構造 ─ SAP49はどんな部品か
SF3B4遺伝子は1番染色体の長腕、1q21.2という場所にあります。この遺伝子から作られるSAP49というタンパク質は、分子量およそ49キロダルトンで、名前の「49」はこの大きさに由来します。SAP49の最大の特徴は、N末端側(タンパク質の頭の側)に2つのRNA結合部位(RRM=RNA recognition motif)を持っていることです。この2つの手でmRNAをつかみ、スプライシングの現場につなぎ止める働きをします。
💡 用語解説:RRM(RNA結合部位)
RRMは「RNA認識モチーフ」の略で、多くのRNA結合タンパク質が共通して持つ、RNAをつかむための小さな部品(ドメイン)です。SAP49はこのRRMを2つ持ち、pre-mRNAの特定の場所に結合します。手が2つあることで、より確実にRNAを保持できます。
SAP49は単独で働くのではなく、SF3bと呼ばれるサブ複合体の中に組み込まれています。とくにSF3B2(SAP145)というパートナーと直接結合することが、初期の生化学研究で確立されています。SF3bはさらに大きなU2 snRNPという部品の一部で、これがスプライシングの開始点を正しく認識するために不可欠です。つまりSAP49は、「スプライシング反応そのものを起こす酵素」というよりも、正しい編集位置に装置を固定する“位置決め係”と理解すると分かりやすいでしょう。
🩺 院長コラム【「基本的な部品」ほど、変化の読み方が難しい】
遺伝子の中には、特定の臓器だけで働くものと、全身の細胞で毎日使われる「屋台骨」のようなものがあります。SF3B4は後者です。遺伝医学では、こうした基本部品の遺伝子ほど、変化がどこにどう影響するかを解釈する際に、組織ごとの感受性や発生時期を含めた慎重な評価が必要です。全身で使われているのに、症状は特定の場所に出る。その落差を理解することが、遺伝子検査の結果を意味づけるうえで大切になります。
3. 分子のはたらき ─ どうやってスプライシングを支えるか
スプライシングでは、まず設計図の切り取りポイントが正確に認識される必要があります。切り取りの目印のひとつが分岐点(ブランチポイント)という場所です。U2 snRNPという部品がこの分岐点に配置されることで、編集の準備が整います。SAP49を含むSF3bは、この分岐点の上流側のRNAに広く接触し、U2をpre-mRNAにしっかり係留する役割を果たします[5]。SAP49の2つのRRMは、このRNA接触に直接貢献しています。
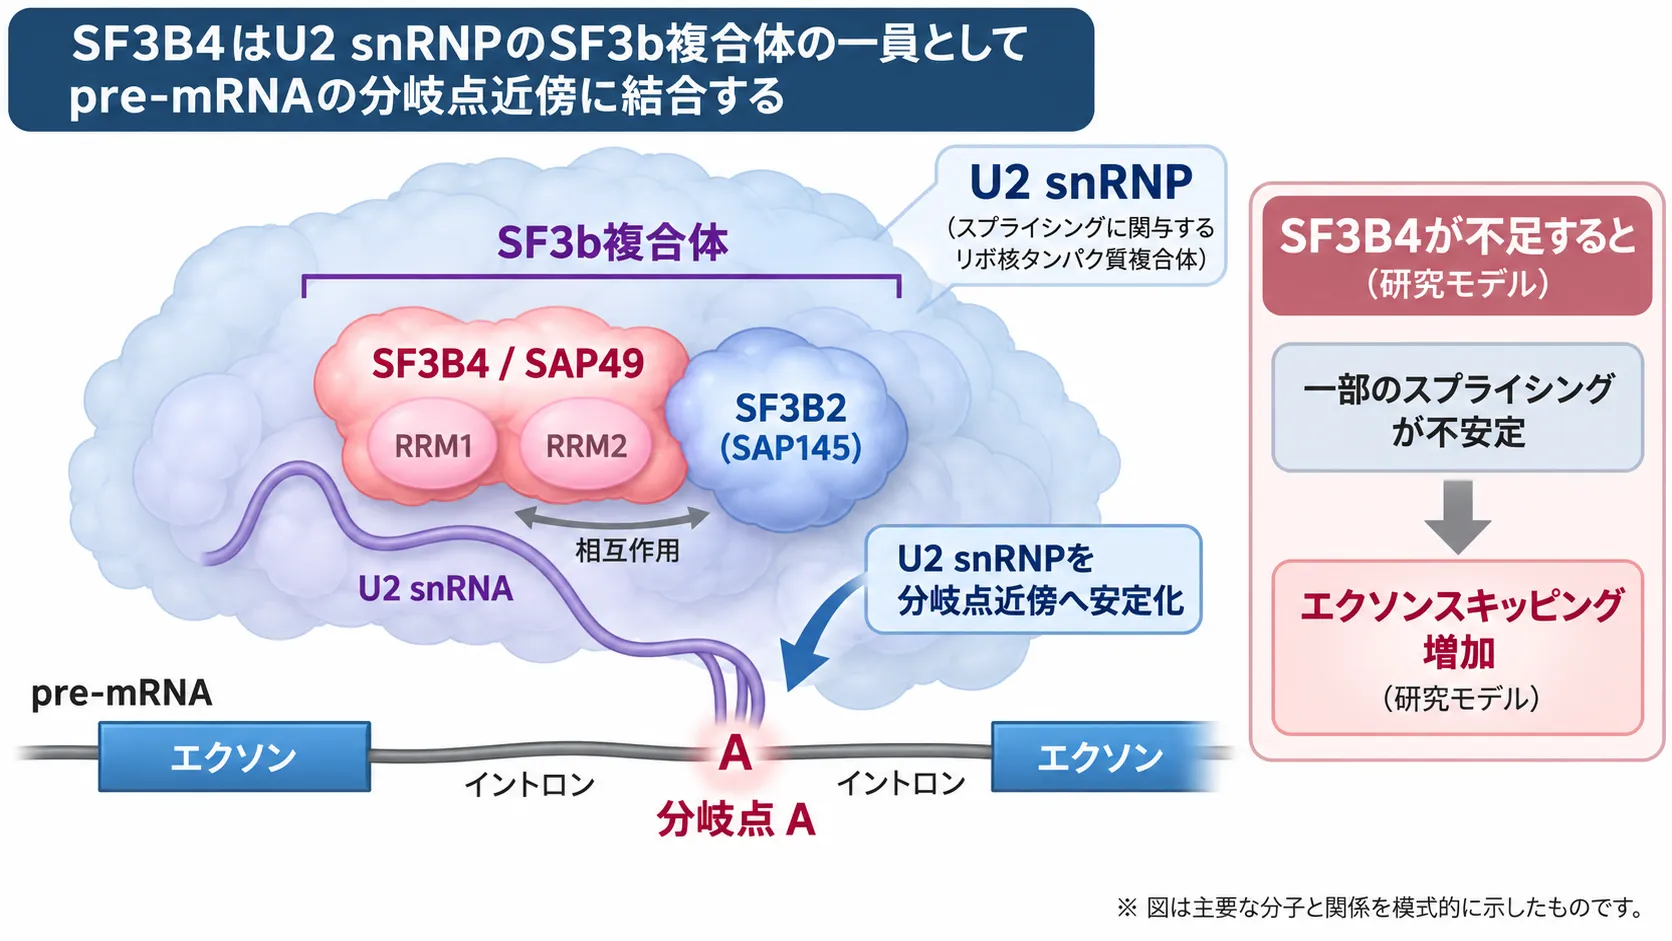
SF3B4がコードするSAP49は、2つのRNA認識モチーフ(RRM)を持つSF3b複合体の構成因子で、SF3B2などとともにU2 snRNPによるpre-mRNA分岐点近傍への安定した結合を支えます。SF3B4が不足した研究モデルでは、一部のスプライシングが不安定になり、エクソンスキッピングの増加が認められています。
ここで大切なのは、SF3B4の量が半分に減っても、全部のスプライシングが一様に止まるわけではないという点です。装置を固定する部品が減ると、しっかりした目印を持つ設計図はなんとか編集できても、目印が弱かったり構造が複雑だったりする設計図は、うまく編集できなくなります。つまり「編集しにくい設計図」から先に破綻していく——この“えり好み”のような性質が、後で述べる症状の場所の偏りを説明する有力な考え方になっています。
量が減るとまず起きるのは「エクソンスキッピング」
SF3B4が足りなくなったときに最初に増える異常は、エクソンスキッピング(本来つなぐべきエクソンを飛ばしてしまう編集ミス)だと報告されています。アフリカツメガエルの一種(Xenopus tropicalis)でsf3b4を欠損させた研究では、発生の初期にはまずエクソンスキッピングが増え、その後で大規模な遺伝子発現の乱れが続いて起きるという時間的な順番が示されました[5]。これは重要な発見です。なぜなら、観察される遺伝子発現の異常の少なくとも一部は、スプライシングの乱れが引き起こした「二次的な結果」だと解釈できるからです。原因(スプライシングの乱れ)と結果(発現の乱れ)を分けて考える必要がある、ということを教えてくれます。
下流で乱れる発生シグナル
SF3B4の量が減ると、いくつかの重要な発生プログラムが同時に閾値を下回ると考えられています。動物モデルからは、複数の経路が並行して関わる「ネットワーク型」の障害が浮かび上がってきました。具体的には、クロマチンを整える因子を介したHOX遺伝子の制御、WNTシグナルと神経堤の形成、FGF(線維芽細胞増殖因子)シグナル、そして細胞の生存に関わる多数の設計図です[3][4]。次の図は、SF3B4の量が減ってから症状に至るまでの大まかな流れです。
このように、SF3B4の病気は「たったひとつの決定的な設計図が壊れて起こる」というより、「複数の発生シグナルが少しずつ足りなくなって、閾値を割り込んだ場所から症状が出る」というイメージでとらえるのが、現在のデータと最もよく合います。これは、同じスプライシングの部品の異常でも特定の組織だけが傷つく、ほかのスプライソパチー(スプライソソーム病)とも共通する考え方です。
4. ネイジャー症候群 ─ SF3B4が起こす代表的な病気
SF3B4と最も強く結びついている病気が、ネイジャー症候群(Nager症候群/先端顔面異骨症1型、AFD1)です。2012年、Bernier(ベルニエ)らの国際共同研究が、エクソーム解析という手法でこの病気の原因遺伝子がSF3B4であることを突き止めました。35家系を調べたところ、20家系(57%)に18種類のSF3B4変異が見つかり、そのほとんどが遺伝子の働きを失わせるタイプ(機能喪失変異)だったのです[1]。この結果から、「遺伝子の働きが半分に減ること(ハプロ不全)」が主な発症の仕組みだと提唱されました。
ネイジャー症候群の典型的な症状は、主に顔の骨と腕・手にあらわれます。具体的には、頬骨の低形成、下あごの低形成(小顎症、しょうがくしょう)、目のふちが外側で下がる眼裂斜下(がんれつしゃか)、外耳の異常と伝音難聴、口蓋裂(こうがいれつ)、そして親指の低形成や欠損を中心とする前腕の親指側(橈骨側、とうこつがわ)の形成異常です[1]。これらの構造はいずれも、胎児期の第一・第二咽頭弓(いんとうきゅう)という部分と前腕から作られます。
💡 見落としてはいけない:あごと気道の問題
下あごの低形成は、単なる見た目の問題ではありません。新生児期に上気道がふさがりやすくなり、呼吸や哺乳(ほにゅう)の困難、気管挿管の難しさにつながることがあります。ネイジャー症候群で命に関わりうる最も重要な問題のひとつが、この気道の確保です。出生直後からの慎重な管理が必要になります。
難聴は、外耳や中耳の耳小骨の形成異常によって起こることが多く、伝音難聴と呼ばれるタイプが中心です。一方で、知的発達については、重い構造異常があっても必ずしも障害されるわけではありません。ただし気道・聴覚・そのほかの併存する異常は個別にていねいに評価する必要があります。ネイジャー症候群は非常にまれな病気で、世界でも報告例はおよそ100例規模とされています。数が少ないぶん、一つひとつの症例からの情報が診療や研究にとって貴重です。
5. 病的変異と遺伝の仕組み
SF3B4の病気で特徴的なのは、原因となる変異が遺伝子のあちこちに散らばっていることです。よくある遺伝病のように「特定の1か所に集中する変異(ホットスポット)」があるのではなく、同じように「遺伝子の働きを失わせる」多数の異なる変異が、それぞれの家族で個別に見つかります[1]。これは、「遺伝子のどこが変わったか」よりも「正常なSF3B4の量がどこまで減ったか」が重要であることを示しています。Bernierらに続いてPetit(プティ)らも独立した患者群でこれを確認し、SF3B4のハプロ不全がネイジャー症候群の主要な原因であることを裏づけました[2]。
💡 用語解説:ハプロ不全(haploinsufficiency)
ヒトは遺伝子を父由来・母由来の2本ずつ持っています。ふつうは1本が働かなくなっても、もう1本でまかなえます。ところが遺伝子によっては、2本そろって初めて足りる「量に敏感な」ものがあり、1本壊れて量が半分になるだけで不調が出ます。これをハプロ不全といいます。SF3B4はこのタイプで、半分に減るだけで顔や手の形づくりに影響します。
見つかる変異のタイプは、設計図の読み枠がずれるフレームシフト変異が最も典型的で、ほかに途中で設計図が終わってしまうナンセンス変異、スプライシングの目印を壊すスプライス部位変異、翻訳の開始点に影響する変異などが含まれます[1]。これらの多くは、異常な設計図を細胞が見つけて壊す品質管理の仕組み(ナンセンス変異依存mRNA分解、NMD)によって処理され、結果としてタンパク質の量が減ります。一方で、ミスセンス変異のように影響が変異ごとに異なるタイプもあり、これらは病的意義がはっきりしないこともあります。
💡 用語解説:ミスセンス変異とVUS
ミスセンス変異は、設計図の1文字が変わってアミノ酸が別のものに置き換わる変異です。影響が出るかどうかは場所によりさまざまで、はっきりしないことも多くあります。病気を起こすか判断できない変異はVUS(意義不明変異)と呼ばれ、慎重な解釈が必要です。
遺伝形式は常染色体顕性(優性)です。ただし、多くの患者さんでは親から受け継いだのではなく、受精のときに新しく生じた変異(新生突然変異、de novo変異)が原因です。つまり、両親に症状がなくても子どもに発症することがあります。なお、遺伝子データベースのClinVarにはSF3B4として多数の変異が登録されていますが、その中には病気を起こすものだけでなく、無害なものや判断がつかないものも含まれます。「データベースに載っている」こと自体は病気の証拠にはならず、症状との一致や変異の性質を総合的に判断する必要があります。
6. Nager–Rodriguez ─ 同じ遺伝子で重症度が変わる
SF3B4に関わる病気は、はっきりと分かれた別々の病気というより、重症度の連続したスペクトラム(幅)としてとらえるほうが、いまの研究とよく合います。より重いタイプがロドリゲス型先端顔面異骨症(Rodriguez症候群)です。ネイジャー症候群と重なる顔面の異常に加えて、より高度な手足の短縮、下肢の異常、心臓の奇形、肺の低形成、中枢神経の形成異常などが加わり、胎児期や周産期に亡くなることもあります。
近年の研究は「同じ変異でも重症度が変わりうる」理由に迫っています。2024年、Kumar(クマール)らは神経堤細胞でだけSf3b4を欠損させたマウスを作り、ネイジャー〜ロドリゲス型に相当する顔面・心臓の異常を再現しました。さらに、同じ欠損をもつ神経堤細胞であっても、その周囲にある神経堤以外の組織のSf3b4の量が2本分か1本分かによって、重症度と症状の出やすさ(浸透率)が変わることを示したのです[3]。これは、病気を「その細胞自身の問題」だけでなく「周囲の組織との相互作用」も含めて理解すべきことを示す、強い根拠になりました。
💡 用語解説:神経堤細胞(しんけいていさいぼう)
神経堤細胞は、胎児の発生初期にあらわれ、体のあちこちへ移動して顔の骨・軟骨・神経・色素細胞などに変化していく、いわば「移動する万能の職人集団」です。顔やあごの骨の多くはこの細胞から作られます。SF3B4の病気で顔に症状が集中するのは、この神経堤細胞が特に影響を受けやすいためと考えられています。
こうした知見から、現時点では「この変異ならネイジャー、あの変異ならロドリゲス」という、変異の場所から重症度を高い精度で予測できる法則は成立していません。実際の重症度には、残っているSF3B4の量、NMDによる設計図の壊れやすさ、発生の時期、細胞の系譜、ほかの遺伝的な修飾因子、周囲の組織からの支援など、多くの要因が影響すると考えられます。したがって、遺伝子検査で変異が見つかっただけで予後を断定することは適切ではありません。
7. なぜ「顔と手」だけなのか ─ SF3B4研究の中心的な謎
ここまで何度か触れてきた、SF3B4研究で最も重要な問いに立ち返ります。スプライシングは全身のすべての細胞で行われているのに、なぜその部品が半分になると、顔・あご・耳・手という特定の場所だけが傷つくのでしょうか。この「組織特異性」の謎は、SF3B4だけでなくスプライソパチー全般に共通する大きなテーマです[6]。
現在の有力な考え方は、「特定の場所でしかSF3B4が使われていないから」ではありません。むしろ、ほぼ全身で使われる部品に対して、神経堤細胞や頭蓋顔面の間葉(かんよう)が特に高い“量への敏感さ”(dosage sensitivity)を持っているから、と考えられています[7]。急速に増殖しながら移動し、たくさんの設計図を一気に編集しなければならない神経堤細胞は、スプライシングの能力に少しでも余裕がなくなると、まっさきに影響を受けてしまうのです。
動物モデルはこの考えを具体的に裏づけています。アフリカツメガエルのモデルでは、神経堤が最初に作られる段階は比較的保たれる一方、その後、細胞が移動する段階になって障害と細胞死が顕在化しました[5]。マウスのモデルでも、症状が出る前の段階ですでに神経堤の遺伝子ネットワークに変化が起き、エクソンスキッピングが増えていました[3]。つまりSF3B4は、細胞の運命を最初に決める段階だけでなく、神経堤細胞が特定の発生プログラムを急いで実行するその時期に、特に重要なのだと考えられます。
動物ごとに「どれくらいSF3B4が減ると症状が出るか」の閾値が違うことも、この考えを支えます。ヒトでは1本の遺伝子が壊れる(働きが半分になる)だけで明らかな顔の症状が出ますが、ふつうのマウスやカエルでは、1本壊れただけでは比較的症状が軽いことが知られています[5]。これは「カエルで軽いからヒトでも軽い」という意味ではなく、必要な量の閾値が種によって異なることを示しています。ヒトはこの部品の量に、とりわけ敏感な生き物なのです。
8. 診断と検査の流れ
ネイジャー症候群の診断は、特徴的な体の所見を見きわめることと、遺伝子検査による確認を組み合わせて行います。典型的な組み合わせは「下顎顔面異骨症(顔とあごの形成異常)+前腕の親指側の異常」です。とくに親指・橈骨側の異常は、よく似た顔の病気であるトリーチャーコリンズ症候群と区別するうえで重要な手がかりになります。
重症例では、ほかのスプライソソーム関連の顔面疾患との見分けも必要です。たとえば、より重い四肢の異常を伴うミラー症候群、小頭症を伴うギオン・アルメイダ型下顎顔面異骨症(EFTUD2による)、肋骨と小あごを特徴とする脳肋骨下顎症候群(SNRPBによる)などが鑑別の対象になります。これらはいずれもスプライシングに関わる遺伝子が原因で、SF3B4と同じ「スプライソパチー」の仲間です。
分子診断の実務的な流れは、おおむね次のようになります。まずSF3B4の配列解析、または頭蓋顔面・四肢の形成異常に関わる遺伝子パネル検査を行います。陰性でも臨床的に強く疑われる場合は、欠失・重複を調べるCNV解析を追加します。非典型例や陰性例ではエクソーム・ゲノム解析へ進みます。候補となる変異がスプライシングに影響しそうな場合やVUSの場合は、可能な範囲でRNAを用いた検査でその影響を確かめます。最後に、両親の検査によって新生突然変異かどうかを確認します。この流れは、原因遺伝子を発見したBernierらの研究(エクソーム解析による候補同定とサンガー法による検証の組み合わせ)が原型になっています[1]。
妊娠中には、超音波検査で小さいあご(小顎症)、四肢の短縮、親指・橈骨側の異常、口蓋や顔面の形成異常などが見つかることが、診断のきっかけになりえます。家系内に原因となる変異がすでに分かっている場合は、絨毛や羊水から採取したDNAを使った標的検査が原理的には可能です。ただし、遺伝子型から重症度を高い精度で予測することは難しいため、分子的に陽性というだけで予後を断定することはできません。
🩺 院長コラム【診断名がつくまでの時間について】
原因がすぐに特定できない希少・遺伝性疾患では、複数の検査を段階的に行うことがあります。SF3B4関連疾患でも、同じ遺伝子の病的変異であっても表現型や重症度には幅があり、遺伝子型だけから予後を断定することはできません。遺伝子検査の結果は、それ単独ではなく、体の所見、家族歴、変異の種類、既報の機能データなどと合わせて総合的に意味づけることが重要です。
9. 治療と最新の研究 ─ どこまで来ているか
現時点では、SF3B4のハプロ不全そのものを直接正常化する確立した治療法はありません。ネイジャー症候群の治療は、生まれつきの構造的・機能的な問題に対する支持療法と外科的な再建が中心です。具体的には、出生時の気道確保、哺乳・摂食の支援、聴覚の評価、口蓋裂や顎顔面・四肢の再建などが、多くの診療科が連携して行われます。とくに重い小顎症は新生児期の生命予後に直結しうるため、慎重な管理が求められます。
動物モデルで見えてきた「経路の回復」という可能性
研究の面では、病態機序の理解につながる知見が報告されています。2024年、Ulhaq(ウルハク)らはsf3b4を欠損させたゼブラフィッシュで、FGF8というシグナルの低下が起きていることを見つけました。そして、外からFGF8を補ったところ、発生の異常が有意に改善したのです[4]。これは、SF3B4そのものを直さなくても、その下流で足りなくなった経路を補えば症状を和らげられる可能性を示す、重要な「原理の証明」です。
⚠️ ただし「治療」にはまだ遠い
FGF8は顔・神経・四肢などたくさんの発生過程を同時に制御する非常に強力なシグナルです。量やタイミング、効かせる場所の許容範囲がとても狭い可能性が高く、「ネイジャー症候群にFGF8を投与すればよい」と考える段階ではありません。これはあくまで、SF3B4の病気の仕組みを解き明かす研究上の発見です。実際の治療への応用には、さらに多くの検証が必要です。
SF3B4そのものを補う遺伝子治療も、理論上は考えられます。しかし、ネイジャー症候群の主な構造異常は胎児発生のごく初期に決まってしまうこと、SF3B4は全身で使われる必須の部品で多すぎても少なすぎても問題が起きうることから、「適切な細胞に、適切な発生時期に、適切な量」を届ける必要があり、出生後の一般的な遺伝子治療よりもはるかに難しいのが実情です。より現実的には、SF3B4全体を操作するのではなく、感受性の高い下流の経路を特定して一時的に補正する戦略が探られています。ただし、どの経路がヒトのネイジャー症候群で本当に重要な「引き金」なのかを、ヒト由来のモデルで検証していくことが今後の課題です。
がんとの関わり ─ 逆に「増えすぎ」が問題になる場面
生まれつきの病気とは逆に、一部のがんではSF3B4が増えすぎることが問題になります。2022年のLi(リー)らの研究では、子宮頸がんでSF3B4が高く発現しており、その発現を抑えると細胞の増殖・浸潤が低下することが示されました[8]。これは、SF3B4が「ネイジャー症候群の遺伝子」であると同時に、細胞の量に敏感なRNA処理因子として、がんの分野でも注目される存在であることを示しています。ただし、がんでの高発現と、ネイジャー症候群の生まれつきの機能低下は、まったく異なる生物学的な状況です。がん研究の知見から、全身でSF3B4を抑える治療をただちに正当化することはできません。正常な細胞でもSF3B4は必須であり、慎重な検討が必要です。
10. よくある誤解
誤解①「顔だけで働く遺伝子だから顔に症状が出る」
逆です。SF3B4は全身のほぼすべての細胞で使われる基本的な遺伝子です。それでも顔と手に症状が集中するのは、神経堤細胞などがSF3B4の量の減少に特に敏感だからだと考えられています。
誤解②「変異の場所で重症度が決まる」
SF3B4では、変異は遺伝子全体に散らばっており、場所から重症度を正確に予測する法則は確立していません。残る遺伝子量、発生時期、周囲組織との関係など、多くの要因が影響します。
誤解③「親に症状がないから遺伝ではない」
ネイジャー症候群の多くは、受精のときに新しく生じた新生突然変異(de novo変異)が原因です。両親に症状がなくても、子どもに発症することがあります。
誤解④「FGF8で治せる病気になった」
動物モデルでFGF8が症状を一部改善したのは事実ですが、これは仕組みの証明であって治療法ではありません。FGF8は強力なシグナルで、そのままヒトの治療に使える段階ではありません。
まとめ ─ 「基本部品の量」が形づくりを左右する
SF3B4は、mRNAスプライシングという生命の基本作業を支える、全身で使われる部品SAP49の設計図です。その働きが半分に減るだけで、顔・あご・耳・手という特定の場所の形づくりが乱れるネイジャー症候群が起こります[1]。2012年に原因遺伝子が特定されて以降、研究は「単純なハプロ不全の記述」から、神経堤細胞におけるHOX・WNT・FGF・細胞死、そして組織どうしの相互作用を含む、多層的なネットワークの理解へと進んできました[3][5]。
いま最大の課題は、ヒトの発生で本当に重要な「編集ミスの標的」を特定し、それをネイジャー〜ロドリゲスの重症度の予測や、安全な経路レベルの回復へと結びつけることです。SF3B4の物語は、「全身で使われる基本部品でも、その量への敏感さは組織ごとに大きく違う」という、遺伝子の働きを読み解くうえで大切な視点を教えてくれます。遺伝子検査で見つかった変化を、体の所見や家族の状況と合わせて意味づけることが、正確な診断と医学的判断の土台になります。
よくある質問(FAQ)
Q1. SF3B4遺伝子とは何ですか?
SF3B4遺伝子は、mRNAのスプライシング(設計図から不要な部分を取り除いて仕上げる編集作業)を担う「スプライソソーム」という装置の部品、SAP49というタンパク質を作る遺伝子です。1番染色体の1q21.2という場所にあり、全身のほぼすべての細胞で使われる基本的な遺伝子です。この遺伝子の働きが半分に減ると、ネイジャー症候群という生まれつきの病気が起こります。
Q2. SF3B4の異常でどんな病気が起こりますか?
代表的なのはネイジャー症候群(先端顔面異骨症1型)です。頬骨や下あごの低形成(小顎症)、目のふちが外側で下がる、外耳の異常と伝音難聴、口蓋裂、親指の低形成や欠損などが主な症状です。より重いタイプにロドリゲス型があり、四肢の短縮や心臓の奇形などを伴い、周産期に亡くなることもあります。これらは重症度の連続した幅としてとらえられています。
Q3. ネイジャー症候群はどのように遺伝しますか?
常染色体顕性(優性)遺伝で、遺伝子の働きが半分になること(ハプロ不全)が発症の主な仕組みです。ただし、多くの患者さんでは親から受け継いだのではなく、受精のときに新しく生じた変異(新生突然変異、de novo変異)が原因です。そのため、両親に症状がなくても子どもに発症することがあります。ご家族の状況に応じた見通しについては、遺伝カウンセリングでご相談いただけます。
Q4. 全身で使われる遺伝子なのに、なぜ顔と手だけに症状が出るのですか?
これはSF3B4研究の最大の謎で、まだ完全には解明されていません。有力な考え方は、顔やあごの骨を作る神経堤細胞という細胞が、SF3B4の量の減少に特に敏感だから、というものです。急いで増えて移動し、たくさんの設計図を一度に編集しなければならない神経堤細胞は、スプライシングの余裕が少し減っただけでまっさきに影響を受けると考えられています。
Q5. SF3B4の病気に治療法はありますか?
現時点で、SF3B4の働きそのものを直接正常化する確立した治療法はありません。治療は、気道の確保、哺乳・摂食の支援、聴覚評価、口蓋裂や顎顔面・四肢の再建など、構造や機能の問題に対する支持療法・外科的再建が中心です。動物モデルではFGF8というシグナルの補充で症状が一部改善しましたが、これは仕組みの証明であり、ヒトの治療にそのまま使える段階ではありません。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Bernier FP, et al. Haploinsufficiency of SF3B4, a component of the pre-mRNA spliceosomal complex, causes Nager syndrome. Am J Hum Genet. 2012;90(5):925-933. doi:10.1016/j.ajhg.2012.04.004. [PubMed 22541558]
- [2] Petit F, et al. Nager syndrome: confirmation of SF3B4 haploinsufficiency as the major cause. Clin Genet. 2014;86(3):246-251. doi:10.1111/cge.12259. [PubMed 24003905]
- [3] Kumar S, et al. Etiology of craniofacial and cardiac malformations in a mouse model of SF3B4-related syndromes. Proc Natl Acad Sci U S A. 2024;121(39):e2405523121. doi:10.1073/pnas.2405523121. [PubMed 39292749]
- [4] Ulhaq ZS, et al. Fgf8 contributes to the pathogenesis of Nager syndrome. Int J Biol Macromol. 2024;280(Pt 3):135692. doi:10.1016/j.ijbiomac.2024.135692. [PubMed 39288852]
- [5] Griffin C, et al. Deletion of sf3b4 causes splicing defects and gene dysregulation that disrupt craniofacial development and survival. Dis Model Mech. 2025;18(3):dmm052169. doi:10.1242/dmm.052169. [PubMed 40126363]
- [6] Griffin C, Saint-Jeannet JP. Spliceosomopathies: diseases and mechanisms. Dev Dyn. 2020;249(9):1038-1046. doi:10.1002/dvdy.214. [PubMed 32506634]
- [7] Tissue expression of SF3B4 — The Human Protein Atlas. [proteinatlas.org]
- [8] Li Y, et al. The splicing factor SF3B4 drives proliferation and invasion in cervical cancer by regulating SPAG5. Cell Death Discov. 2022;8(1):326. doi:10.1038/s41420-022-01120-3. [PubMed 35853859]






