

目次

📍 クイックナビゲーション
生まれてきた赤ちゃんに、下あごが小さく後ろに引っ込んでいる、手足の小指側の指が欠けている——こうした特徴がそろったとき、候補にあがる病気のひとつがミラー症候群(Miller syndrome、読み:ミラーしょうこうぐん)です。正式には軸後性先端顔面骨形成不全症(じくこうせいせんたんがんめんこつけいせいふぜんしょう、POADS)と呼ばれ、顔の骨と手足が、おなかの中で作られる時期にうまく育たないことで起こります。
この記事では、ミラー症候群がどんな病気なのか、なぜDHODHという1つの遺伝子の変化が顔と手足という離れた場所に同時に影響するのか、どうやって診断し、どんな治療やケアがあるのか、そして次のお子さんへの遺伝はどう考えればよいのかまでを、一般の方にもわかる言葉で、臨床遺伝専門医の立場から順を追ってお伝えします。
- ➤ ミラー症候群(POADS)がどんな病気で、何を手がかりに疑うのか
- ➤ 原因遺伝子DHODHと「ピリミジン合成」のしくみ
- ➤ なぜ顔の骨と手足の小指側という離れた場所が同時に傷むのか
- ➤ トリーチャーコリンズ症候群・ネイガー症候群との見分け方
- ➤ 気道確保・下顎延長術などの治療と、次子25%という遺伝の考え方
🧬Q. ミラー症候群とはどんな病気ですか?
顔の骨(とくに下あごや頬骨)と、手足の小指側の指が、胎児期にうまく育たないことで起こる、生まれつきの非常にまれな病気です。原因はDHODHという遺伝子の両方のコピー(両アレル)に病的な変化があることで、常染色体潜性(劣性)遺伝の形をとります。
🩺Q. 知的な発達はどうなりますか?
生存されたお子さんの多くで知的発達は正常に保たれることが報告されています。ことばやコミュニケーションの遅れが見られる場合も、その多くは難聴や口蓋裂による物理的な要因が背景にあります。
🌸Q. 治療法はありますか?
病気そのものを治す方法はまだありませんが、気道の確保、下顎延長術、口蓋裂の手術、聞こえのサポートなどを複数の科が連携して行うことで、生活の質を大きく支えられます。
ミラー症候群(POADS)とは——顔と手足に現れる、生まれつきの形態の違い
2つの特徴——「顔面骨の形成不全」と「小指側の欠損」
ミラー症候群は、大きく分けて2つの体の部分に特徴が現れます。ひとつは顔の骨の形成不全(下顎顔面異形成)で、下あごが小さい、頬骨が育ちにくい、下まぶたに欠損(コロボーマ)がある、耳の形が特徴的、といった所見です。もうひとつは手足の「軸後性(じくこうせい)」の欠損、つまり小指・小趾の側の指が欠けたり短くなったりする所見です[3]。この「顔+小指側の手足」という組み合わせが、この病気を見分ける最大の手がかりになります。
手足を「親指側」と「小指側」に分けて考えるとき、小指・小趾の側を「軸後性(postaxial:じくこうせい)」、親指・母趾の側を「軸前性(preaxial:じくぜんせい)」と呼びます。ミラー症候群は名前のとおり小指側(軸後性)の欠損が中心です。この「どちら側が欠けるか」は、あとで述べる似た病気との見分けでとても重要になります。
この病気には、これまでにいくつもの呼び名がありました。医学的な正式名称は軸後性先端顔面骨形成不全症(POADS)ですが、報告した研究者の名前からジェネー・ヴィーデマン症候群(Genée-Wiedemann症候群)やヴィルダーヴァンク・スミス症候群とも呼ばれてきました[6]。1973年にヴィーデマンが、1979年にミラーらが臨床的な特徴を詳しくまとめたことが知られており[4]、現在では「ミラー症候群」という呼び名が最も広く使われています。国際的な希少疾患データベースOMIMでは番号263750として登録されています[3]。一般向けには、米国国立医学図書館のMedlinePlus Geneticsでも、DHODH遺伝子の変化がミラー症候群に特有の骨の異常を引き起こすことが解説されています[14]。
どのくらいまれな病気なのか
ミラー症候群は、遺伝性疾患のなかでも極めてまれな病気です。ヨーロッパの希少疾患データベースOrphanetでは、有病率は100万人に1人未満と見積もられており、これまでに医学文献で報告された症例は30例未満とされています[2]。2024年11月までの文献を集めたシステマティックレビューでも、集められた症例は全部で44例で、そのうち遺伝子による確定診断がついていたのは18.2%にすぎませんでした[5]。それだけ、正確な診断が難しく、また症状が重なる別の病気と間違われやすい病気だといえます。
この病気は、医学史のうえでも特別な意味を持っています。2010年、Ngらの研究チームが「全エクソームシーケンス」という新しい技術を使い、単一遺伝子が原因の病気(メンデル遺伝病)として世界で初めて、原因遺伝子を突き止めることに成功したのが、ほかならぬミラー症候群だったのです[1]。わずか4人の患者さんのエクソーム(遺伝子の設計図の部分)を読むことで、DHODHという原因遺伝子にたどり着きました。この成果は、原因不明だった数多くの希少疾患の診断のあり方を大きく変えるきっかけになりました。
原因遺伝子DHODH——「ピリミジンを作る酵素」の設計図
ミラー症候群の原因は、16番染色体(16q22.2)にあるDHODH遺伝子の、両方のコピー(両アレル)に病的バリアントがあることです[1]。私たちは1つの遺伝子を父由来・母由来の2コピーずつ持っていますが、ミラー症候群では、その両方に変化があって初めて発症します。片方だけに変化がある人(保因者)は、通常は症状が出ません。この遺伝のしかたを常染色体潜性(劣性)遺伝といいます。
DHODHは細胞の材料「ピリミジン」を作る要の酵素
DHODH(ジヒドロオロト酸デヒドロゲナーゼ)は、細胞にとって欠かせない「ピリミジン」という物質を新しく作り出す工程を担う酵素です[1]。ピリミジンは、遺伝情報を伝えるDNAやRNAの部品になるだけでなく、細胞膜の材料など、体のさまざまな場面で使われる基本的な分子です。ピリミジンを作る道すじ(新規合成経路)は6つの反応から成り、DHODHはそのうち4番目の反応を受け持っています。
ピリミジンを作る6つの酵素のうち、5つは細胞の「細胞質」ではたらきますが、DHODHだけは、細胞のエネルギー工場である「ミトコンドリア」の内膜にくっついてはたらきます。この特別な立ち位置が、あとで説明する病気のしくみに深く関わってきます。
DHODHがミトコンドリアの内膜にあるということは、単にピリミジンを作るだけでなく、ミトコンドリアのエネルギー産生(電子伝達系)とも手をつないでいることを意味します[9]。DHODHが反応を進めるとき、電子はユビキノン(コエンザイムQ10)という運び屋に受け渡されます。つまりDHODHは、「細胞の材料づくり」と「エネルギーづくり」という2つの重要な仕事を橋渡ししているのです。この関係はDHODH-CoQ10経路として、別ページでさらに詳しく解説しています。
なぜ「完全に働かなくなる」変化は少ないのか
これまでにミラー症候群の患者さんから、DHODH遺伝子の複数の病的変化(バリアント)が見つかっています。その多くはミスセンス変異で、タンパク質を途中で完全に途切れさせるナンセンス変異やフレームシフト変異は比較的まれです[7]。
ミスセンス変異とは、遺伝子の設計図の1文字が別の文字に置き換わり、タンパク質を構成するアミノ酸が1個だけ入れ替わる変化です。タンパク質がまったく作られなくなるわけではなく、「働きが弱くなる」あるいは「不安定になる」タイプの変化が多いのが特徴です。
ミスセンス変異が多いという事実には、大切な意味があります。DHODHはピリミジン新規合成に必須の酵素で、動物モデルではDhodhの完全欠損が胎生致死になることが報告されています。そのため、ミラー症候群では残存酵素活性をもつ低機能型(hypomorphic)のアレルが重要と考えられてきました[7][12]。ただし、近年はフレームシフトやエクソン欠失など強い機能低下をもたらすバリアントも報告されており、個々のバリアントの影響は組み合わせを含めて評価する必要があります。実際、変異の種類によって、タンパク質そのものが不安定になって分解されやすくなるものや、基質(材料)との結合に関わる部分が微妙に変化して働きが落ちるものなど、しくみの違いも報告されています[9]。近年では、中国の家系で新しいタイプの変異が報告されるなど、変異の全体像は今も広がり続けています[12]。
なぜ「顔」と「手足」に——神経堤細胞とミトコンドリアの物語
激しく分裂する細胞ほど、ピリミジン不足に弱い
DHODHは全身の細胞で機能する酵素ですが、なぜ顔と手足という特定の場所に影響が出るのか、その詳細な機序はまだ十分には解明されていません。発生期には、将来の顔面構造や手足をつくる細胞群が活発に増殖・分化するため、ピリミジン新規合成の低下がこれらの発生過程に影響すると考えられています。DHODHはピリミジン新規合成の第4段階を担い、その機能低下が発生異常につながることが示唆されています[1][11]。
受精からおよそ4〜7週の時期に、将来の顔やあごの骨、耳の骨、顔の組織のもとになる咽頭弓(いんとうきゅう)が作られます。この組織づくりの主役が神経堤細胞(しんけいていさいぼう)です。神経堤細胞は体のあちこちに移動して、軟骨や骨、結合組織などに育っていく、多才な細胞のグループです。手足のもとになる肢芽(しが)の細胞も、この時期に盛んに分裂しています。
DHODHの働きが落ちるとピリミジン新規合成が低下し、発生期の神経堤細胞や肢芽の正常な増殖・分化に影響する可能性があります。ただし、DHODHバリアントがなぜ顔面と四肢に特徴的な異常を生じさせるのかは、現時点でも完全には解明されていません。
もう一つの機能——DHODHとミトコンドリアのフェロトーシス防御
DHODHには、ピリミジン新規合成に加えて、ミトコンドリア内膜でフェロトーシス防御に関与する機能があることが、主としてがん細胞を用いた研究から報告されています。DHODH反応ではユビキノンがユビキノールへ還元され、この反応がミトコンドリア内膜の脂質過酸化を抑える防御系の一部として働くことが示されました[10]。
この「脂質過酸化を伴う鉄依存性の調節性細胞死」をフェロトーシスといいます。2021年の研究では、DHODHがミトコンドリア内膜でフェロトーシス防御系として働くことが示されました[10]。ただし、この研究はミラー症候群の患者や発生期の神経堤細胞を対象としたものではありません。そのため、フェロトーシス防御の低下がミラー症候群の顔面・四肢形成異常を直接引き起こすかどうかは未確立であり、現時点では病態を考えるうえでの研究上の仮説として位置づける必要があります。
図1:DHODHの機能低下が形態異常につながる流れ
DHODHの
機能低下
両アレルの変化
ピリミジン
新規合成の低下
発生過程への影響
神経堤・肢芽の
発生への影響
機序は未解明の部分あり
顔面骨・手足の
形成不全
ミラー症候群
※スマートフォンでは各ステップが縦に並びます。
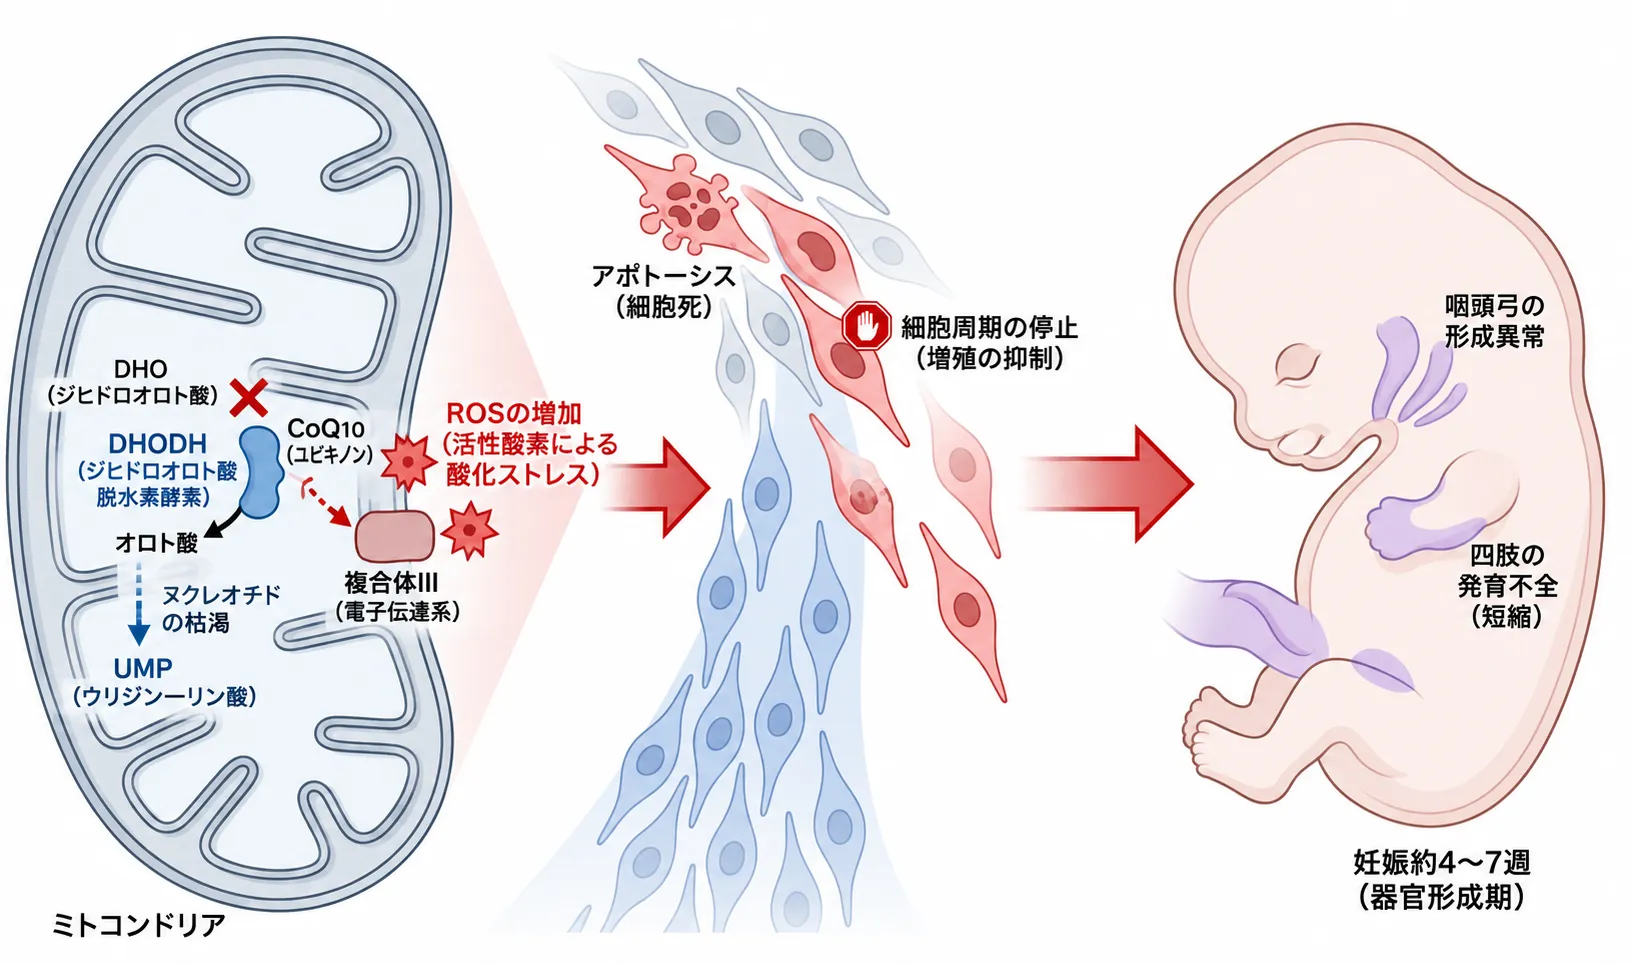
図:ミラー症候群におけるDHODH機能低下と発生異常の関係を示す模式図。DHODHの機能低下によりピリミジン新規合成が低下し、発生期の細胞増殖・分化に影響することが、ミラー症候群の病態の中心と考えられている。DHODHはミトコンドリア内膜でユビキノン(CoQ)を電子受容体として利用するため、図にはミトコンドリア機能や酸化ストレスとの関連も研究上の仮説として示している。ただし、ROS蓄積、アポトーシスや細胞周期停止、フェロトーシス防御低下がヒトのミラー症候群で顔面・四肢形成異常を直接引き起こすことは確立していない。受精後およそ4〜7週に形成される咽頭弓や肢芽の発生にDHODH機能低下が影響すると考えられるものの、その詳細な分子機序には未解明の部分が残る。
薬でも同じ形が起こる——DHODHを止める薬の教訓
DHODHが発生期の神経堤や四肢形成に関与することを示す実験的な証拠があります。関節リウマチなどの治療に使われるレフルノミドは、その活性代謝物がDHODHを阻害します。ゼブラフィッシュ胚では、レフルノミドなどのDHODH阻害薬によって神経堤細胞の発生が著しく抑制されることが示されています[11]。また妊娠マウスへのレフルノミド投与では、口蓋裂などの頭蓋顔面異常や四肢を含む複数の奇形が報告されています[15]。ただし、これらの薬剤曝露による所見がミラー症候群の表現型をそのまま再現するわけではありません。
このため、レフルノミドをはじめとするDHODHを抑える薬は、妊娠中の使用が強く注意される薬として扱われています。この薬の成分は体から抜けるのに時間がかかるため、妊娠を希望する場合には、医師の管理のもとで血中濃度を十分に下げる手順が必要になります。薬とおなかの赤ちゃんの関係で気になることがあれば、必ず主治医に相談してください。
症状の全体像——どんな所見が、どのくらいの頻度でみられるか
ミラー症候群の症状は、顔まわりと手足に大きく分かれます。ここでは、44例をまとめたシステマティックレビュー[5]と、10人の患者さんをまとめたフランスのコホート研究[6]のデータをもとに、代表的な所見と、その現れる頻度を整理します。数字はあくまで「これまでに報告された範囲」の目安で、お一人おひとりで現れ方は異なります。
図2:ミラー症候群でみられる主な所見と頻度
顔まわりの所見
- 小顎症(下あごが小さい):約75%
- 口蓋裂・口唇裂:約77%
- 頬骨の低形成:約73%
- 下まぶたのコロボーマ・外反:約70%
- 耳の形の異常:約64%
手足の所見
- 手の異常(小指側):約96%
- 足の異常(小趾側):約91%
- 前腕の短縮:約52%
- 親指側の異常も混在することあり
全身・その他の所見
- 先天性心疾患(心房中隔欠損など)
- 漏斗胸などの骨格の所見
- 視神経萎縮(一部の家系で報告)
- 知的発達は多くで正常
※頻度は報告された症例をまとめた目安であり、個々の現れ方には幅があります。
顔まわりの所見——気道と聞こえに関わる
最も多い顔の所見は小顎症(しょうがくしょう)で、約75%にみられます[5]。下あごが小さいと、舌の付け根が奥に落ち込んで気道をふさぎやすくなり、ピエール・ロバン連鎖と呼ばれる呼吸や哺乳の困難につながることがあります。次に多いのが口蓋裂・口唇裂で、約77%にみられ、多くは口蓋裂です[5]。口蓋裂は、くり返す中耳炎や、ことばの発音のしにくさの原因になります。
耳の形の異常も約64%にみられ、外耳道が閉じていたり、耳の中の小さな骨(耳小骨)に異常があったりすることが多く、これが伝音性難聴(音が伝わりにくいタイプの難聴)につながります[5]。下まぶたのコロボーマ(組織の欠損)や外反も約70%にみられ、放っておくと角膜が乾いてしまうため、眼科的なケアが大切になります。
手足の所見と、新しくわかってきたこと
手足では、小指側(軸後性)の欠損がこの病気を定義づける最大の特徴で、手で約96%、足で約91%と高い頻度でみられます[5]。前腕の骨(尺骨・橈骨)が育ちにくく、前腕が短くなることも約半数にみられます。かつては小指側の欠損だけが典型とされてきましたが、フランスの最新のコホート研究では、親指側(軸前性)の異常や、脛骨(すねの骨)の低形成も少なからず混在することが報告されました[6]。このことは、次に述べる似た病気との見分けを、より慎重にする必要があることを意味します。
同じフランスのコホートでは、視神経萎縮(ししんけいいしゅく)という、これまで知られていなかった所見が、ある家系の複数の方に確認されました[6]。視神経萎縮はミトコンドリアの病気でみられやすい所見で、DHODHがミトコンドリアではたらく酵素であることを考えると、生化学的なしくみとも合っています。将来的には、眼科的なチェックが役立つ可能性が指摘されています。なお、生存された患者さんの多くで知的発達は正常に保たれることが確認されており、発達やことばの遅れがみられる場合も、その多くは難聴や口蓋裂による物理的な要因が背景にあると考えられています[6]。
似た病気との違い——「四肢の異常の有無」と「どちら側か」がカギ
ミラー症候群の顔の特徴は、いくつかの別の病気ととてもよく似ています。そのため、診断では顔だけでなく「手足に異常があるか」「あるとすれば親指側か小指側か」を見ることが決め手になります[3]。代表的な見分けの相手を整理します。
図3:顔面骨形成不全症の見分け方
| 病名 | 原因遺伝子 | 手足の異常 | 遺伝形式 |
|---|---|---|---|
| ミラー症候群 | DHODH | 小指側(軸後性)が中心 | 常染色体潜性 |
| トリーチャーコリンズ症候群 | TCOF1 ほか | 原則なし | 多くは常染色体顕性 |
| ネイガー症候群 | SF3B4 | 親指側(軸前性)が中心 | 常染色体顕性(多くは新生変異) |
| ロドリゲス症候群 | SF3B4 | 重度・下肢の異常 | 顕性(多くは新生変異) |
※スマートフォンでは表を横にスクロールできます。
トリーチャーコリンズ症候群は、小顎症・頬骨の低形成・下まぶたのコロボーマ・伝音性難聴など、顔の所見はミラー症候群とほぼ重なります。しかし、TCOF1などの遺伝子の変化で起こり(多くは常染色体顕性遺伝)、手足の形態異常を伴わないことが決定的な違いです[3]。トリーチャーコリンズ症候群の詳しい解説や、関連する遺伝子パネル検査も別ページにあります。
ネイガー症候群(Nager acrofacial dysostosis、読み:ネイガーしょうこうぐん)は、SF3B4という遺伝子の変化で起こり、顔の異常に手足の異常を伴う点でミラー症候群とよく似ています。ただし、ネイガー症候群の手足の異常は親指側(軸前性)が中心で、親指の欠損や橈骨の低形成がみられます。前述のとおり、ミラー症候群でも親指側の異常が混在することがわかってきたため、手足の所見だけでの見分けには限界があり、遺伝学的検査が欠かせません。ミネルバクリニックのネイガー症候群の解説ページもあわせてご覧ください。
ロドリゲス症候群(Rodriguez syndrome、読み:ロドリゲスしょうこうぐん)は、ネイガー症候群と同じSF3B4遺伝子の変化で起こる、より重症のタイプと考えられています。重度の四肢の異常、肺の低形成、中枢神経や心臓の重い異常を伴い、周産期に命に関わる経過をたどる点が異なります。ミラー症候群、ネイガー症候群、ロドリゲス症候群は、いずれも顔面と四肢の形成異常を特徴とする「先端顔面骨形成不全症」の鑑別に含まれますが、原因遺伝子や典型的な四肢所見、重症度が異なります。
診断と検査——出生前の画像から、遺伝子・生化学的な確認まで
出生前——超音波検査で疑われることも
ミラー症候群は、妊娠中の超音波検査(エコー)や胎児MRIで疑われることがあります。重度の小顎症、前腕の短縮、指の欠損(とくに小指の欠失)といった所見が確認されると、この病気が候補にあがります[2]。Orphanetでも、手足の小指側の指の減少という所見から、出生前に臨床的に診断が疑われ、分子(遺伝子)検査で確認できると記載されています[2]。これらの所見が見つかった段階で、似た病気と区別するために、遺伝学的・生化学的な検査へ進むことがすすめられます。
出生前に遺伝子で確認する場合は、羊水や絨毛から採取した細胞を用いてDHODH遺伝子を調べます。羊水検査・絨毛検査は、すでに家系内でDHODHの変化がわかっている場合に、その変化を胎児が受け継いでいるかを確認するのに役立ちます。どの検査をどの時期に行うかは、ご家族の状況によって変わるため、遺伝カウンセリングのなかで医学的情報と選択肢を整理します。
出生後——遺伝子検査と、新しい生化学的マーカー
最終的な確定診断は、全エクソーム検査(WES)や、目的の遺伝子をまとめて調べるパネル検査によって、DHODH遺伝子の両方のコピーに病的な変化があることを確認して行います[1]。耳の異常による難聴を伴うことが多いため、症候性難聴の遺伝子検査など、症状に応じた検査が組み合わされることもあります。
近年は、DHODH機能低下を補助的に評価する生化学的検査も報告されています。DHODHの働きが落ちると、その基質であるジヒドロオロト酸(DHO)が代謝されにくくなり、体内で増加します。液体クロマトグラフィー・タンデム質量分析(LC-MS/MS)などを用いて、血漿・尿や乾燥血液スポット等の検体からDHOを測定する方法が報告されています[8]。2016年の報告では、ミラー症候群患者で血漿・尿中DHOの上昇が確認され、DHODH機能不全を支持する生化学的バイオマーカー候補としての有用性が示されました[8]。ただし、一般的な新生児マススクリーニングとして確立しているわけではなく、遺伝学的検査に代わる確定診断法ではありません。
治療と管理——複数の科が連携して生活を支える
現時点で、ミラー症候群そのものを根本から治す方法はありません。そのため、お子さんの生活の質を支えることを目標に、小児科・形成外科・耳鼻咽喉科・歯科・眼科・遺伝科などが連携する集学的なチーム医療が中心になります。ここでは主な柱を紹介します。
まず大切なのは「気道の確保」
生まれた直後にいちばん注意が必要なのが、重度の小顎症による気道のふさがり(上気道閉塞)です。軽い場合は、体位を工夫したり鼻から気道を確保する器具を使ったりして対応できますが、重い場合はしっかりとした気道確保が必要になります。かつては気管切開が標準でしたが、近年は下顎延長術(かがくえんちょうじゅつ、MDO)が積極的に行われるようになっています。
下顎延長術は、下あごの骨を切って延長器を取りつけ、少しずつ骨を前に引き出して新しい骨を作りながらあごを前に出す手術です。これにより気道のスペースを物理的に広げられます。小顎症による気道閉塞に対する下顎延長術の総説では、気管切開を回避できた割合が約94%と報告されており、すでに気管切開をしている場合でも早期に外せる可能性があることが示されています[13]。ただし、この数字はミラー症候群だけを対象にしたものではなく、小顎症全般を含むデータである点には留意が必要です。神経や歯の損傷などの合併症もあるため、経験のある施設で慎重に検討されます[13]。
口蓋・耳・目・手足のケア
口蓋裂・口唇裂に対しては、哺乳の改善と、正常なことばの発達を目的に、生後数か月から1歳前後にかけて手術が行われます。その後も、あごの成長に合わせた歯科矯正が長く続きます。伝音性難聴に対しては、早い時期からの聴力チェックにもとづいて、骨導補聴器の活用や中耳の手術が検討され、言語聴覚士による支援が行われます[2]。下まぶたのコロボーマや外反は、角膜を守るために眼科的なケアと形成外科的な再建が行われます。手足の異常に対しては、日常生活で物をつかむ・つまむといった動作を支えるために、お子さんの状態に応じた手の外科手術が検討されます。
根本治療の研究はどこまで来ているか
病気のしくみが分子レベルで解明されるにつれ、DHODHの機能不足によるピリミジン不足を外から補うウリジン補充療法という考え方が提案されました。細胞を使った実験では一定の改善がみられましたが[9]、実際の患者さんに3か月間ウリジンを内服した報告では、血液中のDHOの値は下がったものの、明らかな臨床的な改善は確認されませんでした[8]。
この結果だけから、ウリジン補充が有効でない理由を特定することはできません。DHODHにはピリミジン新規合成以外にも、ミトコンドリア内膜でフェロトーシス防御に関与する機能が報告されていますが[10]、この機能がミラー症候群の症状やウリジン治療への反応をどの程度左右するかは未確立です。根本的な治療の実現には、病態機序と治療標的についてさらに検討が必要です。
遺伝と次子のこと——「25%」の意味を正しく理解する
ミラー症候群は常染色体潜性(劣性)遺伝の病気です。お子さんが発症するのは、父・母の両方からDHODHの変化を1つずつ受け継いだ場合です。ご両親はそれぞれ変化を1つだけ持つ保因者(キャリア)で、ふだんは症状がありません。実際、Ngらの研究でも、患者さんのご両親はそれぞれ変化を1つ持つ保因者であることが確認されています[1]。
ご両親がともに保因者の場合、次のお子さんが発症する確率は妊娠のたびに25%です[2]。これは「4人産めば必ず1人」という意味ではなく、1回の妊娠ごとに、そのつど4分の1という意味です。前のお子さんが発症したかどうかは、次の妊娠の確率には影響しません。
確率の考え方は誤解が生まれやすいため、遺伝カウンセリングのなかで、ご家族の状況に合わせて医学的に整理します。血縁関係のないパートナーとの間では、患者さん本人のお子さんが発症するリスクは一般に低いことも知られています[2]。すでに家系内でDHODHの変化がわかっている場合には、次の妊娠に向けて、出生前診断や着床前診断といった選択肢を検討することもできます。どの選択肢を選ぶかは、価値観やご事情によって異なります。遺伝カウンセリングでは、特定の選択を誘導せず、意思決定に必要な医学的情報と選択肢を整理して提供します。
遺伝の見通しや検査の選択について整理したいときは、臨床遺伝専門医による遺伝カウンセリングをご利用ください。
正確な診断に基づく遺伝医療
顔や手足の形態異常、遺伝性疾患、出生前診断のご相談は、臨床遺伝専門医が運営するミネルバクリニックへ。遺伝子検査の設計から結果の解釈、遺伝カウンセリングまで、終始責任をもって対応します。
🏥 ミネルバクリニックの特徴
臨床遺伝専門医が運営する医療機関です
✓ 遺伝子検査の設計・結果説明・遺伝カウンセリングまで一貫対応
✓ 必要な検査をターゲット法で精度よく行うことを重視
✓ 生涯にかかわる情報だからこそ、スピードより「正確性」を大切に
「患者のための医療を実現することを貫いています」
よくある質問(FAQ)
Q. ミラー症候群と「ミラー・ディッカー症候群」は同じ病気ですか?
いいえ、まったく別の病気です。名前が似ていますが、ミラー・ディッカー症候群は17番染色体(17p13.3)の欠失で起こる脳の発達に関わる病気で、DHODH遺伝子による顔と手足の形態異常であるミラー症候群(POADS)とは原因も症状も異なります。混同されやすいので注意が必要です。
Q. 知的な発達に影響はありますか?
生存された患者さんの多くで、知的発達は正常に保たれることが報告されています。ことばやコミュニケーションの遅れが見られる場合も、その多くは耳の異常による難聴や、口蓋裂による発音のしにくさといった物理的な要因が背景にあり、もともとの知的な障害ではないと考えられています。早期の聞こえのサポートが、発達を支えるうえで大切です。
Q. 次の子どもにも遺伝しますか?
ミラー症候群は常染色体潜性遺伝で、ご両親がともに保因者の場合、次のお子さんが発症する確率は妊娠のたびに25%です。これは「1回ごとに4分の1」という意味で、前のお子さんの結果は次の確率に影響しません。すでに家系内で遺伝子の変化がわかっていれば、出生前診断などの選択肢を遺伝カウンセリングで検討できます。
Q. トリーチャーコリンズ症候群やネイガー症候群とどう違うのですか?
顔の特徴はよく似ていますが、手足の所見で見分けます。トリーチャーコリンズ症候群は手足の異常を伴わず、ネイガー症候群は親指側(軸前性)の異常が中心です。ミラー症候群は小指側(軸後性)の異常が中心ですが、親指側の異常が混じることもわかってきたため、確実な区別には遺伝子検査が欠かせません。
Q. 出生前に診断できますか?
妊娠中の超音波検査で、小顎症・前腕の短縮・小指の欠失といった所見から疑われることがあります。家系内ですでにDHODHの変化がわかっている場合には、羊水検査や絨毛検査で胎児がその変化を受け継いでいるかを確認できます。どの検査が適切かは状況によって異なるため、遺伝カウンセリングで整理することをおすすめします。
Q. 治る病気ですか?
病気そのものを根本から治す方法は、現時点ではありません。ウリジン補充療法という考え方も研究されましたが、臨床的な改善は確認されませんでした。一方で、気道の確保、下顎延長術、口蓋裂の手術、聞こえのサポートといった集学的なケアによって、生活の質を大きく支えることができます。
関連記事
参考文献
- [1] Exome sequencing identifies the cause of a mendelian disorder. Nat Genet. 2010. [PubMed 19915526]
- [2] Postaxial acrofacial dysostosis. Orphanet. [Orphanet ORPHA:246]
- [3] Miller syndrome (#263750). OMIM. [OMIM 263750]
- [4] Postaxial acrofacial dysostosis syndrome. J Pediatr. 1979. [PubMed 501501]
- [5] Unveiling the Phenotypic Spectrum of Miller Syndrome: A Systematic Review. J Craniofac Surg. 2025. [PMC12537037]
- [6] The Phenotypic Spectrum of Miller Syndrome: Insight From a French Cohort. Clin Genet. 2026. [PMC12674979]
- [7] Miller (Genee-Wiedemann) syndrome represents a clinically and biochemically distinct subgroup of postaxial acrofacial dysostosis associated with partial deficiency of DHODH. Hum Mol Genet. 2012. [PubMed 22692683]
- [8] Duley JA, Henman MG, Carpenter KH, et al. Elevated plasma dihydroorotate in Miller syndrome: Biochemical, diagnostic and clinical implications, and treatment with uridine. Mol Genet Metab. 2016;119(1-2):83-90. doi:10.1016/j.ymgme.2016.06.008. [PubMed 27370710]
- [9] Fang J, Uchiumi T, Yagi M, et al. Protein instability and functional defects caused by mutations of dihydro-orotate dehydrogenase in Miller syndrome patients. Biosci Rep. 2012;32(6):631-639. doi:10.1042/BSR20120046. [PubMed 22967083]
- [10] DHODH-mediated ferroptosis defence is a targetable vulnerability in cancer. Nature. 2021. [PMC8895686]
- [11] White RM, Cech J, Ratanasirintrawoot S, et al. DHODH modulates transcriptional elongation in the neural crest and melanoma. Nature. 2011;471(7339):518-522. doi:10.1038/nature09882. [PubMed 21430780]
- [12] Assessment of a novel variation in DHODH gene causing Miller syndrome: The first report in Chinese population. Mol Genet Genomic Med. 2023. [PubMed 37120754]
- [13] Chocron Y, Barone N, Zammit D, Gilardino MS. Efficacy and Complications of Mandibular Distraction Osteogenesis for Airway Obstruction in the Robin Sequence Population: A Comprehensive Literature Review. J Craniofac Surg. 2022;33(6):1739-1744. doi:10.1097/SCS.0000000000008611. [PubMed 35258012]
- [14] Miller syndrome. MedlinePlus Genetics. [MedlinePlus]
- [15] Fukushima R, Kanamori S, Hirashiba M, Hishikawa A, Muranaka RI, Kaneto M, Nakamura K, Kato I. Teratogenicity study of the dihydroorotate-dehydrogenase inhibitor and protein tyrosine kinase inhibitor Leflunomide in mice. Reprod Toxicol. 2007;24(3-4):310-316. doi:10.1016/j.reprotox.2007.05.006. [PubMed 17604599]






