

目次
- 1 1. ネイガー症候群とは ─ 顔と手に異常が集中する症候群
- 2 2. どんな症状が出るのか ─ 顔・手・耳・気道
- 3 3. 原因遺伝子SF3B4 ─ pre-mRNAをスプライシングする装置の部品
- 4 4. なぜ顔と手に異常が集中するのか ─ 発生のしくみ
- 5 5. 遺伝のしかた ─ 常染色体顕性(優性)遺伝
- 6 6. 診断と検査 ─ 臨床所見と遺伝子検査の組み合わせ
- 7 7. 鑑別診断 ─ 似た病気との見分け方
- 8 8. 治療と管理 ─ 多職種による長期のケア
- 9 9. 予後と、これからの研究の課題
- 10 10. よくある誤解
- 11 まとめ ─ ネイガー症候群の「いま」わかっていること
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

ネイガー症候群(Nager症候群/Nager acrofacial dysostosis)は、下あご(下顎)や頬(ほお)の骨がうまく育たない顎顔面(がくがんめん)の形成不全と、親指や前腕の橈骨(とうこつ)側を中心とした手の形成異常が組み合わさって起こる、とてもまれな生まれつきの症候群です。読み方は「ネイガーしょうこうぐん」。原因の中心はSF3B4という遺伝子の変化で、この遺伝子は細胞の中で前駆体mRNA(pre-mRNA)のスプライシングを担う装置の部品を作っています。この記事では、ネイガー症候群とは何か、どんな症状が出るのか、なぜこの遺伝子の変化で顔と手に異常が集中するのか、そして遺伝のしかた・診断・治療・予後までを、臨床遺伝専門医の視点で解説します。
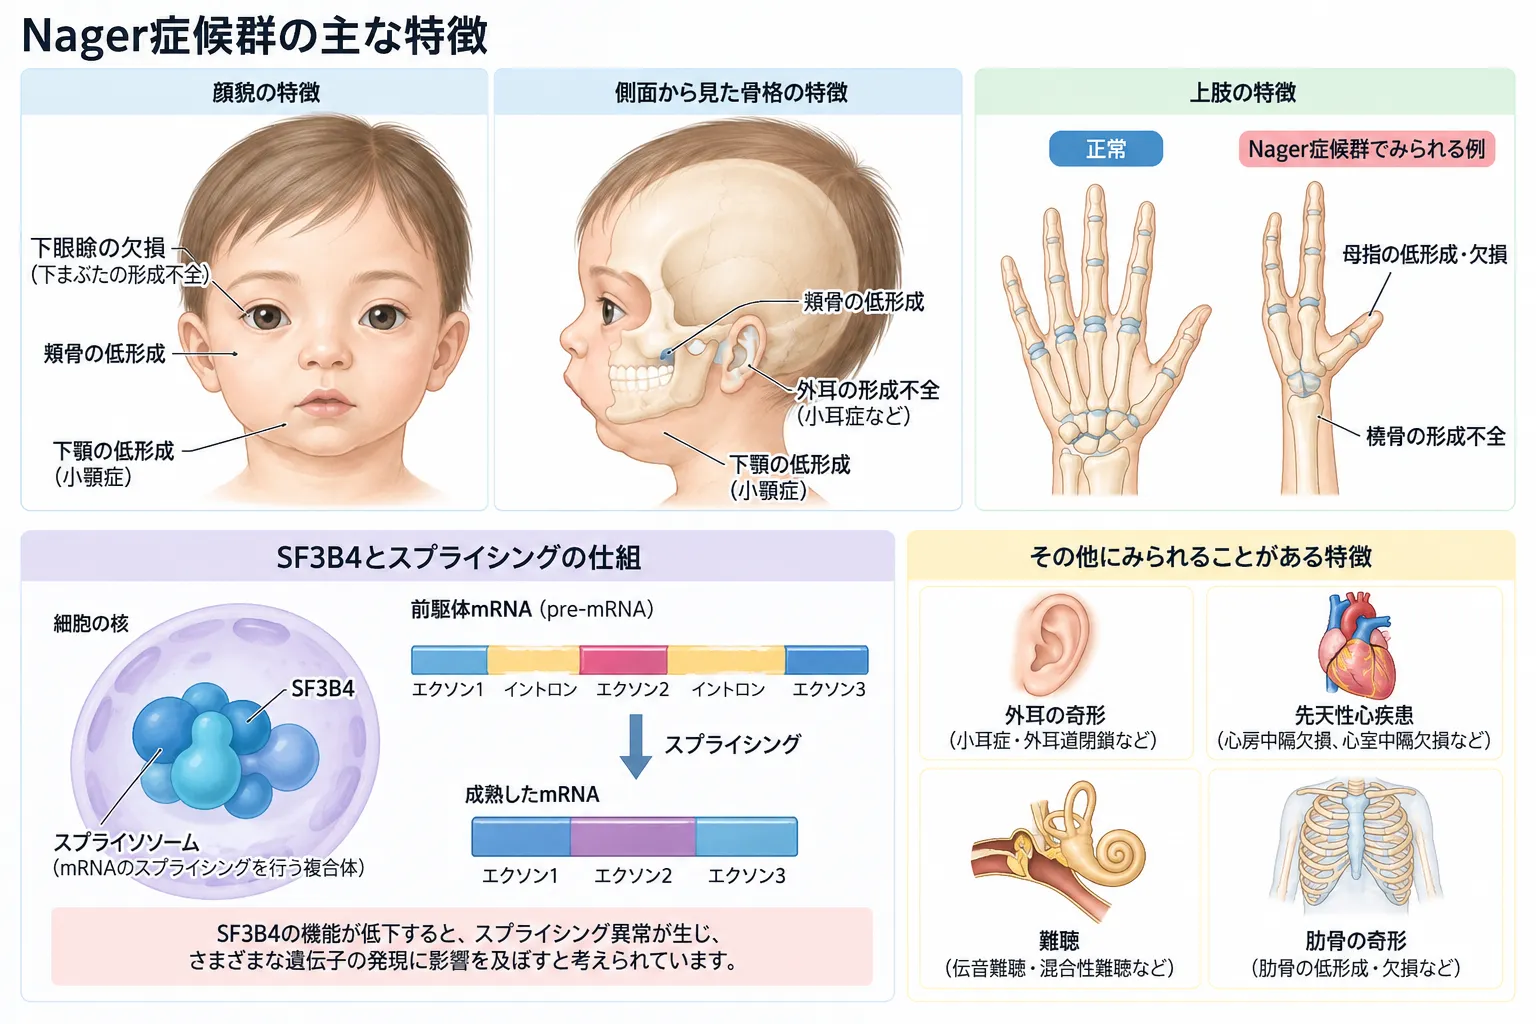
ネイガー症候群では、小顎症や頬骨の低形成などの顎顔面異常と、母指の低形成・欠損や橈骨の形成不全など、橈側を中心とした上肢異常が特徴的にみられます。主な原因遺伝子であるSF3B4はスプライソソームの構成因子をコードしており、その機能低下によるpre-mRNAスプライシングの異常が発生過程に影響すると考えられています。
Q. ネイガー症候群とは、どんな病気ですか?まず結論だけ知りたいです
A. ネイガー症候群は、下あご・頬骨の形成不全(下顎顔面異骨症)と、親指・橈骨側を中心とした手や前腕の形成異常が組み合わさって生まれる、まれな先天異常症候群です。多くはSF3B4遺伝子の片方のコピーが働きを失うこと(ハプロ不全)で起こり、常染色体顕性(優性)遺伝の形をとります。生まれた直後は下あごが小さいことによる呼吸のトラブルが最も重要で、成長とともに難聴・かみ合わせ・手の機能など、複数の診療科がチームで長く支える必要があります。知的発達は保たれることが多いとされますが、正常知能は診断の必須条件ではありません。
- ➤顔の特徴 → 下あごが小さい(小顎症)、頬骨・中顔面の形成不全、下向きの目もと、耳介の異常
- ➤手の特徴 → 親指の低形成・欠損、橈骨(前腕の親指側の骨)の低形成、橈尺骨癒合(ぜんわんの骨のつながり)
- ➤原因 → SF3B4遺伝子の機能喪失(ハプロ不全)。前駆体mRNA(pre-mRNA)のスプライシング工程の障害
- ➤遺伝のしかた → 常染色体顕性(優性)。多くは新生突然変異(de novo)だが、家系内で受け継がれる例もある
- ➤いちばん大切なこと → 生まれた直後の気道(呼吸の通り道)の確保。多職種による長期のケアが要となる
🧬 ネイガー症候群の基本情報
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. ネイガー症候群とは ─ 顔と手に異常が集中する症候群
ネイガー症候群は、生まれつき顎顔面(あご・顔)と上肢(手・腕)という、一見はなれた2つの部位に形成異常が集中して起こる、まれな先天異常症候群です。医学的には「先端顔面異骨症(acrofacial dysostosis)」というグループに分類されます。「異骨症(いこつしょう)」とは、骨が本来の形に育たないことを指す言葉で、ネイガー症候群では、下あごや頬骨といった顔の骨と、親指や前腕の骨がともに影響を受けます。
古典的なネイガー症候群の顔つきは、下あごが小さい小顎症(しょうがくしょう)、頬骨や中顔面(顔の中央部)の後退、下向きにさがった目もと(下向き眼裂)、耳介(耳のかたち)の異常、口蓋裂(こうがいれつ)などが特徴です。手では、親指の低形成や欠損、橈骨(とうこつ=前腕の親指側の骨)の低形成・欠損、そして前腕の2本の骨がつながってしまう橈尺骨癒合(とうしゃっこつゆごう)などがみられます[2]。
💡 用語解説:先端顔面異骨症(acrofacial dysostosis)
「acro(先端=手足の先)」と「facial(顔)」の異骨症、という意味の言葉です。顔の骨の形成不全と、手足(とくに手)の形成異常が一緒に起こる一群の病気を指します。ネイガー症候群はその代表例で、小顎症(micrognathia)を含む顔の所見と、親指側(橈側)の手の異常が組み合わさるのが典型です。
ネイガー症候群という名前は、この病気の特徴を報告した研究者にちなんでいます。ただし、注意していただきたいのは、「臨床的にネイガー症候群と診断される状態」と、「遺伝子検査でSF3B4の変化が確認された状態」とは、完全に同じではないという点です。最初の代表的な患者グループの研究では、臨床的にネイガー症候群と診断された人のうち、およそ半数から6割でSF3B4の病的な変化が見つかりました[1]。つまり、顔と手の特徴からネイガー症候群と考えられても、SF3B4の変化が見つからない人が一定数いる、ということです。この点は、後の「診断と検査」でくわしく説明します。
どのくらいの頻度で起こるのかについては、集団での正確な有病率はわかっていません。希少疾患のデータベースであるOrphanet(オーファネット)でも、ネイガー症候群の有病率は「不明(unknown)」とされています[3]。これまで「報告例は約100例」といった記載がよく引用されてきましたが、これは報告された症例のおおよその数であって、実際に人口あたりどれくらいいるかを示す数字ではありません。近年は遺伝子診断によって新しく確認される例も増えているため、「約100例」を有病率の代わりに使うのは適切ではない、と考えられています[3]。
2. どんな症状が出るのか ─ 顔・手・耳・気道
ネイガー症候群の症状は多岐にわたりますが、大きく分けて顔(顎顔面)、手・腕(上肢)、耳・聴覚、そして生まれた直後に問題になる気道(呼吸の通り道)の4つが重要です。ただし、これらの症状がどのくらいの割合で現れるかについては、大規模で信頼できる調査(自然歴研究)が存在しないため、多くの頻度は症例報告の積み重ねから推定されたもので、はっきりとは決まっていません。以下では、数字がわかっているものと、「典型的・よくみられる」とされるものを、意図的に分けて示します。
🩺 主な症状と、わかっていること・いないこと
| 部位 | 主な所見 | 頻度・注意点 |
|---|---|---|
| 顔 | 小顎症・下顎後退、頬骨と中顔面の形成不全、下向き眼裂 | 典型的。正確な集団頻度は不明[2] |
| 口・口蓋 | 口蓋裂、開口制限(口が開きにくい/トリスムス) | よくみられるが、信頼できる頻度は不明 |
| 手・前腕 | 親指の低形成・欠損、橈骨の低形成・欠損、橈尺骨癒合 | 古典的な中核所見。ただし手の異常を欠く例もある[4] |
| 耳・聴覚 | 耳介の形成異常、外耳道の狭窄・閉鎖、耳小骨の異常、難聴 | 文献レビューで難聴は約45%と報告[5] |
| 新生児の気道 | 舌根の後退(舌根沈下)、上気道の閉塞、挿管の困難さ | 生命にかかわりうる最重要所見[6] |
| 発達・認知 | 知的発達は保たれることが多い | ただし正常知能は診断の必須条件ではない[4] |
※重症度には大きな個人差があります。上の所見がすべてそろう必要はなく、一部を欠く方もいます。
顔と口 ─ 小顎症が生命に直結する
顔の所見の中でもとりわけ重要なのが、下あごが小さい小顎症(micrognathia)です。下あごが小さいと、舌のつけ根が後ろに落ち込みやすくなり(舌根沈下)、上気道がふさがれて呼吸がしにくくなります。さらに口が開きにくいトリスムスを伴うと、生まれた直後に気管へ管を入れる処置(挿管)が難しくなることがあります[6]。口蓋裂(こうがいれつ)を伴うことも多く、これは哺乳(授乳)や発語にも影響します。
手と前腕 ─ 親指側(橈側)に集中する
ネイガー症候群の手の異常は、前腕の親指側(橈側=とうそく)に集中するのが大きな特徴です。医学的には「前軸性(ぜんじくせい)」の異常と呼びます。具体的には、親指が小さい・欠けている、親指が2本ある(重複母指)、前腕の橈骨が育たない、前腕の2本の骨がつながってしまう橈尺骨癒合など、さまざまな形をとります[2]。この「親指側に集中する」という点は、後で説明するミラー症候群(尺側=小指側に集中する)との区別で、とても大切なポイントになります。
耳と聴覚 ─ 難聴の種類は一つではない
耳の所見も高い頻度でみられます。耳介(耳のかたち)の形成異常、外耳道の狭窄や閉鎖、そして中耳にある耳小骨(じしょうこつ=音を伝える小さな骨)の異常などです。難聴については、文献レビューで確定例のおよそ45%に、伝音性・感音性・混合性のいずれかの難聴が記載されたと報告されています[5]。ここで注意したいのは、難聴の原因が一つではないことです。中耳の骨の異常による伝音性難聴だけでなく、内耳の発生の障害による感音性難聴も存在するため、「中耳の問題だけ」と決めつけず、年齢に応じた聴覚の評価が必要になります[5]。
発達 ─ 「知的障害がない」と「支援が不要」は別
古典的なネイガー症候群では、顔の形成異常が重いわりに、知的発達は比較的保たれる方が多いとされてきました[4]。ただし、これを診断の必須条件にするべきではありません。聴覚の障害、長期にわたる人工的な気道の管理、摂食の困難、長い入院などが、ことばの発達を間接的にさまたげることがあるため、「知的障害がない」ことと「発達支援が不要」であることは、同じ意味ではありません。実際に、典型的な顔や手の異常を欠き、発達や成長の遅れを主な訴えとしてSF3B4の変化が見つかった例も報告されており、SF3B4に関連する症状の幅は、従来考えられていたよりも広いことがわかってきています[4]。
🩺 院長コラム【診断名がつくまでの時間について】
希少な先天異常症候群では、生まれてから確定診断がつくまでに時間がかかることが少なくありません。原因がわからないまま検査を重ねる期間は、ご本人にもご家族にも負担の大きいものです。これは、多くの希少・遺伝性疾患で共通して指摘される診断上の課題です。
遺伝医学では、診断名がつくことには意味があります。ネイガー症候群のように原因遺伝子がわかっている疾患では、診断が確定すれば、気道・聴覚・手の機能・かみ合わせといった、これから起こりうる問題に先回りして備えることができます。診断は、ゴールではなく、必要な支援を組み立てるための出発点と位置づけられます。
3. 原因遺伝子SF3B4 ─ pre-mRNAをスプライシングする装置の部品
ネイガー症候群の主な原因は、SF3B4という遺伝子の変化です。2012年、Bernier(ベルニエ)らは、SF3B4遺伝子の片方のコピーが働きを失うこと(機能喪失/loss-of-function)が、ネイガー症候群の主要な原因であることを明らかにしました[1]。SF3B4は「SAP49」とも呼ばれるタンパク質を作る遺伝子で、このタンパク質は、細胞の中で前駆体mRNA(pre-mRNA)をスプライシングする巨大な装置スプライソソームの部品として働いています。
💡 用語解説:スプライシングとスプライソソーム
遺伝子の設計図(DNA)から作られた前駆体mRNA(pre-mRNA)には、必要な部分(エクソン)と、取り除かれる部分(イントロン)が含まれています。この不要な部分を切り取り、必要な部分だけをつなぎ合わせる編集工程をスプライシングといい、それを担う装置がスプライソソームです。SF3B4は、この装置がmRNAの正しい位置を認識するのを助ける部品です。スプライシングの障害で起こる病気をまとめてスプライソパチー(スプライシング異常症)と呼びます。
SF3B4による病気の起こり方の中心は、ハプロ不全(haploinsufficiency)という仕組みです。私たちは一般に同じ常染色体上の遺伝子を父由来・母由来の1つずつ、合計2つ持っていますが、SF3B4では、片方のコピーが壊れて働かなくなり、残りの1つだけでは量が足りなくなること(=ハプロ不全)で発症します。遺伝子と病気の関連を評価する国際的な枠組みであるClinGenは、SF3B4のハプロ不全を、最も高い評価である「十分な証拠あり(Sufficient Evidence/スコア3)」と判定しています[7]。
💡 用語解説:ハプロ不全(haploinsufficiency)
ハプロ不全とは、2つある遺伝子のコピーのうち1つが働きを失ったとき、残りの1つだけでは必要な量をまかなえず、体に影響が出てしまう状態のことです。SF3B4のように、量が半分になるだけで発生に影響が出る遺伝子では、片方のコピーの変化だけで病気が起こります。これが常染色体顕性(優性)遺伝につながります。
どんな変化(バリアント)が病気を起こすのか
SF3B4で病気を起こす変化の中心は、タンパク質を途中で作れなくしてしまうタイプの機能喪失変化です。具体的には、設計図の読み枠がずれるフレームシフト変異、途中で読み終わってしまうナンセンス変異、スプライシングの位置がずれるスプライス部位変異、そしてタンパク質を作り始める合図(開始コドン)が失われるstart-loss変異などです。Bernierらの最初の報告では、見つかった18種類の変化のほとんどがフレームシフト変異でした[1]。遺伝子まるごとが欠けてしまう全遺伝子欠失も確認されています[8]。
重要なのは、一見するとアミノ酸を変えないタイプの変化(同義変異)であっても、病気を起こす場合があることです。Cassina(カッシーナ)らは、SF3B4の同義変異が、本来使われないはずの潜在的なスプライス部位(クリプティックスプライス部位)を活性化させ、スプライシングを乱すことを、実験で示しました[9]。この報告は、通常の塩基配列の検査で「異常なし」に見えても、実際にはスプライシングに影響する変化が隠れていることがある、という重要な教訓を与えています。
一方で、ミスセンス変異(アミノ酸を1つ置き換える変化)については、慎重な評価が必要です。SF3B4で確立している病気の仕組みは機能喪失であるため、「ミスセンスだから病的」と型だけで判断することはできません。遺伝子の変化を集めたデータベースClinVarには、さまざまなタイプのSF3B4の変化が登録されていますが、登録されていること自体は病的であることを意味せず、病的・良性・意義不明などを区別して考える必要があります。
4. なぜ顔と手に異常が集中するのか ─ 発生のしくみ
ここで一つ、素朴な疑問が浮かびます。SF3B4はスプライシングという、体じゅうの細胞に欠かせない基本的な工程の部品です。それなのに、なぜ顔・手・耳といった特定の部位に異常が集中するのでしょうか。この「なぜ特定の場所に出るのか(組織特異性)」は、ネイガー症候群の研究における最大のなぞの一つで、いまも完全には解明されていません。
現在もっとも支持されているのは、単なる「骨を作る遺伝子の異常」ではなく、SF3B4の量が減る → スプライシングが選択的に乱れる → 神経堤細胞(しんけいていさいぼう)をはじめとする発生細胞の生存・移動・分化がうまくいかなくなる、というモデルです。
💡 用語解説:神経堤細胞(neural crest cells)
神経堤細胞は、胎児のごく早い時期に生まれ、体のあちこちへ移動して、顔の骨や軟骨、耳の一部、神経など、さまざまな組織に育っていく特別な細胞です。顔と耳の形づくりの主役であるため、この細胞の働きが乱れると、顔・あご・耳に形成異常が集中して現れます。神経堤細胞の異常で起こる病気をまとめて神経堤病変(Neurocristopathy)と呼びます。
このモデルを支える実験的な証拠は、複数そろっています。カエル(アフリカツメガエル)の胚でSf3b4を減らすと、神経堤細胞の目印となる遺伝子(sox10、snail2、twistなど)の働きが落ち、頭や顔の軟骨がうまく作られず、細胞死が増えました。しかも、ヒト由来の正常なSF3B4を補うと、この異常が回復したのです[10]。これは、SF3B4の量が神経堤細胞の運命を左右していることを、はっきりと示しています。
マウスの研究では、さらに一歩進んだことがわかりました。神経堤細胞でSf3b4を欠損させると、顔面や心血管の形成異常と、スプライシングの乱れが起こりました。加えて、神経堤細胞そのものだけでなく、その周囲にある神経堤由来ではない組織のSf3b4の量も、重症度を左右しうることが示されたのです[11]。これは、ネイガー症候群が単純に「神経堤細胞だけの病気」ではなく、発生の途中で複数の組織が協調する仕組みの障害である可能性を示しています。
2025年には、ヒトの幹細胞から神経堤細胞を作り出すモデルでも、SF3B4を減らすと神経堤細胞の目印が減り、細胞死が増え、神経細胞への分化が早まりすぎることが報告されました[12]。ヒトの細胞でも、神経堤細胞の「生存・維持・正しい方向への分化」がSF3B4の量に依存していることが裏づけられたのです。さらに2026年の総説は、SF3B4が減ったときのスプライシングの乱れがランダムではなく、特定の性質を持つエクソンが脱落しやすいこと、酸化ストレスやp53というしくみが細胞の弱さを増幅しうることを、統合的にまとめています[13]。ただし、どのmRNAの乱れがヒトの顔や手の異常を直接決めているのかは、まだわかっていません。
5. 遺伝のしかた ─ 常染色体顕性(優性)遺伝
SF3B4の病的な変化が確認されたネイガー症候群は、常染色体顕性(優性)遺伝という形で受け継がれます。SF3B4はハプロ不全で発症するため、2つあるコピーのうち片方に変化があるだけで発症します。したがって、罹患している方から子へ変化が受け継がれる理論上の確率は、各妊娠で50%(2分の1)です[2]。
💡 用語解説:常染色体顕性(優性)遺伝
体の設計図である遺伝子は、父由来・母由来の1つずつ、合計2つあります。常染色体顕性(優性)遺伝とは、この2つのうち片方に変化があるだけで症状が現れるタイプの遺伝のしかたです。以前は「優性遺伝」と呼ばれていましたが、現在は「顕性(けんせい)遺伝」という言葉が使われます。罹患者の子には、各妊娠で50%の確率で変化が受け継がれます。
ただし、多くの患者さんでは、この変化が親から受け継がれたものではなく、その子で新しく生じた変化(新生突然変異/de novo)です。ある患者グループでは、両親の検体が得られた例のすべてで、変化が新生突然変異であったと報告されています[14]。一方で、家系内で受け継がれる例も明確に存在し、男性から男性への伝達を含む家系や、家系内での強い症状の幅(同じ変化を持っていても重症度が大きく異なること)も報告されています[9]。
💡 用語解説:新生突然変異(de novo)
新生突然変異(de novo)とは、両親のどちらも持っていない遺伝子の変化が、精子や卵子が作られる過程、あるいは受精のごく初期に、その子で新しく生じることを指します。この場合、両親の血液などで同じ変化が確認されなければ、次の子に同じ変化が再び起こる確率は一般に低いものの、ゼロではありません。ただし、まれに親の生殖細胞にモザイク(一部の細胞だけに変化があること)があると、再発することもあります。
ここで、遺伝カウンセリングにおける大切な注意点があります。SF3B4が発見される以前には、きょうだいで発症した例などから、常染色体潜性(劣性)遺伝を示唆する報告もありました。しかし、SF3B4の両方のコピーが変化することで確立したネイガー症候群が起こる、という証拠はありません[3]。したがって、「ネイガー症候群は劣性遺伝でも起こる」という古い一般化は避け、病的なSF3B4の変化が確認された方については、常染色体顕性(優性)疾患として扱うのが適切です。新生突然変異かどうかを正しく判断するには両親の検査が重要で、症状の軽い親が見過ごされている可能性にも配慮します。
6. 診断と検査 ─ 臨床所見と遺伝子検査の組み合わせ
ネイガー症候群の診断は、まず顔と手の特徴的な所見のパターンから疑うところから始まります。国際的に検証された、点数式の正式な臨床診断基準は、現時点では確立されていません。従来は、下顎顔面異骨症(あご・顔の形成不全)+前軸性・橈側の上肢異常(親指側の手の異常)という組み合わせを中心に診断されてきました[2]。
ただし、SF3B4に関連する症状の幅が広いことがわかった現在では、注意が必要です。典型的な手の異常がないことだけを理由にSF3B4を除外することはできませんし[4]、逆に、古典的なネイガー症候群の顔つきでもSF3B4の変化が見つからない例が多数あるため、「SF3B4が陰性だから臨床診断を否定する」という解釈も適切ではありません。
推奨される遺伝学的検査の流れ
🔬 検査の段階と考え方
| 段階 | アプローチ | 理由 |
|---|---|---|
| 臨床評価 | 顔・口蓋・耳・上下肢・手指・前腕・心臓・腎臓などを系統的に確認 | 似た顔つきの疾患が多く、全身の評価が重要 |
| 第一選択 | 顔面異骨症の遺伝子パネル検査、または典型例ではSF3B4の配列解析 | 複数の原因遺伝子を一括で調べられる[15] |
| 配列解析が陰性 | SF3B4の欠失・重複解析、または染色体マイクロアレイ(CMA) | 全遺伝子欠失は配列解析では見逃しうる[8] |
| 強く疑うが陰性 | エクソーム/全ゲノム解析、CNV・構造変化を含む再解析 | SF3B4陰性例は遺伝的な多様性を持つ |
| スプライス疑い | RNA解析やミニジーンアッセイを検討 | 同義変化が実際にスプライシングを乱す例がある[9] |
| 家族の検査 | 両親の分離解析(segregation) | 新生突然変異の判定、軽症の親の把握 |
※出生前診断としては、家系内で病的な変化がわかっている場合の標的検査や、胎児の構造異常に対するCMAが選択肢になります。実際に、妊娠12週の胎児でSF3B4の全遺伝子欠失がCMAにより診断された報告があります[8]。
SF3B4の単独検査だけでなく、複数の原因遺伝子をまとめて調べるパネル検査を候補にする利点は、ネイガー症候群、後で述べるトリーチャーコリンズ症候群、ミラー症候群、下顎顔面異骨症などが、顔・耳・口蓋の領域で大きく重なるためです[15]。当院では、こうした顔面異骨症の鑑別にあたって、トリーチャーコリンズ症候群関連遺伝子パネル検査や、クリニカルエクソーム検査・全エクソーム検査(WES)といった検査についての情報提供とご相談を行っています。
7. 鑑別診断 ─ 似た病気との見分け方
ネイガー症候群は、顔つきが似た他の症候群と区別する必要があります。臨床上いちばん大切な分かれ道は、「顔+耳」だけを見るのではなく、手の異常がどちら側に集中するか(親指側=前軸性か、小指側=後軸性か)、小頭症や発達の有無、心臓などの追加の異常まで、一体として評価することです。
🔍 主な鑑別診断
| 疾患 | ネイガーと重なる点 | 見分けるポイント |
|---|---|---|
| トリーチャーコリンズ症候群 | 頬骨・下顎の形成不全、耳と外耳道の異常、伝音性難聴、口蓋の異常 | 典型的には親指・橈骨側の手の異常を伴わない。手の異常があればネイガーを強く支持 |
| ミラー症候群 | 顔面の異骨症、口唇口蓋の領域、四肢の異常 | ネイガーが親指側(前軸性)なのに対し、ミラーは小指側(後軸性)の異常が特徴 |
| 下顎顔面異骨症(ギオン・アルメイダ型) | 小顎症、頬骨形成不全、耳・難聴、口蓋の異常 | 小頭症、発達の遅れ、食道・気道系の異常などがより特徴的 |
| 脳肋骨下顎症候群(CCMS) | 小顎症、スプライソソーム関連の近縁疾患 | 肋骨の欠損など、胸郭・呼吸の所見が特徴的 |
| Holt-Oram症候群 | 親指・橈骨側の上肢異常 | 心臓の奇形・伝導障害と橈側列の異常が中心で、顎顔面異骨症は伴わない |
| ロドリゲス症候群 | SF3B4という同じ原因、顎顔面・四肢の異常 | 下肢を含む著しい四肢の減形成、心臓・中枢神経などの重い多発奇形。重症型として連続的に捉える見方が強い |
※トリーチャーコリンズ症候群はTCOF1関連の1型など複数の原因遺伝子が知られています。ミラー症候群の原因はDHODH遺伝子、脳肋骨下顎症候群はSNRPB遺伝子、下顎顔面異骨症はEFTUD2遺伝子、Holt-Oram症候群はTBX5遺伝子が関わります。
とくに重要なのが、ロドリゲス症候群との関係です。ロドリゲス症候群はSF3B4という同じ原因で起こり、下肢や心臓、中枢神経を含む極端に重い多発奇形をきたします。このため、ネイガー症候群とロドリゲス症候群を完全に別の病気とするより、少なくとも一部はSF3B4に関連する連続した表現型(スペクトラム)とみなす考え方が強くなっています[16]。
遺伝子型から重症度は予測できるのか
「どの変化があると、どのくらい重症になるか」という遺伝子型と症状の関係は、現時点では臨床で予測に使えるほど確立していません。SF3B4が陽性の人と陰性の人を臨床的に区別するのも難しいと報告されています[17]。84例を再解析した研究でも、全体としては統計的に有意な関係は得られませんでした。ただし、mRNAが分解されるタイプのフレームシフト変異がより重症になる傾向や、特定のエクソンの変化で心臓の奇形の割合が高い可能性が示唆されています[18]。これらは探索的な段階であり、個々の患者さんの予後や、出生前の重症度の予測に使うことはできません。同じ家系の中でも症状が大きく異なることが知られており、変化の型だけで将来を見通すことは難しいのが現状です。
8. 治療と管理 ─ 多職種による長期のケア
2026年の時点で、ネイガー症候群そのものを根本から治す治療(遺伝子を補充する、スプライシングを修正するなど)は、臨床では実用化されていません。治療の中心は、症状に応じた、多職種による段階的なケアです。頭蓋顔面外科、耳鼻咽喉科、麻酔・呼吸、形成外科・整形外科、口腔外科・歯科矯正、聴覚、言語・嚥下、栄養、リハビリ、そして臨床遺伝が、長期にわたって関わることが合理的とされています。
生まれた直後 ─ 気道の確保が最優先
出生直後は、何よりも気道(呼吸の通り道)の確保が最優先です。重い小顎症、舌根沈下、開口制限がある場合、通常の方法での挿管が難しくなることがあるため、出生前にネイガー症候群が疑われる場合は、難しい気道に対応できる設備の整った施設で、出産の計画を立てることに合理性があります[6]。閉塞が続く場合には、気管切開が必要になることもあります。
下あごを前に延ばして気道を広げる下顎骨延長術(mandibular distraction osteogenesis/MDO)が選択されることもあります。しかし、ネイガー症候群では顎関節やあごの構造が複雑で、Wu(ウー)らは、下顎骨延長術のあとに顎関節が固まってしまう顎関節強直(がくかんせつきょうちょく)をきたしたネイガー症候群の2例を報告しています[19]。したがって、下顎骨延長術は「気管切開を必ず避けられる・離脱できる手術」ではなく、CTなどによる顎関節の評価や、気道全体の解剖、成長、これまでの手術歴をふまえた、慎重な症例の選択が必要です。
摂食・栄養、聴覚、手の機能
口蓋裂や著しい小顎症がある赤ちゃんでは、早い時期から摂食・嚥下(えんげ=飲み込み)と栄養の評価を行うことが合理的です。安全な経口摂取が難しい場合には、一時的あるいは長期の経管栄養が必要になることがあります。口蓋の修復、顎顔面の再建、歯科矯正やかみ合わせの治療は、気道・発語・歯並び・成長を考えながら段階的に進める必要があり、ネイガー症候群に特化した単一の標準的な手術スケジュールは、まだ確立していません。
聴覚については、早期の介入が重要です。外耳道・中耳の異常による伝音性難聴だけを想定せず、感音性・混合性の難聴も鑑別し、年齢に応じてABR(聴性脳幹反応)などを含む聴覚検査を行います[5]。補聴器や骨導系の聴覚補助、外耳・中耳の再建などは、一人ひとりの解剖と難聴のタイプに基づいて選ばれます。中耳炎も問題になりうるため、耳鼻科と聴覚の継続的なフォローが必要です。手については、親指や橈骨側の異常の形に応じて、手・上肢の外科医と作業療法士が評価し、手術そのものよりも、日常生活の機能を最大にすることを目標にします。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。ネイガー症候群のように小児期に発症する疾患について、成人を診療する臨床遺伝専門医が直接お子さんを外来でフォローするわけではありませんが、診断の意味、遺伝形式、次のお子さんや家系内での再発の可能性、利用できる検査の選択肢などを、中立の立場で整理してお伝えする役割を担います。
9. 予後と、これからの研究の課題
ネイガー症候群の全体の死亡率、年齢ごとの生存率、平均寿命は、いずれもわかっていません。新生児期の主な短期的リスクは、重い上気道の閉塞と、それに伴う挿管・気管切開・栄養管理の困難です。2025年のNICU(新生児集中治療室)の研究では、ネイガー症候群の新生児11例で、出生時の挿管が91%、気管切開が72.7%、院内死亡が27.3%と報告されました[20]。ただし、これは重症の赤ちゃんが集まるNICUを基にした小規模な集団のデータであり、ネイガー症候群全体の死亡率を表す数字ではありません。
一方で、成人した罹患者から子へ変化が受け継がれた家系が複数存在することから、少なくとも軽症から中等症の方では、成人期・生殖年齢まで生存することは明らかです[9]。ただし、そこから「平均寿命は正常だ」と結論づけるための集団データはなく、寿命についてもはっきりとはわかっていません。生活の質(QOL)についても、ネイガー症候群に特化した前向きの調査は見つかっておらず、定量的なデータは不足しています。
研究上の大きな空白として、次の点が挙げられます。第一に、全身に必須のスプライシング部品であるSF3B4が、なぜ顔・手・耳に選択的な異常を起こすのか、という組織特異性のなぞです[13]。第二に、臨床的にネイガー症候群と診断されてもSF3B4が陰性である群の原因です。初期の研究では4割前後が配列解析で陰性であり、全ゲノム解析やロングリード解析、RNA解析などを組み合わせた検討が必要とされています。第三に、遺伝子型からの重症度予測の弱さ、第四に、出生から成人までを追う自然歴研究の不足、第五に、気管切開や下顎骨延長術などの治療成績を比較する前向き研究の不足です。これらはいずれも、2026年の時点でも未解明、あるいはエビデンスが不十分なままです。
10. よくある誤解
誤解①「ネイガー症候群は必ず劣性遺伝」
SF3B4の変化が確認された場合は、常染色体顕性(優性)遺伝として扱います。発見前には劣性を示唆する報告もありましたが、SF3B4の両コピーの変化で起こるという証拠はありません。子への伝達確率は各妊娠で50%です。
誤解②「手の異常がなければネイガーではない」
SF3B4の変化がありながら、典型的な顔や手の異常を欠く例も報告されています。手の異常がないことだけを理由にSF3B4を除外することはできません。症状の幅は従来考えられていたより広いのです。
誤解③「難聴は中耳の問題だけ」
ネイガー症候群の難聴は、中耳の骨の異常による伝音性だけではありません。内耳の発生の障害による感音性難聴も存在します。年齢に応じた聴覚評価で、難聴のタイプを見極めることが大切です。
誤解④「配列検査が陰性なら遺伝子は無関係」
通常の塩基配列検査で異常が見つからなくても、全遺伝子欠失や、スプライシングを乱す同義変化が隠れていることがあります。強く疑う場合は、欠失・重複解析やRNA解析などの追加検討が必要です。
まとめ ─ ネイガー症候群の「いま」わかっていること
ネイガー症候群について現時点で最も確立している考え方は、その主要な原因がSF3B4のハプロ不全によるスプライソパチー(スプライシング異常症)であり、とくに発生中の神経堤細胞と、その周囲の組織が選択的に弱くなる、という点です[13]。顔・手・耳に異常が集中するのは、これらの部位の形づくりが、SF3B4の量に敏感な神経堤細胞の働きに強く依存しているためだと考えられています。
一方で、臨床上もっとも重要な不確かさは、SF3B4が陰性である例の原因、個々の変化から重症度を予測する方法、新生児期の気道治療の最適化、そして成人までを含む自然歴と生活の質であり、これらは2026年の時点でも未解明、またはエビデンスが不十分なままです。ネイガー症候群のように原因遺伝子がわかっている疾患では、診断が確定すれば、これから起こりうる問題に先回りして備えることができます。遺伝形式や再発の可能性、検査の選択肢について疑問がある場合は、臨床遺伝専門医による遺伝カウンセリングをご活用ください。
よくある質問(FAQ)
Q1. ネイガー症候群とは、どんな病気ですか?
ネイガー症候群(Nager acrofacial dysostosis)は、下あご・頬骨の形成不全(下顎顔面異骨症)と、親指・橈骨側を中心とした手や前腕の形成異常が組み合わさって生まれる、まれな先天異常症候群です。多くはSF3B4という遺伝子の片方のコピーが働きを失うこと(ハプロ不全)で起こり、常染色体顕性(優性)遺伝の形をとります。生まれた直後は、下あごが小さいことによる呼吸のトラブルが最も重要です。
Q2. ネイガー症候群は遺伝しますか?子どもに受け継がれる確率は?
SF3B4の病的な変化が確認された場合は、常染色体顕性(優性)遺伝の形をとり、罹患している方から子へ変化が受け継がれる理論上の確率は、各妊娠で50%です。ただし実際には、多くの患者さんでは、この変化が親から受け継がれたものではなく、その子で新しく生じた新生突然変異(de novo)です。正確な判断には両親の検査が重要になります。
Q3. どのくらいまれな病気ですか?
集団での正確な有病率はわかっていません。希少疾患データベースのOrphanetでも「不明」とされています。これまで「報告例は約100例」といった記載がよく引用されてきましたが、これは報告された症例のおおよその数であって、人口あたりの頻度を示す数字ではありません。近年は遺伝子診断で新しく確認される例も増えています。
Q4. 知的発達には影響しますか?
古典的なネイガー症候群では、顔の形成異常が重いわりに、知的発達は比較的保たれる方が多いとされてきました。ただし、これを診断の必須条件にすべきではありません。聴覚の障害、長期の気道管理、摂食の困難、長い入院などが、ことばの発達を間接的にさまたげることがあるため、「知的障害がない」ことと「発達支援が不要」であることは、同じ意味ではありません。
Q5. どんな治療が行われますか?
2026年の時点で、根本から治す治療は実用化されていません。治療の中心は、症状に応じた多職種による段階的なケアです。生まれた直後は気道の確保が最優先で、必要に応じて気管切開や下顎骨延長術が検討されます。そのほか、聴覚の評価と補助、口蓋・顎顔面の再建、歯科矯正、手の機能のリハビリなどを、長期にわたってチームで支えていきます。治療の判断は必ず主治医とご相談ください。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝性の病気や遺伝形式、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Haploinsufficiency of SF3B4, a Component of the Pre-mRNA Spliceosomal Complex, Causes Nager Syndrome. Am J Hum Genet. 2012. [PubMed 22541558]
- [2] Nager syndrome: confirmation of SF3B4 haploinsufficiency as the major cause. Clin Genet. 2014. [PubMed 24003905]
- [3] Nager syndrome(Orphanet). [Orphanet 245]
- [4] Nager syndrome in patient lacking acrofacial dysostosis: Expanding the phenotypic spectrum of SF3B4-related disease. Am J Med Genet A. 2021. [PubMed 33559401]
- [5] Molecular mechanisms of hearing loss in Nager syndrome. Dev Biol. 2021. [PubMed 33864777]
- [6] Airway management in Nager Syndrome. Int J Pediatr Otorhinolaryngol. 2008. [PubMed 18947886]
- [7] SF3B4 curation results for Dosage Sensitivity(ClinGen). [ClinGen HGNC:10771]
- [8] Prenatal diagnosis of Nager syndrome in a 12-week-old fetus with a whole gene deletion of SF3B4 by chromosomal microarray. Eur J Med Genet. 2016. [PubMed 26679067]
- [9] A synonymous splicing mutation in the SF3B4 gene segregates in a family with highly variable Nager syndrome. Eur J Hum Genet. 2017. [Eur J Hum Genet]
- [10] Sf3b4-depleted Xenopus embryos: A model to study the pathogenesis of craniofacial defects in Nager syndrome. Dev Biol. 2016. [PubMed 26874011]
- [11] Etiology of craniofacial and cardiac malformations in a mouse model of SF3B4-related syndromes. Proc Natl Acad Sci U S A. 2024. [PMC11441570]
- [12] Human stem cell model of neural crest cell differentiation reveals a requirement of SF3B4 in survival, maintenance, and differentiation. Dev Dyn. 2025. [PubMed 40047147]
- [13] Nager Syndrome Revisited: Integrating In Vivo and In Vitro Models to Decipher SF3B4-Dependent Tissue Coordination. WIREs Mech Dis. 2026. [WIREs Mech Dis]
- [14] Clinical and mutation data in 12 patients with the clinical diagnosis of Nager syndrome. Hum Genet. 2013. [PubMed 23568615]
- [15] Targeted Next-Generation Sequencing in the Diagnosis of Facial Dysostoses. Front Genet. 2020. [PubMed 33262786]
- [16] Rodriguez syndrome with SF3B4 mutation: a severe form of Nager syndrome? Am J Med Genet A. 2014. [PubMed 24715698]
- [17] Nager syndrome: confirmation of SF3B4 haploinsufficiency as the major cause(遺伝子型と表現型の関係). Clin Genet. 2014. [PubMed 24003905]
- [18] SF3B4 Frameshift Variants Represented a More Severe Clinical Manifestation in Nager Syndrome. Cleft Palate Craniofac J. 2023. [PubMed 35331022]
- [19] Ankylosis of temporomandibular joints after mandibular distraction osteogenesis in patients with Nager syndrome. J Plast Reconstr Aesthet Surg. 2017. [PubMed 28688869]
- [20] Management and Outcomes of Neonates with Treacher Collins and Nager Syndromes. J Pediatr. 2025. [PubMed 40280475]






