

目次
ディジョージ症候群(DiGeorge症候群)は、22番染色体の「22q11.2」という場所がわずかに欠けることで起こる病気で、現在は22q11.2欠失症候群と呼ばれるのが一般的です。妊娠中の赤ちゃんのおよそ1,000人に1人にみられ、微小欠失症候群の中で最も多い病気です[1]。心臓・免疫・カルシウムの調節に加え、発達やこころの面にも影響が出ることがあり、症状の幅がとても広いのが特徴です。この記事では、症状・原因・診断・治療・寿命から、妊娠中・出生後にいつわかるのか、NIPTと確定検査、次の子への遺伝までを、臨床遺伝専門医の立場から順に解説します。
- ➤代表的な症状:心臓の病気(円錐動脈幹)・免疫の働きの低下(胸腺低形成)・低カルシウム血症
- ➤発達・こころの面:学習の苦手さ、ADHD、自閉スペクトラム症、成人期の精神病性障害
- ➤原因:22q11.2の微小欠失(90%以上は親から受け継いだものではない新しい変化)
- ➤いつわかるか:妊娠中(NIPT・胎児心エコー→確定検査)、出生後(新生児期〜成人期)
- ➤当院のNIPT:スタンダードを含む全プランで22q11.2欠失を調べられる。陽性なら確定検査まで院内で
⏱️ 30秒でわかる要約
🧬 Q. ディジョージ症候群(22q11.2欠失症候群)とは?
22番染色体の22q11.2がわずかに欠けて起こる病気で、心臓の病気・免疫の低下・低カルシウム血症のほか、口蓋(上あご)の異常や、発達・こころの症状を伴うことがあります。日本では指定難病(203)です。
📅 Q. ディジョージ症候群はいつわかる?
妊娠中はNIPTや胎児の心臓の超音波検査がきっかけになり、羊水検査・絨毛検査で確定します。生まれたあとは、新生児期の心臓の病気やけいれんで見つかる人もいれば、学童期以降に学習や感染のくり返しから診断される人もいます。
🔬 Q. 妊娠中にNIPTで調べられる?
当院ではスタンダードプランを含む全プランで22q11.2欠失を調べられます。ただし微小欠失の陽性的中率は数の異常より低いため、陽性なら確定検査で確かめることが前提です。確定検査も院内で受けられます。
1. ディジョージ症候群(22q11.2欠失症候群)とは|基本情報
【結論】 ディジョージ症候群は、胎児期に咽頭弓・咽頭嚢(いんとうきゅう・いんとうのう)という構造の発達がうまく進まないことで、心臓・胸腺・副甲状腺などに異常が起こる病気です。多くは22q11.2欠失が原因で、現在はまとめて22q11.2欠失症候群(22q11.2DS)と呼ばれます[1]。
「ディジョージ症候群」は、1960年代に免疫不全・副甲状腺機能低下症・先天性心疾患をもつお子さんで最初に報告された名前です[1]。その後、同じ22q11.2欠失が口蓋の異常、腎臓の異常、自己免疫の病気、発達の遅れ、こころの病気など、幅広い症状と結びつくことが分かり、いまは症状の組み合わせではなく原因(欠失)にもとづいて「22q11.2欠失症候群」と呼ぶのが一般的です。
症状はとても幅広く、新生児期に重い心臓の病気や低カルシウム血症で見つかる人もいれば、学童期以降に学習・発達の苦手さや感染のくり返しをきっかけに診断される人もいます。診断が遅れやすい病気であることも知られています[1]。
💡 用語解説:「先天性無胸腺(せんてんせいむきょうせん)」とは?
胸腺がほとんどない(または働かない)状態で、T細胞(免疫の司令塔となるリンパ球)が作られず、重症複合免疫不全症に近い状態になります。22q11.2欠失症候群の中ではごく一部ですが、早い時期に専門施設での対応が必要です。
💡 用語解説:「咽頭弓・咽頭嚢」とは?
胎児の発生の初期に、のど(咽頭)のまわりに一時的にできる「顔・首・心臓の材料」となる構造です。咽頭弓は外側のふくらみで、あご・耳・顔の一部や、心臓から出る太い血管(大動脈弓)などのもとになります。咽頭嚢は内側の袋状の構造で、胸腺(免疫)や副甲状腺(カルシウムの調節)のもとになります。この発達がうまく進まないことが、心臓・免疫・カルシウムの症状につながります。
📋 22q11.2欠失症候群の基本データ
| 項目 | 内容 |
|---|---|
| 疾患名 | 22q11.2欠失症候群(ディジョージ症候群、口蓋心臓顔症候群〔VCFS〕などを含む概念) |
| 頻度 | 妊娠中の赤ちゃんの約1,000人に1人[1]/生まれた人では約4,000〜5,000人に1人[3] |
| 主な特徴 | 円錐動脈幹の心疾患、胸腺低形成、低カルシウム血症、口蓋の異常、発達・こころの症状など |
| 遺伝形式 | 常染色体顕性(優性)。ただし90%以上は親から受け継いでいない新しい変化[2] |
| 日本の制度 | 指定難病(告示番号203)[3]。小児慢性特定疾病情報センターでは免疫疾患群の対象疾病「胸腺低形成(ディ・ジョージ症候群/22q11.2欠失症候群)」として掲載[4] |
| 当院のNIPT | スタンダード・プレミアム・ダイヤモンド・双子マックス・インペリアルの全プランで対象 |
2. 主な症状|心臓・免疫・低カルシウム血症から発達・こころまで
【結論】 22q11.2欠失症候群は、心臓の病気、免疫の異常、低カルシウム血症を中心に、口蓋・耳鼻科・腎臓・発達・こころなど多くの臓器に影響します。症状の組み合わせや重さは人によって大きく異なります。
📊 主な症状とみられる割合(米国GeneReviewsのまとめ)
| 症状 | 割合の目安 |
|---|---|
| 先天性心疾患 | 64% |
| 免疫の異常(免疫不全) | 77% |
| 口蓋の異常 | 67%(1,048人の調査) |
| 副甲状腺機能低下症・低カルシウム血症 | 50%(報告により17〜60%) |
| 発達の遅れ・学習の苦手さ | 70〜90% |
| 腎臓の異常 | 16% |
出典:GeneReviews「22q11.2 Deletion Syndrome」(2025年改訂)[2]。診断を受けた人を集めたデータで、軽い人が見つかっていない分、実際より高めに出ている可能性があります。
心臓の病気(円錐動脈幹の異常)
心臓から出る太い血管(大動脈・肺動脈)の出口付近の形の異常が多くみられます。日本の難病情報センターは、ファロー四徴症の患者さんの15%が22q11.2欠失症候群だとしています[3]。
🫀 代表的な心疾患
| 代表的な心疾患 | ポイント |
|---|---|
| 大動脈弓離断 | 新生児期に循環不全で見つかりやすい |
| 総動脈幹症 | チアノーゼを伴う心疾患で、早期の治療が必要 |
| ファロー四徴症 | 22q11.2欠失症候群との関連がよく知られている |
| 心室中隔欠損・心房中隔欠損、血管輪など | 軽いものから、呼吸や飲み込みに影響するものまで幅広い |
低カルシウム血症(副甲状腺の低形成)
新生児期にけいれん・テタニー(手足のこわばり)で見つかることがあります。血液検査では、カルシウムが低く、リンが高く、副甲状腺ホルモン(PTH)が低いのが典型です。成人の80%が人生のどこかで低カルシウム血症を経験したという報告もあり[2]、手術・出産・感染などの強いストレスで再び起こることがあります。
免疫の異常(胸腺低形成〜先天性無胸腺)
🛡 免疫のポイント
➤ 多くは軽い〜中くらいのT細胞の減少で、重い免疫不全ではありません。
➤ 一部で呼吸器の感染のくり返し、自己免疫の病気、アレルギーが問題になります。
➤ ごく一部に先天性無胸腺があり、早い時期に専門施設での対応(胸腺組織の移植など)が必要です[2]。
口蓋・耳鼻科の症状と顔つき(顔貌)
口蓋裂や、口蓋はふさがっていても鼻に息がもれる「鼻咽腔閉鎖不全(びいんくうへいさふぜん)」があると、哺乳のしにくさや鼻にかかった話し方につながります。口蓋の異常は、胎内の超音波検査では見つけにくいことがあります(口蓋裂はいつわかる?)。
「ディジョージ症候群の顔つき」を調べる方も多いのですが、顔の特徴は人によってさまざまで、はっきりしないことも少なくありません[2]。顔つきで診断できる病気ではなく、診断は遺伝学的検査で行います。
発達・行動・こころの面(ADHD・自閉スペクトラム症・精神病性障害)
22q11.2欠失症候群は、知的発達への影響は軽めのことが多い一方で、心臓・免疫に加えて行動やこころの面の症状が多いのが特徴です。学齢期のお子さん80人の調査では、知能指数(IQ)の平均は76.8でした[2]。
国際共同研究(6〜68歳の1,402人)では、子どもの時期に最も多かったのはADHD(注意欠如・多動症)で37.1%、不安症はどの年代でも気分障害より多くみられました。そして25歳を超えた大人の41%に精神病性障害がありました[5]。GeneReviewsは、自閉スペクトラム症は子どもの約20%、統合失調症は大人の約25%にみられるとまとめています[2]。
つまり、子育てや本人の暮らしへの影響は、知的発達の程度だけでは決まりません。病気の重さは一つの物差しでは測れないということです。こころの症状は、早く気づいて支援や治療につなげることで、暮らしへの影響を小さくできます。自閉症・発達障害とNIPTの関係は自閉症はNIPTでわかりますか?で、出生前検査で調べる病気の重さの考え方はNIPT検査で分かる疾患の重篤度で解説しています。
3. 原因と遺伝的背景|TBX1と欠失の起こり方
【結論】 22q11.2欠失症候群の約85%は、22q11.2にある低コピーリピート(LCR)の「A」から「D」までの約2.54Mb(254万塩基対)が欠けるタイプです[2]。欠けた範囲の遺伝子は1本分しか働かなくなり(ハプロ不全)、症状につながります。
欠失範囲の中にあるTBX1遺伝子は、心臓などの症状に深く関わると考えられています。欠失がなくても、TBX1の病的バリアントによって主に心臓の特徴がみられた人が報告されています[2]。
欠失が起きやすい理由(NAHR)
💡 用語解説:「非対立遺伝子相同組換え(NAHR)」とは?
本来、卵子や精子ができるときの組換えは、同じ位置どうしで起こります。ところが22q11.2のようによく似た配列(LCR)が何か所もあると、別の位置の配列どうしで誤って組換えが起こることがあり、その結果、欠失や重複が生じます(NAHRの解説/低コピーリピート(LCR)の解説)。
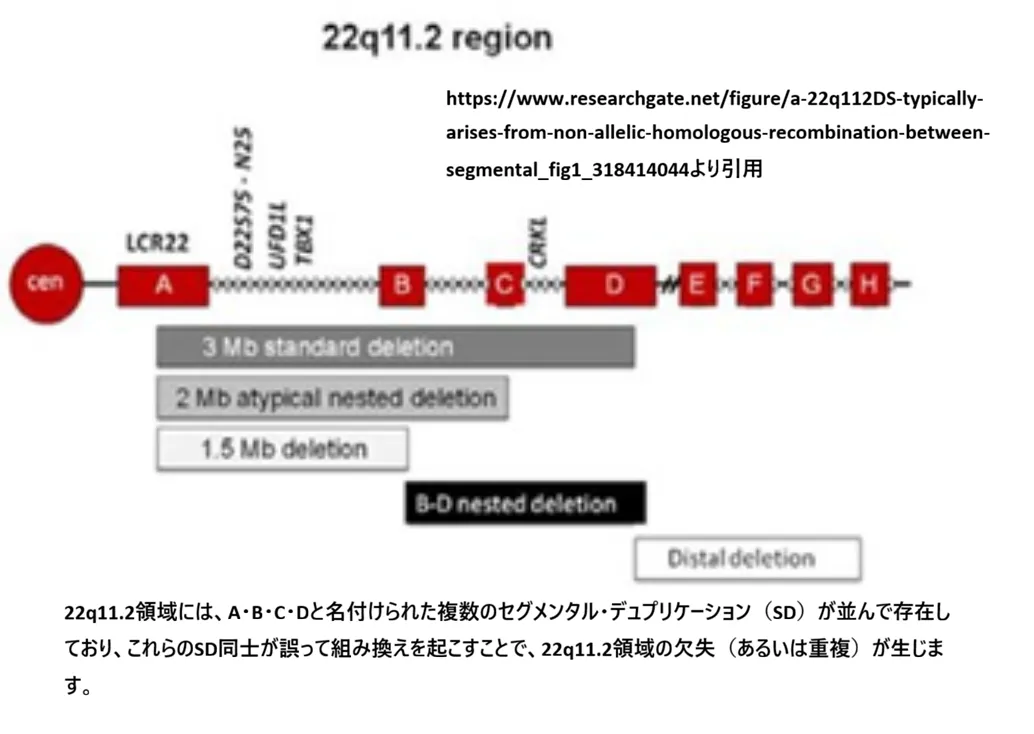
※図:22q11.2領域の反復配列(A〜D)と、組換えによる欠失の概念(著者改変)
同じ22q11.2の中でも、欠ける位置が違うもの(22q11.2遠位欠失症候群)や、逆に増えているもの(22q11.2微小重複症候群)があり、症状や考え方が異なります。22番染色体の異常全体は22番染色体異常とはにまとめています。

🩺 院長コラム【「欠失がある=同じ経過」ではありません】
22q11.2欠失症候群は、同じ大きさの欠失でも症状の出方が大きく異なります。心臓は重いが免疫は軽い方もいれば、その逆の方もいます。
出生前の検査や小児期の検査で見つかったときに大切だと考えているのは、「今わかっている事実」と「まだ予測できない部分」を分けて考えることです。遺伝カウンセリングでは、検査の限界や不確かさも含めてお伝えし、ご家族が自分たちで決められるよう支えることが臨床遺伝専門医の役割だと考えています。
4. 診断方法|新生児から成人まで
【結論】 22q11.2欠失の確定診断には、染色体マイクロアレイ(CMA)が広く使われます。FISH法やMLPAも特定の領域の確認に使えますが、CMAは欠失・重複を網羅的に調べられます[2]。通常の染色体検査(Gバンド法)では見えない小さな欠失です。
新生児で疑う場面
➤ 円錐動脈幹の心疾患(ファロー四徴症、総動脈幹症、大動脈弓離断など)
➤ 原因のはっきりしない低カルシウム血症(けいれん・テタニー)
➤ 口蓋裂・鼻咽腔閉鎖不全、感染のくり返し、T細胞の減少
出生前・確定検査での位置づけ
🔬 出生前の検査と位置づけ
| 検査 | 位置づけ | ポイント |
|---|---|---|
| NIPT | △ スクリーニング | 陽性的中率は数の異常より低い。陽性なら確定検査が必要 |
| 羊水検査+CMA | ◎ 確定診断 | Gバンド法では見えない微小欠失を確定できる |
| 絨毛検査+CMA | ◎ 確定診断 | 妊娠初期に調べられる |
似た疾患との比較|疑うポイントと検査の道筋
22q11.2欠失症候群は、ほかの微小欠失・重複と症状が重なる部分があります。下の表で「症状の重なり→確かめる検査」を整理します。なお、症状がよく似た別の欠失として10p14-p13欠失症候群(DiGeorge症候群2型)もあります。
🧩 症状が重なる主な微小欠失・重複
| 疾患・領域 | 疑うサイン | よく見られる合併 | 検査の道筋 |
|---|---|---|---|
| 22q11.2欠失症候群 | 円錐動脈幹の心疾患、低カルシウム血症、免疫の異常(胸腺低形成) | 口蓋裂・鼻咽腔閉鎖不全、感染のくり返し、発達・学習・こころの症状 | CMAで確定 |
| 1p36欠失症候群 | 重い発達の遅れ、筋緊張低下、てんかん | 心疾患、感覚・摂食の問題など | CMAで確定 |
| 15q11.2 BP1-BP2微小欠失 | 発達・行動、学習の遅れ | 行動特性など | CMAで確定 |
| プラダー・ウィリー症候群 | 乳児期の筋緊張低下、その後の過食・肥満 | 低身長、行動特性 | メチル化検査が中心+CMA |
| アンジェルマン症候群 | 重いことばの障害、てんかん | 運動失調、睡眠・行動の特性 | メチル化検査が中心+CMA |
| 16p11.2欠失・重複 | 自閉スペクトラム症・発達・ことばの遅れ | 頭囲の偏り、行動特性、てんかん | CMAで確定 |
⚠️ 似た症状があっても、症状だけで病気を決めることはできません。まずCMAで網羅的に調べ、必要に応じてメチル化検査(プラダー・ウィリー症候群・アンジェルマン症候群のようなインプリンティングの病気)などを追加します。
5. 治療と長期管理|多職種連携が基本
【結論】 22q11.2欠失症候群は多くの臓器にまたがるため、循環器・内分泌・免疫・耳鼻科/口蓋・発達・精神科などの多職種の連携が大切です[1]。重い免疫不全(先天性無胸腺)が疑われる場合は、早い時期に専門施設で胸腺組織の移植などを検討します[2]。
🏥 長期フォローで意識したいこと
➤ 心臓:手術のあとも含めた循環器のフォロー
➤ カルシウム:乳児期だけでなく、手術・感染などのストレス時の再発に注意
➤ 免疫:T細胞の数・ワクチンへの反応・感染のくり返しの評価
➤ 発達・こころ:学童期以降の学習支援、思春期以降のこころの症状の早期把握
予後と寿命
子どもの時期の命にいちばん関わるのは心臓の病気で、22q11.2欠失症候群のお子さんの死亡の約87%を占めると報告されています[2]。日本の難病情報センターも、生命予後に深く関わるのは心血管の病気で、心内修復術を受ければ、術後の状態にもよるものの通常の日常生活を送れるようになることが多いとしています[3]。
一方、成人期については、子どもの時期を越えた成人102人を追った研究で、12人が亡くなり、亡くなった方の年齢の中央値は41.5歳、50歳まで生存していた割合は73.9%でした。半数は突然の死亡で、そのうち4人は大きな心臓の病気がない方でした[6]。成人になってからも心臓・カルシウム・こころの状態を定期的に確かめることが大切だと考えられます。なお、この数字は一つの施設群の研究によるもので、一人ひとりの寿命をそのまま示すものではありません。
🩺 院長コラム【「治療」より先に「整理」が大切です】
22q11.2欠失症候群では、いきなり「何をすべきか」を決める前に、今ある問題(心臓・免疫・カルシウム・発達など)を整理し、優先順位をつけることが大切です。
同じ診断でも、必要なフォローは人によってまったく異なります。ご家族が「やるべきことが多すぎて混乱する」状態にならないよう、「目の前の安全」と「長い目での見通し」を分けて考えることが大切だと考えています。
6. 遺伝カウンセリング|家族への説明と再発リスク
【結論】 22q11.2欠失症候群は症状の幅が大きく、将来の見通しにも幅があります。遺伝カウンセリングでは、病気の特徴に加えて、ご両親の検査(欠失があるかどうか)と再発リスクを整理することが大切です。当院では臨床遺伝専門医が説明を担当します。
欠失の90%以上は、親から受け継いだものではない新しく起きた変化(de novo)で、約10%は親から受け継いだものです[2]。症状が軽く、診断されていない親から受け継いでいることもあるため、お子さんに欠失が見つかったときはご両親の検査を検討します。
👪 状況別の次のお子さんへの再発リスク
上のお子さんが22q11.2欠失症候群で、次の妊娠をどう考えるかについては、2人目もディジョージ症候群?再発率とNIPT精度で詳しく解説しています。
7. 出生前診断|いつわかる?NIPTと羊水検査・絨毛検査
【結論】 22q11.2欠失は、妊娠中にNIPTや超音波検査をきっかけに見つかることがあります。ただしNIPTはスクリーニング検査で、確定には羊水検査または絨毛検査でのCMAが必要です。結果の受け止め方はご家族ごとに異なるため、検査の前と後の遺伝カウンセリングが欠かせません。
ディジョージ症候群はいつわかる?(妊娠中・出生後)
妊娠中は、NIPTで可能性を指摘される場合と、胎児の心臓の超音波検査で心臓の病気が見つかる場合が主なきっかけです。羊水過多がみられることも多いと報告されています[2]。ただし、心臓の病気を伴わない人も約3分の1いるため、超音波検査だけで見つけることはできません(先天性心疾患は64%[2])。
出生後は、新生児期の心臓の病気や低カルシウムによるけいれんで見つかる人がいる一方、学童期以降に学習の苦手さや感染のくり返し、成人期にこころの症状をきっかけに診断される人もいます[1]。症状が軽い場合は、大人になるまで診断されないこともあります。
NIPTで22q11.2欠失を調べることについて(学会の考え方)
22q11.2欠失を妊娠中に調べるかどうかは、学会によって考え方が分かれています。
米国臨床遺伝・ゲノム学会(ACMG)は2023年の指針で、年齢にかかわらずすべての妊婦さんに22q11.2欠失症候群のNIPTを提供することを提案しています(条件付きの推奨・中等度の確実性)[7]。微小欠失の中で最も多く、母親の年齢と関係なく起こる病気だからです。
一方、米国母体胎児医学会(SMFM)は2025年の指針で、微小欠失を一般の妊婦さん全員に日常的にスクリーニングすることは勧めず、22q11.2欠失を調べることを選ぶ場合は、検査前に適切な説明(カウンセリング)を受けてからとし、微小欠失症候群を調べたい方には確定検査を提示すべきだとしています[8]。
考え方が分かれる理由の一つは、検査の性能です。一般の妊婦さん約2万人(結果を確認できたのは18,289人)を対象にした前向き研究では、22q11.2欠失は1,524人に1人にみられ、NIPTの感度は75.0%(12人中9人を検出)、特異度は99.84%、陽性的中率は23.7%でした。見逃された例には、典型より小さい欠失が含まれていました[9]。数字は検査の方式や対象集団で変わりますが、陽性でも確定検査で確かめる前に判断しないこと、陰性でも22q11.2欠失を完全には否定できないことを知ったうえで選ぶことが大切です。だからこそ、検査前の遺伝カウンセリングを大切にしています。
生まれる前に分かっていれば、出産する施設の選び方や、生まれてすぐの心臓・カルシウム・免疫の検査など、赤ちゃんを迎える準備ができます。NIPTで22q11.2を調べる前に知っておきたいことはNIPTによる22q11.2欠失症候群検査を受ける前に知っておきたい5つの重要ポイントで詳しく解説しています。
陽性だったときの確定検査
当院では、絨毛検査・羊水検査まで院内で受けられます(産婦人科は2025年6月から併設)。主要な検査項目は3日以内に、22q11.2欠失の確認に使うマイクロアレイ検査は2週間ほどで結果が出ます。他院でNIPTが陽性になり、確定検査の施設が決まらない方は他院でNIPT陽性の方の確定検査をご覧ください。
8. ミネルバクリニックのサポート体制
🔬 22q11.2欠失はスタンダードプランから調べられます
当院のNIPTは、すべてのプランで22q11.2欠失症候群を調べられます。プランによって、ほかに調べられる範囲が変わります。
🧬 当院のNIPTプランと22q11.2欠失
| プラン | 22q11.2欠失 | 主な検査範囲 | 料金 |
|---|---|---|---|
| スタンダード | ○ | 13・18・21トリソミー+性染色体/微小欠失6種類7疾患/単胎・双胎 | 220,000円 |
| プレミアム | ○ | 13・18・21・15・16・22トリソミー/微小欠失12種類13疾患/単胎のみ | 264,000円 |
| ダイヤモンド | ○ | プレミアムと同じ範囲+単一遺伝子56遺伝子/単胎のみ | 407,000円 |
| 双子マックス | ○ | 全常染色体/92種類の微小欠失・重複+5Mbを超える構造異常/単胎・双胎 | 440,000円 |
| インペリアル | ○ | 全常染色体/92種類+5Mbを超える構造異常+単一遺伝子 最大155遺伝子(202疾患)/単胎のみ | 550,000円 |
※料金は事前学習動画を見て来院した場合の当日割引後の税込価格です。料金には臨床遺伝専門医による遺伝カウンセリング・4Dエコー・性別判定が含まれ、検査結果の作成費用は別途3,300円です。最新の料金はNIPTの費用・料金でご確認ください。
※スタンダードプランでは、22q11.2欠失のほか1p36欠失・スミス・マゲニス症候群・ウォルフ・ヒルシュホーン症候群・プラダー・ウィリー症候群・アンジェルマン症候群・猫鳴き症候群も調べられます。16p11.2欠失・重複はインペリアル・双子マックスの対象です。
NIPTは通常、妊娠9週から受けられます。当院では、できるだけ早い時期に結果を知りたい方のために、妊娠6〜8週から臨床研究として受けられる体制を整えています。結果は基本的に10〜14日でお知らせします(インペリアルプランの単一遺伝子の結果のみ3〜4週間)。
🏥 院内で確定検査まで対応
陽性の場合も、確定検査(絨毛検査・羊水検査)まで院内で受けられます。主要な検査項目は3日以内に、マイクロアレイ検査は2週間ほどで結果が出ます。陽性のあとの遺伝カウンセリングは何度でも無料です。
👩⚕️ 臨床遺伝専門医が常駐
90分の受診枠の中で、常駐する臨床遺伝専門医が遺伝カウンセリングを行い、22q11.2欠失を含めて、どこまで調べるか・どのプランが合うかを一緒に考えます。
💰 互助会の仕組み
NIPTを受ける方は全員、2つの互助会に加入します。カトレア会(羊水検査互助会)(8,000円)では、陽性時の確定検査の費用を補助します。安心検査結果保障制度(6,000円)は、再検査が必要になったのに検査ができず結果が出なかった場合に検査代金(諸費用を除く)を返金する制度です。
🏥 22q11.2欠失を含む微小欠失を、スタンダードプランから
当院のNIPTは全プランで22q11.2欠失症候群を調べられ、陽性なら絨毛検査・羊水検査まで院内で受けられます。来院が難しい方は、オンラインNIPT(Zoomでのカウンセリング+全国110か所の提携施設で採血)もご利用いただけます。
NIPT専用ダイヤル:03-3408-3768
よくある質問(FAQ)
Q1. ディジョージ症候群(22q11.2欠失症候群)は何人に1人ですか?
妊娠中の赤ちゃんではおよそ1,000人に1人とされ、微小欠失症候群の中で最も多い病気です。生まれた人では、日本の難病情報センターは約4,000〜5,000人に1人としています。症状が軽く診断されていない人もいるため、生まれたあとの数字は実際より少なく見積もられている可能性があります。
Q2. 22q11.2欠失症候群とディジョージ症候群の違いは何ですか?
ディジョージ症候群は、免疫不全・副甲状腺機能低下症・心臓の病気をもつお子さんで最初に報告された病名です。その多くが22q11.2欠失によるものと分かり、口蓋心臓顔症候群などとあわせて、現在は原因にもとづいて「22q11.2欠失症候群」と呼ぶのが一般的です。ほぼ同じ病気を指して使われています。
Q3. ディジョージ症候群はいつわかりますか?エコーでわかりますか?
妊娠中はNIPTや胎児の心臓の超音波検査がきっかけになり、羊水検査・絨毛検査で確定します。ただし心臓の病気を伴わない人も約3分の1いるため、超音波検査だけで見つけることはできません。生まれたあとは、新生児期の心臓の病気やけいれんで見つかる人もいれば、学童期以降や成人期に診断される人もいます。
Q4. ディジョージ症候群は指定難病ですか?
はい。22q11.2欠失症候群は指定難病(告示番号203)です。また、小児慢性特定疾病情報センターでは、免疫疾患群の対象疾病「胸腺低形成(ディ・ジョージ症候群/22q11.2欠失症候群)」として掲載されています。医療費の助成を受けられるかどうかは症状の程度などで決まるため、主治医にご相談ください。
Q5. ディジョージ症候群の寿命はどのくらいですか?
子どもの時期の命にいちばん関わるのは心臓の病気で、お子さんの死亡の約87%を占めると報告されています。心臓の手術を受けたあと、通常の日常生活を送れるようになる人も多くいます。子どもの時期を越えた成人102人を追った研究では、50歳まで生存していた割合は73.9%で、突然の死亡もみられました。大人になってからも定期的な健康管理が大切です。
Q6. 欠失があると必ず重い症状が出ますか?
いいえ。症状は軽いものから重いものまで幅があり、心臓の病気が中心の方もいれば、発達や免疫の症状が中心の方もいます。同じ欠失でも症状の出方は一定ではありません。
Q7. 発達障害やこころの病気と関係がありますか?
あります。国際共同研究では、子どもの時期のADHDが37.1%、25歳を超えた大人の精神病性障害が41%と報告されています。自閉スペクトラム症は子どもの約20%にみられるとされています。知的発達への影響は軽めのことが多い一方、行動やこころの面の支援が大切な病気です。
Q8. 次の子どもにも遺伝しますか?
欠失の90%以上は親から受け継いだものではない新しい変化で、その場合の再発リスクは一般の方よりわずかに高い程度です。ご両親のどちらかが欠失をもつ場合は、子ども1人ごとに50%の確率で受け継がれます。ご両親の検査を含め、遺伝カウンセリングでご相談ください。
Q9. 22q11.2欠失はNIPTで調べられますか?
当院ではスタンダードプランを含む全プランで調べられます。ただし微小欠失の陽性的中率は数の異常より低く、陽性なら絨毛検査・羊水検査で確かめることが前提です。陰性でも完全には否定できません。調べるかどうかは学会でも考え方が分かれているため、検査前の遺伝カウンセリングで一緒に考えます。
Q10. 互助会は任意ですか?
当院でNIPTを受ける方は全員、カトレア会(羊水検査互助会・8,000円)と安心検査結果保障制度(6,000円)の2つに加入します。カトレア会では、陽性時の確定検査の費用を補助します。
関連記事
参考文献
- [1] McDonald-McGinn DM, Sullivan KE, Marino B, et al. 22q11.2 deletion syndrome. Nat Rev Dis Primers. 2015;1:15071. [DOI 10.1038/nrdp.2015.71] [PubMed 27189754]
- [2] McDonald-McGinn DM, Hain HS, Emanuel BS, Zackai EH. 22q11.2 Deletion Syndrome. In: Adam MP, et al., editors. GeneReviews®. Seattle (WA): University of Washington, Seattle; 1999 (last revised 2025 May 8). [NCBI Bookshelf NBK1523]
- [3] 難病情報センター. 22q11.2欠失症候群(指定難病203). [難病情報センター]
- [4] 小児慢性特定疾病情報センター. 胸腺低形成(ディ・ジョージ(DiGeorge)症候群/22q11.2欠失症候群)概要. [小児慢性特定疾病情報センター]
- [5] Schneider M, Debbané M, Bassett AS, et al. Psychiatric disorders from childhood to adulthood in 22q11.2 deletion syndrome: results from the International Consortium on Brain and Behavior in 22q11.2 Deletion Syndrome. Am J Psychiatry. 2014;171(6):627-639. [DOI 10.1176/appi.ajp.2013.13070864]
- [6] Bassett AS, Chow EWC, Husted J, et al. Premature death in adults with 22q11.2 deletion syndrome. J Med Genet. 2009;46(5):324. [J Med Genet]
- [7] Dungan JS, Klugman S, Darilek S, et al. Noninvasive prenatal screening (NIPS) for fetal chromosome abnormalities in a general-risk population: An evidence-based clinical guideline of the American College of Medical Genetics and Genomics (ACMG). Genet Med. 2023;25(2):100336. [DOI 10.1016/j.gim.2022.11.004]
- [8] Society for Maternal-Fetal Medicine; Rink BD, Dugoff L, Kuller JA; SMFM Publications Committee. Society for Maternal-Fetal Medicine Consult Series #74: Cell-free DNA screening for aneuploidies: Updated guidance. 2025. [DOI 10.1002/pmf2.70139]
- [9] Dar P, Jacobsson B, Clifton R, et al. Cell-free DNA screening for prenatal detection of 22q11.2 deletion syndrome. Am J Obstet Gynecol. 2022;227(1):79.e1-79.e11. [DOI 10.1016/j.ajog.2022.01.002] [PubMed 35033576]
※本記事は一般の方に向けた情報提供を目的とするもので、個別の診断・治療方針を示すものではありません。症状や検査については、主治医・専門医にご相談ください。






