

目次
- 1 1. 頭蓋顔面ミクロソミア(CFM)とは
- 2 2. 症状の広がり ─ 顔だけにとどまらない多彩さ
- 3 3. なぜ起こるのか ─ 発生のしくみと原因のモデル
- 4 4. 原因遺伝子 ─ SF3B2とスプライシング、そしてFOXI3
- 5 5. 症状を整理する ─ OMENS分類とPruzansky–Kaban分類
- 6 6. 診断基準 ─ 画像や遺伝子検査で「確定」する病気ではない
- 7 7. 画像検査の使い分け ─ CT・MRI・3D写真
- 8 8. 年齢別の治療 ─ 「見た目」より「機能」を優先する
- 9 9. 遺伝診療との接点 ─ 遺伝カウンセリングで話し合えること
- 10 10. よくある誤解
- 11 まとめ ─ 一人ひとりの症状に合わせて
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

生まれつき、顔の左右で下あごや耳、頬の発達に差がみられることがあります。その代表が頭蓋顔面ミクロソミア(とうがいがんめんミクロソミア、Craniofacial Microsomia:CFM)です。かつては半顔小人症(はんがんしょうじんしょう、hemifacial microsomia)やゴールデンハー症候群(Goldenhar syndrome)など、いくつもの名前で呼ばれてきました。症状の出方は人によって大きく異なり、下あご・耳・顔の神経・軟部組織など、さまざまな部分が組み合わさって関わります。この記事では、CFMとはどんな病気なのか、その症状と原因遺伝子SF3B2、症状を整理するOMENS分類、診断のしかた、そして成長に合わせた治療の考え方までを、遺伝専門医の視点で解説します。
Q. 頭蓋顔面ミクロソミア(CFM)とは、まず結論だけ知りたいです
A. 頭蓋顔面ミクロソミア(CFM)とは、おなかの中での顔づくりの初期に、第一・第二咽頭弓(いんとうきゅう)という部分の発達がうまくいかず、下あご・耳・頬骨・顔の軟部組織・顔の神経などが、左右非対称にさまざまな程度で小さくなる(低形成となる)先天性の病気のグループです。症状の幅がとても広く、耳の形の異常(小耳症)や難聴、下あごの小ささ、顔の動きの左右差などが、人によって違う組み合わせで現れます。多くは偶発的に起こりますが、一部にはSF3B2などの原因遺伝子が関わることがわかってきました[1][2]。
- ➤正体 → 第一・第二咽頭弓に由来する構造(下あご・耳・頬・顔の神経など)が左右非対称に低形成となる先天性スペクトラム疾患
- ➤名前の統一 → 半顔小人症・ゴールデンハー症候群などは、まとめて「頭蓋顔面ミクロソミア(CFM)」と呼ぶことが推奨されている
- ➤症状の特徴 → 下あごの低形成を中心に、小耳症・難聴・顔面神経麻痺・眼の異常などが多彩に組み合わさる
- ➤原因 → 多くは偶発的だが、SF3B2やFOXI3などの遺伝子が一部の原因として確立してきた
- ➤治療 → 見た目の対称性より、気道・聴覚・摂食・発語といった機能を成長段階に応じて優先する
🧬 頭蓋顔面ミクロソミア(CFM)の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | とうがいがんめんミクロソミア。半顔小人症(hemifacial microsomia)、ゴールデンハー症候群、眼耳脊椎スペクトラム(OAVS)などとも呼ばれてきた |
| どんな病気か | おなかの中での顔づくりの初期に、第一・第二咽頭弓由来の構造が左右非対称に低形成となる先天性のスペクトラム疾患 |
| 主な症状 | 下あごの低形成・小耳症・伝音難聴・顔面神経麻痺・眼の異常などが多彩に組み合わさる |
| 頻度の目安 | 広くとらえると出生3,000〜5,000人に1人程度、厳格な定義では出生10万人あたり3.8人という報告もあり、定義によって大きく変わる[3] |
| 主な原因遺伝子 | SF3B2(最も多い単一遺伝子原因)、FOXI3 など。ただし多くの症例では明確な遺伝子は特定できない[2][6] |
| 医療との関わり | 形成外科・口腔外科・耳鼻科・矯正歯科・眼科などによる多職種でのフォローが基本となる |
※本記事は頭蓋顔面ミクロソミア(CFM)に関する用語・疾患解説です。特定の検査を勧めるものではありません。
1. 頭蓋顔面ミクロソミア(CFM)とは
頭蓋顔面ミクロソミア(CFM)は、生まれつき顔の骨や耳、軟部組織などが左右非対称に小さく(低形成に)なる先天性の病気です。単に「片側のあごが小さい」という一点だけの問題ではなく、顔づくりに関わる一つのまとまった領域(発生学的なフィールド)の異常としてとらえるほうが実態に合っています。関わるのは、下あご、上あご・頬骨、外耳・中耳、顔の筋肉や軟部組織、そして顔面神経など。これらがさまざまな程度で影響を受けます[1]。片側だけのことが多いのですが、両側に生じることもあり、その場合でも左右で程度が違うのがふつうです。
この病気には、歴史的にたくさんの呼び名がありました。片側の顔の低形成を強調した「半顔小人症(hemifacial microsomia)」、耳の異常・眼の類皮腫(るいひしゅ)・脊椎の異常などを伴う場合の「ゴールデンハー症候群」、眼・耳・脊椎の所見に注目した「眼耳脊椎スペクトラム(OAVS)」などです。しかし現在では、これらを生物学的にはっきり別の病気として分ける根拠は乏しいと考えられています。2020年にヨーロッパの専門家ネットワーク(ERN-CRANIO)がまとめた包括的な診療ガイドラインは、臨床上は「頭蓋顔面ミクロソミア(craniofacial microsomia)」に名称を統一することを推奨しています[1]。両側にも生じる病気なので、「半顔(hemifacial)」という言葉だけでは全体像を十分に言い表せない、という事情もあります。
💡 用語解説:第一・第二咽頭弓(いんとうきゅう)とは
咽頭弓は、おなかの中の赤ちゃんの首まわりにできる、いくつかのふくらみのことです。妊娠初期に、ここから顔やあご、耳、首の骨や筋肉のもとがつくられていきます。CFMでは、このうち第一咽頭弓(おもに上下のあご)と第二咽頭弓(おもに耳や顔まわりの構造)に関わる発達が、うまく進まなかったと考えられています。だからこそ、あごと耳という一見別々の場所に、同時に症状が出やすいのです。
CFMは、生まれつきの顔面の形態異常としては、先天性疾患の中でも口唇口蓋裂に次いで多いグループとされています[2]。ただし「どこまでをCFMに含めるか」という線引きが難しく、頻度の見積もりは研究によって大きくばらつきます。この点は、次の章以降で疫学や診断基準を見ていくと、より具体的に理解できます。
2. 症状の広がり ─ 顔だけにとどまらない多彩さ
CFMの最大の特徴は、症状の出方が人によって大きく異なることです。下あごの変形だけを見ても、軽く枝の部分(下顎枝)が短いだけの人から、あごの関節そのものがほとんど欠けている人までいます。さらに、あご以外にも次のような所見が、さまざまな組み合わせで現れます。
まず耳では、耳の形が生まれつき小さい・欠けている小耳症(しょうじしょう)・無耳症(むじしょう)、耳の前の小さな皮膚のふくらみ(耳前部付属物)、外耳道(耳の穴)の狭さや閉鎖、中耳や耳小骨の奇形などがみられます。これらに伴って、音が伝わりにくくなる難聴(主に伝音難聴)が起こります。ヨーロッパの大規模な集団研究(対象355例)では、耳の異常である小耳症が88.8%と最も多くみられました[3]。
顔まわりでは、顔面神経の一部または全体が十分に育たず、笑顔の左右差、口を閉じにくい、まぶたを閉じにくい(兎眼=とがん)などが生じることがあります。眼では、白目と黒目の境目にできる類皮腫(epibulbar dermoid)、眼窩(がんか=眼のくぼみ)の位置のずれ、小さな眼球などがみられます。口では、口角が横に大きく裂けたような巨口症、口蓋裂などが加わることもあります。歯や噛み合わせにも、歯の生え方の左右差や噛み合わせの平面の傾き(咬合平面傾斜)といった影響が出ます。
さらに、症状は顔の外にも及びます。下あごが小さいことで舌が後ろに下がりやすく、上気道が狭くなって閉塞性睡眠時無呼吸(OSA)のリスクが高まります。加えて、頸椎・脊椎の異常、心臓・腎臓・中枢神経系の異常などを伴うこともあります。先ほどの355例の研究では、頭蓋外(顔以外)の合併異常が69.5%、先天性心疾患が27.8%に認められました[3]。国際的な多施設共同研究(755例)でも、CFMが顔面だけの局所的な病気ではなく、体の他の部分の異常も含むスペクトラム(連続した幅のある病態)であることが確認されています[7]。
🩺 院長コラム【「顔の病気」と決めつけないことの大切さ】
CFMという名前を聞くと、どうしても「顔・あご・耳の病気」というイメージが先に立ちます。けれども、心臓や腎臓、背骨といった、顔から離れた場所にも異常が隠れていることがあります。これは、発生の初期に共通のもと(神経堤細胞など)から複数の臓器がつくられていく、という体のなりたちを考えると理解しやすい事実です。
遺伝医学では、一つの見た目の特徴が見つかったときに、その背景にある全身の所見を体系的に確認していくことが重要です。CFMでも、目に見える顔の所見だけで判断せず、全身を見わたす視点が大切になります。
3. なぜ起こるのか ─ 発生のしくみと原因のモデル
CFMの原因は、一つではありません。おなかの中の赤ちゃんでは、妊娠4週ごろから頭部神経堤細胞(しんけいていさいぼう)という細胞が、首まわりの咽頭弓へと移動し、顔の骨や軟骨、結合組織をつくるのに大きく関わります。CFMは、この時期の神経堤細胞の移動・増殖・分化や、まわりの中胚葉・血管系とのやりとりがうまくいかなかった結果として理解されています[1]。
古くは、胎児期の血管のトラブルや局所的な出血が、あごや耳のもとになる部分の発達をかき乱すという「血管破綻説」が提唱されました。これはCFMのすべてを説明する統一的なしくみではありませんが、今でも成因を考えるうえでの一つの視点です。現在では、遺伝的な素因に、血管・胎盤の環境や母体の要因などが加わって、似たような最終的な見た目に行き着く「多因子による発生フィールドの障害」というモデルのほうが整合的だと考えられています。
集団を対象とした質の高い研究では、母体の妊娠前からの糖尿病、多胎(双子など)、生殖補助医療(体外受精など)との関連が報告されています[3]。ただし、これらはあくまで「リスクとの関連」であって、個々のケースの原因を決めるものではありません。多くのCFMでは単一の原因を特定できないため、「母親の特定の行動がCFMを起こした」といった過度な原因の決めつけは避けるべきです。妊娠前後の糖尿病の管理や、薬剤・物質への曝露、多胎・生殖補助医療の経過などを丁寧に聞き取ることには意味がありますが、それは犯人探しのためではなく、全体像を理解するためのものです。
4. 原因遺伝子 ─ SF3B2とスプライシング、そしてFOXI3
CFMは長いあいだ「大半が偶発的(散発性)で原因不明」とされてきました。しかし近年、遺伝学的な理解は大きく進みました。特に重要なのが、SF3B2という遺伝子のハプロ不全がCFMの再現性のある単一遺伝子原因として報告されたことです[2]。SF3B2は、遺伝子の情報を読み取る過程で働くスプライシング(mRNAの編集)に関わる、スプライソソームという複合体の部品です。この研究では、散発性・家族性あわせて146家系を調べ、SF3B2の機能を失わせるタイプの変異が、統計的に非常に強く集積していることが示されました[2]。
💡 用語解説:ハプロ不全(haploinsufficiency)
ヒトの遺伝子は、父由来と母由来の2つ1組で持っています。ふつうは片方が働かなくなっても、もう片方でまかなえます。ところが、遺伝子によっては「2つそろって初めて足りる」ものがあり、片方が失われるだけで働きが足りなくなってしまいます。これをハプロ不全といいます。SF3B2はこのタイプで、片方の機能が失われるだけでCFMを生じうる、と考えられています。
SF3B2の変異は、実験動物(アフリカツメガエル)で働きを抑えると、頭部の神経堤細胞のもと(前駆細胞)ができにくくなり、その後の頭蓋顔面の軟骨に異常が生じることが示されました[2]。これは、スプライシングの異常と頭蓋顔面の発生をつなぐ重要なしくみであり、「CFMは純粋に遺伝と無関係の血管トラブルの病気だ」という古い単純化を否定する強い証拠になりました。ただし注意したいのは、SF3B2で説明できるのはCFM全体の一部にすぎないという点です。報告では、機能喪失型の変異は散発例の約3%、家族例の約25%を占めるとされています[2]。つまり「CFM=SF3B2の病気」と考えるのは誤りで、CFMには依然として強い遺伝的な異質性(原因の多様さ)が残っています。
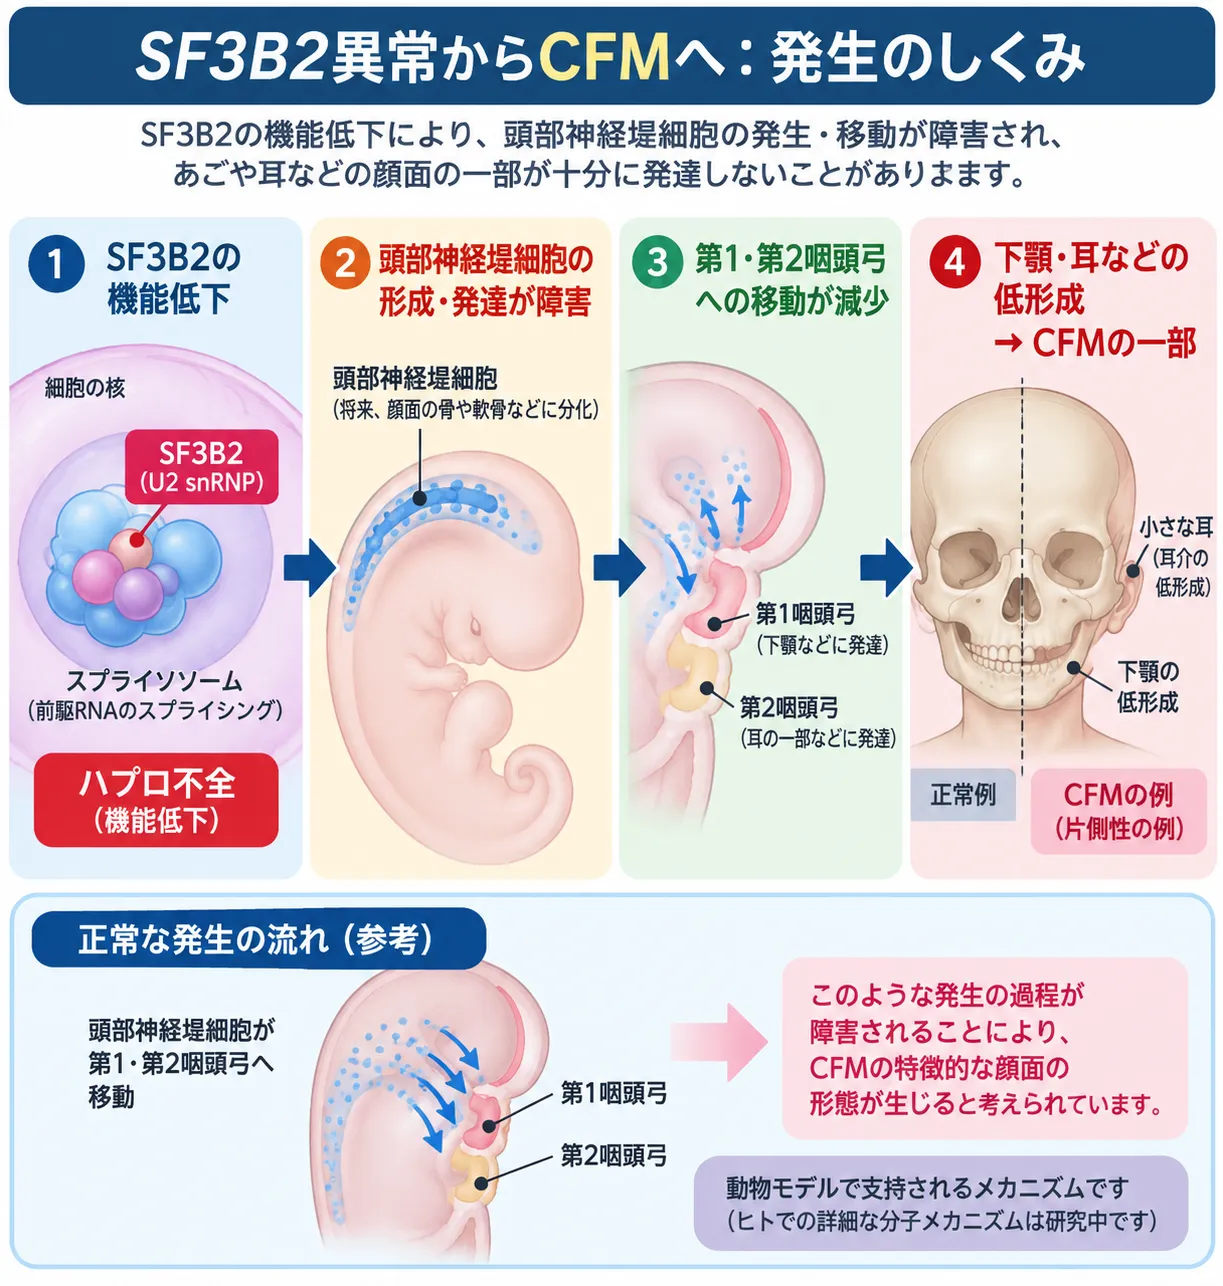
SF3B2はスプライソソームを構成する因子で、遺伝子の前駆体mRNAを正しくスプライシングする過程に関わります。SF3B2のハプロ不全では、頭部神経堤細胞の形成・発生が障害され、第一・第二咽頭弓に由来する下顎や耳などの頭蓋顔面構造の低形成につながると考えられています。SF3B2と頭部神経堤細胞を結ぶ発生機序は動物モデルによって支持されていますが、ヒトにおける詳細な分子機序には未解明の部分があります。
もう一つ、近年確立してきた原因遺伝子がFOXI3です。外胚葉と神経堤の発生を調節する遺伝子で、その機能を損なう変異がCFMを生じることが報告されました。この研究では、FOXI3の変異がCFMの2番目に多い遺伝的原因であり、全症例の約1%、家族例の約13%を占めるとされています[6]。SF3B2とFOXI3が確立してきたことで、CFMの一部は明確に単一遺伝子が関わる病態として理解できるようになってきました。とはいえ、大多数のCFMでは、染色体のコピー数の異常や、まだ見つかっていない候補遺伝子、環境要因などが複雑に絡んでおり、現在の検査でも明確な分子診断がつかないことが多いのが実情です。
臨床遺伝の観点からは、次のような場合には「CFMという見た目の診断」で止めず、より詳しい遺伝学的検査を検討する価値があります。すなわち、両側性である、顔以外の奇形を伴う、発達の遅れや知的障害がある、小頭症・四肢の異常・腎や心臓の奇形がある、あるいは明らかな家族歴がある、といった場合です。こうしたケースでは、染色体マイクロアレイ(CMA)やエクソーム解析など、表現型に応じた検査を検討します。これは、トリーチャー・コリンズ症候群やEFTUD2関連疾患、CHARGE症候群など、治療方針や再発リスクの異なる別の病気を見分ける意味でも重要です。
5. 症状を整理する ─ OMENS分類とPruzansky–Kaban分類
CFMは症状の幅が広いため、共通のものさしで整理するしくみが必要になります。よく使われるのがOMENS分類です。1991年に提唱されたこの分類は、CFMで影響を受けやすい5つの領域の頭文字をとったものです[4]。
それぞれの領域を、正常から重症まで段階的に評価します。もともとの研究では、154例を分析した結果、下あごの変形がこの病気の中心(cornerstone)であり、下あごの低形成が重いほど、眼窩・耳・神経・軟部組織の障害も重くなる傾向が示されました[4]。さらに1995年には、顔の外(頭蓋外)の異常も含めて評価するOMENS-Plus(OMENS+)が提案されました。121例のうち55.4%に頭蓋外の異常がみられ、心臓の異常が26%に認められたことから、神経堤細胞の関与が心臓の異常ともつながることが示唆されています[5]。このため、OMENS+は単なる「重症度スコア」というより、患者さんの多臓器にわたる症状を共通の言葉で記述するための枠組みと考えるほうが、臨床的には役立ちます。
下あごについては、Pruzansky–Kaban分類も重要です。これは、機能的なあごの関節(顎関節)や下顎枝が存在するかどうかで段階を分けるもので、治療方針、とくに再建手術の計画に直結します。おおまかには、タイプIは小さいものの形はほぼ正常な下顎枝・顎関節、タイプIIaは形の異常や短縮はあるが関節の位置は比較的保たれる、タイプIIbは大きさ・形・位置が著しく異常、タイプIIIは下顎枝と関節がほとんど欠けている最重症型、と整理されます。
💡 同じ点数でも、困りごとは同じとは限らない
OMENSの合計点が同じ2人でも、抱えている課題はまったく違うことがあります。例えば、あごの変形は重いが聴力は正常な人と、あごの変形は軽いが両側の難聴がある人とでは、治療で優先すべきことが大きく異なります。だからこそ、研究でも臨床でも、合計点だけでなく各領域を分けて評価することが役立ちます。数字を一つにまとめると、かえって一人ひとりの実情が見えにくくなることがあるのです。
6. 診断基準 ─ 画像や遺伝子検査で「確定」する病気ではない
CFMの診断は、基本的に臨床診断です。つまり、一枚の画像や一つの分子検査だけで確定する病気ではありません。ヨーロッパのガイドライン(ERN-CRANIO)は、実務的な診断基準として、主要所見と副所見の組み合わせで判断する方法を推奨しています[1]。
🧬 CFMの実務的な診断基準(ERN-CRANIO)
| 区分 | 内容 |
|---|---|
| 主要所見 | 下あごの低形成、小耳症、眼窩・顔面骨の低形成、顔の動きの左右差(非対称な顔面運動) |
| 副所見 | 顔の軟部組織の不足、耳前部付属物、巨口症、口蓋裂などの裂、類皮腫(epibulbar dermoid)、半椎(脊椎の一部の異常) |
| 診断のしかた | 主要所見2つ/主要1つ+副所見1つ/副所見3つ以上のいずれかを満たすとき |
※この基準は施設間で症例をそろえるうえで役立ちますが、大規模な独立集団で感度・特異度が検証された「ゴールドスタンダードの診断検査」ではなく、専門家の合意(コンセンサス)に基づくものである点に注意が必要です[1]。
診断で大切なのは、「CFMだから全例で必ずCT・MRIを撮る」という考え方を避けることです。画像検査は、診断名をつけるためというより、顎関節があるか、歯や耳小骨・内耳はどうか、脳や神経に問題はないか、手術の計画をどう立てるか、といった具体的な臨床の疑問に答えるために使います。ガイドラインも、専門施設にCT・MRI・3D写真・3D手術計画の設備を求める一方で、それぞれの検査の適応を臓器ごとに設定しています[1]。
出生前の段階では、CFMを見つけるのは簡単ではありません。先ほどのヨーロッパの研究では、出生前に何らかの関連する異常が検出されたのは18.9%にとどまり、69.7%は出生時に診断されていました[3]。とくに軽症の場合、超音波検査だけで出生前に気づくのは難しいことがあります。この「出生前診断の限界」は、ご家族に情報をお伝えするうえで知っておきたいポイントです。
7. 画像検査の使い分け ─ CT・MRI・3D写真
CFMで用いられる画像検査には、それぞれ得意・不得意があります。目的に応じて選ぶことが、不要な被ばくを避けることにもつながります。
CT(とくに薄いスライスや3D再構成)は、下顎枝・顎関節・頬骨・上あご・側頭骨などの骨の形を最も鮮明に示します。重症のCFMでは、患側の下顎枝の短縮や変形、顎関節の低形成・欠損などが典型的で、Pruzansky–Kaban分類や手術のシミュレーション(バーチャル手術計画)に役立ちます。歯科・矯正の領域では、歯列・顎骨・顎関節を立体的に評価できるCBCT(歯科用CT)も使われます。ただし小児では、積み重なる放射線量を考え、診断に必要な範囲・線量を最小限にする配慮が必要です。すでに十分なCBCTがあれば、追加のパノラマ撮影を重ねない、というガイドラインの考え方は、この原則をよく表しています[1]。
MRIは放射線を使わず、脳・脳幹、内耳、脳神経、咀嚼筋、顔の軟部組織などの評価に向いています。とくに、音を感じる神経の側に問題がある感音難聴、神経の所見、発達上の心配、顔面神経の異常などが疑われる場合には、CTより情報の価値が高くなります。一方で、症状のない全例に脳のMRIを行う利益は確立していません。3D写真(3Dステレオ写真計測)は、放射線を使わずに繰り返し撮れるため、顔の軟部組織のボリュームや対称性、成長、手術前後の変化を数値で追うのに適しています。骨や顎関節の内部までは写せないのでCTの代わりにはなりませんが、長期のフォローで被ばくを伴わずに顔つきの変化を記録できる点で価値があります[1]。
8. 年齢別の治療 ─ 「見た目」より「機能」を優先する
CFMの治療で最も大切なのは、「顔を何歳で左右対称にするか」ではなく、気道・聴覚・摂食・視機能・発語・噛み合わせ・心理社会的な機能を、成長段階に応じて優先順位づけすることです[1]。治療は、OMENSの点数に対応した一つの決まった手順ではなく、機能の優先度・成長段階・解剖・ご本人やご家族の価値観の組み合わせで決めていきます。
とくに気道の問題は最優先です。重い睡眠時無呼吸(OSA)を伴う乳児では、まず酸素投与やCPAPなどの非外科的な治療を行います。それでも不十分な場合には、下あごを少しずつ延ばして気道を広げる下顎骨延長術(MDO)や、気管切開が検討されます。一方で、「顔の対称性を早く改善する」ことだけを目的とした乳幼児期のMDOは、話が別です。成長の過程で左右差が再び出てきて、成人期に再手術を要することもあるため、生命・機能上の必要性による手術と、純粋に見た目のための手術を混同しないことが重要です。ガイドラインも、審美目的の骨格手術は原則として骨格の成熟を待つこと、心理社会的な理由で早期に治療を選ぶ場合には再手術の可能性を説明することを求めています[1]。
🗓️ CFMにおける年齢ごとの典型的な評価・介入(あくまで意思決定の目安)
| 時期 | 主な評価・介入の例 |
|---|---|
| 新生児〜乳児 | 気道・哺乳の安全性を最優先。新生児聴覚スクリーニング、重症OSAでは酸素/CPAP、不応例ではMDOまたは気管切開を検討 |
| 乳幼児期 | 眼科・耳鼻科・顔面神経・発達の評価。骨導補聴による聴覚リハビリ、2歳ごろから言語・発達の評価 |
| 就学前〜学童期 | 5〜6歳ごろに歯列・成長の評価。肋軟骨による下あご再建は原則6歳以降 |
| 8〜10歳以降 | 自家肋軟骨による耳介(外耳)再建が典型的。聴覚手術との順序を調整 |
| 思春期〜骨格成熟 | 最終的な成長評価と、矯正治療+顎矯正手術(orthognathic surgery)。必要に応じ軟部組織の補正 |
※これは「標準の手術スケジュール」ではなく、典型的な意思決定の窓を示したものです。顎矯正手術の最終時期は暦の年齢ではなく、骨格の成熟によって判断されます[1]。
耳介再建と聴覚リハビリは、目的を分けて考える
小耳症に対する外耳の再建(耳介再建)と、聴力の治療は、目的を分けて考える必要があります。耳介再建は主に見た目や心理社会的な結果のため、聴覚リハビリは言語・教育・聴覚機能のためのものです。両者は同じ皮膚や側頭部の組織を使うため、別々の施設が独立に計画すると将来の選択肢を損なう可能性があり、耳鼻科・聴覚の専門家と耳介再建の外科医の事前の相談が重要になります。自家肋軟骨を使う耳介再建は長年の標準的な方法で、通常8〜10歳ごろに初回の枠組みづくりを行います。耐久性が長所ですが胸の採取部に負担があり、系統的レビューでは合併症全体が約16%と報告されています[8]。
聴覚については、中等度以上の難聴を放置しないことが原則です。外耳道が閉鎖している場合でも、乳幼児期から手術をしない骨導デバイスが使え、その後に解剖・聴力・ご本人の希望に応じて選択肢を広げていきます。とくに両側の難聴では、言語発達を考えて早期の介入が重要です。片側だけであっても、学校の環境、音の方向感、騒がしい場所での聞き取りなどを含め、個別の評価が必要です。
外科治療のエビデンスは、実はまだ弱い
CFMの外科治療を支える科学的な根拠(エビデンス)は、まだ十分とはいえないのが現状です。ガイドラインが評価した下あご手術の文献の大半は、比較のない後ろ向き研究で、質のレベルとしては低いものが中心でした[1]。MDO、肋軟骨移植、早期手術、成長終了後の顎矯正手術のどれが長期的に最適かを直接比べた強固なデータはなく、とくに「小児期の早期のあご延長が、成人時の最終手術を減らすのか」「自然な成長そのものを改善するのか」は、いまも未解決の論争点です。だからこそ、CFMの治療では、決まった手術プロトコルを一律にあてはめるのではなく、標準化された評価と機能のスクリーニングを確実に行ったうえで、限られた比較データとご本人・ご家族の優先事項を統合する姿勢が大切になります。
9. 遺伝診療との接点 ─ 遺伝カウンセリングで話し合えること
CFMは、その多くが偶発的に生じます。ご家族にとって関心が高いのは「次のお子さんに同じことが起こるのか」という点でしょう。この再発の可能性は、原因によって大きく異なります。原因が特定できない多くの散発例では、経験的な再発率は低いと考えられています。一方で、SF3B2やFOXI3のような単一遺伝子が関わる病型や、明らかな家族歴がある場合には、常染色体顕性(優性)遺伝の形をとり、次のお子さんに受け継がれる確率が高くなることもあります[2][6]。同じ「CFM」という見た目でも、背景にある原因によって、遺伝の考え方はまったく変わってくるのです。
💡 用語解説:de novo(新生突然変異)とは
ご両親の血液などで同じ変異が確認されない一方、お子さんで新たに生じた遺伝子の変化をde novo変異(新生変異)といいます。CFMの単一遺伝子病型でも、こうした新生変異として生じることがあります。この場合、ご両親が次に授かるお子さんの再発率は一般に低くなりますが、ご本人が将来お子さんをもつときには受け継がれる可能性があります。こうした違いを整理することも、遺伝カウンセリングの役割の一つです。
遺伝診療の視点から見ると、CFMは「見た目の診断だけで終わらせず、背景にある原因を考えることの大切さ」を教えてくれる病気です。両側性である、顔以外の異常がある、発達の遅れがある、家族歴があるといった場合には、染色体マイクロアレイやエクソーム解析などの検査を検討することで、再発リスクや治療方針の異なる別の症候群を拾い上げられることがあります。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、そして再発の可能性や今後の選択肢をどう考えるか、といった点です。仲田は成人を診療する臨床遺伝専門医であり、CFMのような小児期に見つかる疾患そのものを直接治療する立場ではありませんが、遺伝の観点から情報を整理し、正確な診断に基づいて今後の選択肢を検討できるよう、中立の立場で判断材料をお示しする役割を担います。
10. よくある誤解
誤解①「あごや耳だけの病気」
CFMは顔の局所だけの病気ではありません。心臓・腎臓・脊椎など、顔から離れた場所に合併異常が隠れていることがあり、全身を見わたす評価が大切です[7]。
誤解②「必ず遺伝する病気」
多くのCFMは偶発的に生じ、再発率は低いと考えられています。ただしSF3B2などが関わる病型では顕性遺伝の形をとることもあり、原因によって遺伝の考え方が変わります[2]。
誤解③「早く手術すれば対称になる」
乳幼児期に良い対称性を得ても、成長で左右差が再び出ることがあります。見た目のための早期手術が最終結果を良くするとは限らず、機能上の必要性とは分けて考えます[1]。
誤解④「母親の行動が原因」
糖尿病や多胎などとの関連は報告されていますが、これは統計的な関連であって、個々のケースの原因を意味しません。大半で単一の原因は特定できず、母親の行動のせいと決めつけるのは誤りです[3]。
まとめ ─ 一人ひとりの症状に合わせて
頭蓋顔面ミクロソミア(CFM)は、下あご・耳・顔の神経や軟部組織などが左右非対称に低形成となる、幅の広い先天性の病気のグループです。半顔小人症やゴールデンハー症候群といった呼び名は、現在では「CFM」に統一することが推奨されています[1]。症状の出方は人によって大きく異なり、耳や難聴、下あご、顔面神経、眼、そして心臓や脊椎など全身に及ぶこともあります。原因の多くは偶発的ですが、SF3B2やFOXI3といった遺伝子が一部の原因として確立してきました[2][6]。
治療で大切なのは、見た目の対称性だけを追うのではなく、気道・聴覚・摂食・発語といった機能を、成長段階に応じて優先することです。そして、外科治療の科学的根拠がまだ発展途上であることを踏まえ、標準化された評価と、ご本人・ご家族の希望を統合しながら、多職種のチームで方針を決めていく姿勢が求められます[1]。同じ「CFM」でも、背景にある原因や症状の組み合わせによって、必要な医療は一人ひとり異なります。正確な評価と診断に基づいて、今後の方針を選んでいくことが重要です。
よくある質問(FAQ)
Q1. 頭蓋顔面ミクロソミア(CFM)とは何ですか?
頭蓋顔面ミクロソミア(CFM)とは、おなかの中での顔づくりの初期に、第一・第二咽頭弓に由来する下あご・耳・頬骨・顔の軟部組織・顔面神経などが、左右非対称にさまざまな程度で低形成となる先天性のスペクトラム疾患です。かつては半顔小人症やゴールデンハー症候群などと呼ばれていましたが、現在では「頭蓋顔面ミクロソミア」に名称を統一することが推奨されています。
Q2. どんな症状がありますか?
下あごの低形成を中心に、小耳症(耳の形の異常)、外耳道の狭さや閉鎖、伝音難聴、顔面神経の麻痺、眼の類皮腫や眼窩のずれ、巨口症、口蓋裂などが、人によって違う組み合わせで現れます。下あごが小さいことによる睡眠時無呼吸や、心臓・腎臓・脊椎などの合併異常を伴うこともあります。症状の幅が非常に広いのが特徴です。
Q3. 原因は何ですか?遺伝しますか?
原因は一つではなく、多くは偶発的に生じます。近年、SF3B2という遺伝子のハプロ不全が最も多い単一遺伝子原因として、またFOXI3が2番目の遺伝的原因として確立してきました。ただしこれらで説明できるのは一部で、多くの症例では明確な原因遺伝子は特定できません。散発例では再発率は低いと考えられますが、単一遺伝子が関わる病型や家族歴がある場合には遺伝することもあり、原因によって考え方が変わります。
Q4. どうやって診断しますか?
CFMは基本的に臨床診断で、一つの画像や遺伝子検査だけで確定する病気ではありません。ヨーロッパのガイドラインは、下あごの低形成・小耳症・顔面骨の低形成・顔の動きの左右差などの主要所見と、軟部組織の不足・耳前部付属物・口蓋裂などの副所見の組み合わせで診断する基準を推奨しています。ただしこれは専門家の合意に基づく実務的な基準です。両側性や合併異常がある場合には、染色体マイクロアレイやエクソーム解析などの検査を検討します。
Q5. 治療はどのように進みますか?
治療では、見た目の対称性より、気道・聴覚・摂食・発語・噛み合わせといった機能を、成長段階に応じて優先します。重い睡眠時無呼吸には下顎骨延長術や気管切開、聴覚には骨導デバイスや聴覚手術、外耳には耳介再建、噛み合わせには矯正治療と顎矯正手術、というように、時期を調整しながら多職種のチームで進めます。顎矯正手術の最終時期は、暦の年齢ではなく骨格の成熟によって判断されます。治療方針は必ず担当の医療機関とご相談ください。
🏥 顔や耳の生まれつきの特徴と遺伝のご相談
生まれつきの顔や耳の特徴、遺伝の可能性、遺伝子検査の結果の意味について
お考えの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Renkema RW; ERN CRANIO Working Group on Craniofacial Microsomia. European Guideline Craniofacial Microsomia. J Craniofac Surg. 2020;31 Suppl 8:2385-2484. doi:10.1097/SCS.0000000000006691. [PubMed 32804824]
- [2] Timberlake AT, Griffin C, Heike CL, et al. Haploinsufficiency of SF3B2 causes craniofacial microsomia. Nat Commun. 2021;12(1):4680. doi:10.1038/s41467-021-24852-9. [PMC8333351 / PMID 34344887]
- [3] Barisic I, Odak L, Loane M, et al. Prevalence, prenatal diagnosis and clinical features of oculo-auriculo-vertebral spectrum: a registry-based study in Europe. Eur J Hum Genet. 2014;22(8):1026-1033. doi:10.1038/ejhg.2013.287. [PMC4350601 / PMID 24398798]
- [4] Vento AR, LaBrie RA, Mulliken JB. The O.M.E.N.S. classification of hemifacial microsomia. Cleft Palate Craniofac J. 1991;28(1):68-76; discussion 77. doi:10.1597/1545-1569_1991_028_0068_tomens_2.3.co_2. [PubMed 1848447]
- [5] Horgan JE, Padwa BL, LaBrie RA, Mulliken JB. OMENS-Plus: analysis of craniofacial and extracraniofacial anomalies in hemifacial microsomia. Cleft Palate Craniofac J. 1995;32(5):405-412. doi:10.1597/1545-1569_1995_032_0405_opaoca_2.3.co_2. [PubMed 7578205]
- [6] Quiat D, Timberlake AT, Curran JJ, et al. Damaging variants in FOXI3 cause microtia and craniofacial microsomia. Genet Med. 2023;25(1):143-150. doi:10.1016/j.gim.2022.09.005. [PMC9885525 / PMID 36260083]
- [7] Caron CJJM, Pluijmers BI, Wolvius EB, et al. Craniofacial and extracraniofacial anomalies in craniofacial microsomia: a multicenter study of 755 patients. J Craniomaxillofac Surg. 2017;45(8):1302-1310. doi:10.1016/j.jcms.2017.06.001. [PubMed 28684073]
- [8] Long X, Yu N, Huang J, Wang X. Complication rate of autologous cartilage microtia reconstruction: a systematic review. Plast Reconstr Surg Glob Open. 2013;1(7):e57. doi:10.1097/GOX.0b013e3182aa8784. [PubMed 25289252 / PMCID PMC4174059]






