

目次
- 1 1. Jarcho-Levin症候群とは ─ 背骨と肋骨が生まれつき不規則な病気
- 2 2. 「Jarcho-Levin症候群」という名前の落とし穴 ─ SCDOとSTDの違い
- 3 3. DLL3遺伝子と体節形成のしくみ ─ なぜ背骨が乱れるのか
- 4 4. 原因となる遺伝子たち ─ DLL3以外のスペクトラム
- 5 5. 症状と経過 ─ 出生前から成人まで
- 6 6. 予後と生存 ─ 「乳児期に亡くなる病気」という誤解
- 7 7. 診断と検査 ─ 画像と遺伝子検査の組み合わせ
- 8 8. 治療と管理 ─ 支持療法が中心
- 9 9. 遺伝と家族 ─ 遺伝形式・再発リスク・出生前診断
- 10 10. よくある誤解
- 11 まとめ ─ 名前ではなく、原因と胸郭を見る
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

Jarcho-Levin症候群(ヤルコ・レビン症候群)は、背骨(椎体)と肋骨(ろっこつ)が生まれつき不規則に形づくられるまれな遺伝性の病気です。名前だけを見ると一つの病気のように思えますが、じつは歴史的にいくつかの異なる病気をまとめて指してきた呼び名で、「Jarcho-Levin症候群だから予後はこう」と一括りにするのは危険だという点が、この病気を正しく理解するうえでの出発点になります。現在は、DLL3遺伝子(ディーエルエル3)などが関わる脊椎肋骨異形成症(せきついろっこついけいせいしょう/SCDO)として整理が進んでいます。この記事では、原因となる遺伝子のしくみ、体にあらわれる特徴、そしてよく誤解されがちな予後について、最新の分類にもとづいて解説します。
Q. Jarcho-Levin症候群とはどんな病気ですか?まず結論だけ知りたいです
A. Jarcho-Levin症候群とは、背骨と肋骨が生まれつき多数、不規則に形づくられることで、胴が短く・首が短く・胸郭(きょうかく=胸のかご)が小さくなる、まれな先天性の骨格の病気の総称です。胚(はい)の発生初期に、背骨のもとになる「体節(たいせつ)」がうまく区切られないことが根本にあります。現在は、原因遺伝子や画像所見によって脊椎肋骨異形成症(SCDO)と脊椎胸郭異形成症(STD)などに区別され、とくにDLL3遺伝子による脊椎肋骨異形成症では、側弯(そくわん=背骨の曲がり)は軽いことが多く、胸郭による呼吸の制限がなければ生命予後は良好と考えられています。古い文献にある高い乳児死亡率は、主に別のタイプ(STD)から得られた数字です。
- ➤正体 → 背骨・肋骨がまとめて不規則に分節する、体節形成の異常による先天性の骨格疾患
- ➤名前の注意 → 「Jarcho-Levin症候群」は歴史的にSCDOとSTDの両方に使われた曖昧な呼び名
- ➤主な原因 → DLL3遺伝子が最多。ほかにTBX6・HES7・LFNG・MESP2・RIPPLY2など
- ➤遺伝形式 → 多くは常染色体潜性(劣性)遺伝で、両親が保因者なら各妊娠で発症は25%
- ➤予後のカギ → 背骨の曲がりの角度そのものより、胸郭の容量と呼吸機能が予後を左右する
🧬 Jarcho-Levin症候群(脊椎肋骨異形成症)の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | ヤルコ・レビン症候群。脊椎肋骨異形成症(SCDO/spondylocostal dysostosis)、脊椎胸郭異形成症(STD/spondylothoracic dysostosis)、肋椎異形成症などとも呼ばれてきた |
| どんな病気か | 背骨の全体にわたる多数の椎体分節異常と、肋骨の配列異常・癒合を特徴とする先天性の軸骨格(体の中心軸の骨)の病気 |
| 根本の原因 | 胚発生初期の体節形成(somitogenesis/ソミトジェネシス)の乱れ。背骨・肋骨の「設計単位」が不規則に区切られる |
| 主な原因遺伝子 | DLL3(最多、約60%)、TBX6、HES7、LFNG、MESP2、RIPPLY2、DMRT2 など[1] |
| 遺伝形式 | 多くは常染色体潜性(劣性)遺伝(TBX6は優性様の家系も報告あり)[1] |
| 主な症状 | 短い胴(体幹)、短い首、胸郭の縮小、側弯、重症例では拘束性の呼吸障害 |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。特定の検査を勧めるものではありません。
1. Jarcho-Levin症候群とは ─ 背骨と肋骨が生まれつき不規則な病気
Jarcho-Levin症候群(ヤルコ・レビン症候群)は、背骨を形づくる椎体(ついたい)と、そこから伸びる肋骨(ろっこつ)が、生まれつき多数、不規則に形づくられる病気です。医学的には脊椎肋骨異形成症(せきついろっこついけいせいしょう/spondylocostal dysostosis、略してSCDO)と呼ばれ、画像上は背骨のほぼ全体にわたって椎体の区切られ方が乱れ、肋骨も配列がずれたり、部分的にくっついたり、数が減ったりするのが特徴です[1]。その結果、胴(体幹)が短く、首が短く、胸のかご(胸郭)が小さくなり、背骨の曲がり(側弯)が加わることが多くなります。
この病気の根っこにあるのは、赤ちゃんがお母さんのお腹の中にいるごく初期に起こる、体の設計そのものの乱れです。背骨や肋骨は、胚(はい)の時期に「体節(たいせつ)」という規則正しいブロックが順番につくられ、それが背骨や肋骨、筋肉のもとになります。Jarcho-Levin症候群では、このブロックを区切るしくみがうまく働かないために、背骨と肋骨が最初から不規則に組み上がってしまうのです[1]。つまり、「生まれてから骨が変形していく病気」ではなく、「発生の最初の段階で骨の設計図が乱れる病気」だと理解すると、全体像がつかみやすくなります。
💡 用語解説:椎体・肋骨・胸郭
「椎体(ついたい)」は背骨を積み木のように構成している一つひとつの骨、「肋骨(ろっこつ)」は胸を取り囲むあばら骨のことです。この椎体と肋骨がつくる胸のかご全体を「胸郭(きょうかく)」と呼びます。胸郭は肺を守るとともに、肺がふくらむスペースそのものでもあります。Jarcho-Levin症候群でこの胸郭が小さくなると、肺の成長や呼吸に影響することがあるため、胸郭の大きさが病気の見通しを考えるうえでとても重要になります。
Jarcho-Levin症候群は非常にまれな病気です。分子診断(原因遺伝子を特定する検査)で確認された脊椎肋骨異形成症は、2023年時点でも世界全体で報告・把握されている数が約100例とされており[1]、一般集団での正確な発生頻度は確立していません。まれであるがゆえに、一人ひとりの経過に幅があり、遺伝子のタイプによっても様子が変わってきます。だからこそ、名前だけで判断せず、原因や画像所見にもとづいて丁寧に区別することが大切になります。
2. 「Jarcho-Levin症候群」という名前の落とし穴 ─ SCDOとSTDの違い
この病気を理解するうえで、最初に押さえておきたい大切な点があります。それは、「Jarcho-Levin症候群」という名前が、じつは複数の異なる病気に使われてきた曖昧な呼び名だということです。1938年にJarchoとLevinという2人の研究者が報告したことに由来する歴史ある名前ですが、その後、背骨と肋骨の異常を示すさまざまな病気全体に対しても、プエルトリコに多い特定のタイプに対しても使われてきました[1]。
現在は、この呼び名を大きく2つの病気に整理して考えます。1つは、肋骨の異常をともなう全般的な背骨の分節異常を指す脊椎肋骨異形成症(SCDO)です。もう1つが、プエルトリコの人々に多く、肋骨が背骨との付け根(肋椎接合部)で両側性に広く癒合して、胸郭が扇状の「カニのような胸(crab-like thorax)」の形になる脊椎胸郭異形成症(STD)です[1]。DLL3遺伝子による脊椎肋骨異形成症では、肋骨の配列の乱れや部分的な癒合がみられ、むしろ左右非対称な肋骨異常を示すことがあります。一方、古典的STDでは肋椎接合部での広範な両側性肋骨癒合により、比較的対称的な扇状・「カニのような」胸郭を形成することが特徴です。
⚠️ ここがいちばん大切
この区別は、とくに予後(病気の見通し)を考えるときに決定的に重要です。後で詳しく述べますが、古い文献にある「Jarcho-Levin症候群は乳児期に亡くなることが多い」という高い死亡率のデータは、その多くが胸郭の締めつけがより強いSTD(多くはMESP2遺伝子による)の集団から得られたものです。DLL3遺伝子による脊椎肋骨異形成症に、この数字をそのまま当てはめるのは適切ではありません[1]。
脊椎肋骨異形成症という診断は、一般的におおむね10個以上の連続した椎体に及ぶ分節異常がある場合に用いられます[1]。1つだけ、あるいは数個の椎体に限られる先天性側弯症とは区別されます。この「どこまで広がっているか」という視点は、似た病気を見分けるうえでの手がかりになります。
🩺 院長コラム【「病名」と「原因」は分けて考える】
遺伝性の病気では、同じ名前で呼ばれていても、原因となる遺伝子や体へのあらわれ方がまったく違うことがしばしばあります。Jarcho-Levin症候群はその典型で、歴史的な呼び名のもとに、経過も予後も異なる複数の病気が同居してきました。診断名が同じというだけで見通しを判断すると、実態と食い違ってしまうおそれがあります。
文献を踏まえると、同じ「背骨と肋骨の病気」でも、原因が何であるか、そして胸郭がどれだけ呼吸を制限しているかによって、その後の姿は大きく変わります。名前ではなく、原因と体の状態そのものを見ることは、この病気に限らず、遺伝学的診断と予後評価を考えるうえで重要な原則です。
3. DLL3遺伝子と体節形成のしくみ ─ なぜ背骨が乱れるのか
脊椎肋骨異形成症で最も多い原因遺伝子が、DLL3遺伝子です。GeneReviews(遺伝性疾患の専門的なレビュー集)の集積では、常染色体潜性(劣性)脊椎肋骨異形成症の約60%を占めると推定されています[1]。ただしこの割合は、人口全体を対象とした疫学調査ではなく、報告例や専門施設のデータからの推定である点には注意が必要です。DLL3遺伝子は19番染色体(19q13.2)にあり、Delta-like protein 3というタンパク質の設計図になっています[2]。
このタンパク質は、Notch(ノッチ)シグナルという、細胞同士が情報をやりとりするしくみを調節します。ここでおもしろいのは、DLL3が「ふつうのNotchを活性化するリガンド(受け渡し役)」とは違う、変わった働き方をすることです。実験系での研究によれば、DLL3は他の細胞に対してNotchを活性化するのではなく、同じ細胞の中で、他のリガンドによるNotchの働きを抑える「非典型的な調節役」として機能します[3]。
💡 用語解説:体節(たいせつ)と体節時計
赤ちゃんの背骨や肋骨は、お腹の中のごく初期に「体節」という規則正しいブロックが、頭のほうから尾のほうへ順番につくられていくことで形づくられます。このブロックを一定のリズムで区切るしくみが「体節時計(segmentation clock/セグメンテーション・クロック)」で、時計のように正確な周期でオン・オフを刻みます。Notchシグナルは、この時計の中心的な部品の一つです。
DLL3の働きが失われると、胚の「前体節中胚葉(ぜんたいせつちゅうはいよう)」という、これから体節になる組織で、体節時計の周期性と、体節の境界づくりが乱れます。その結果として、椎体と肋骨が不規則に区切られてしまう、というモデルが最もよく支持されています[3]。ここが重要なのですが、脊椎肋骨異形成症は「あとから骨が変形していく病気」ではなく、発生のごく初期に、椎体・肋骨の設計単位そのものが不規則に分けられた結果なのです。だからこそ、生まれたあとに変形がどんどん進むタイプの背骨の病気とは、経過の性質が異なります。
では、この体節形成の乱れが、背骨と肋骨の姿にどうつながるのか。流れを図で見てみましょう。
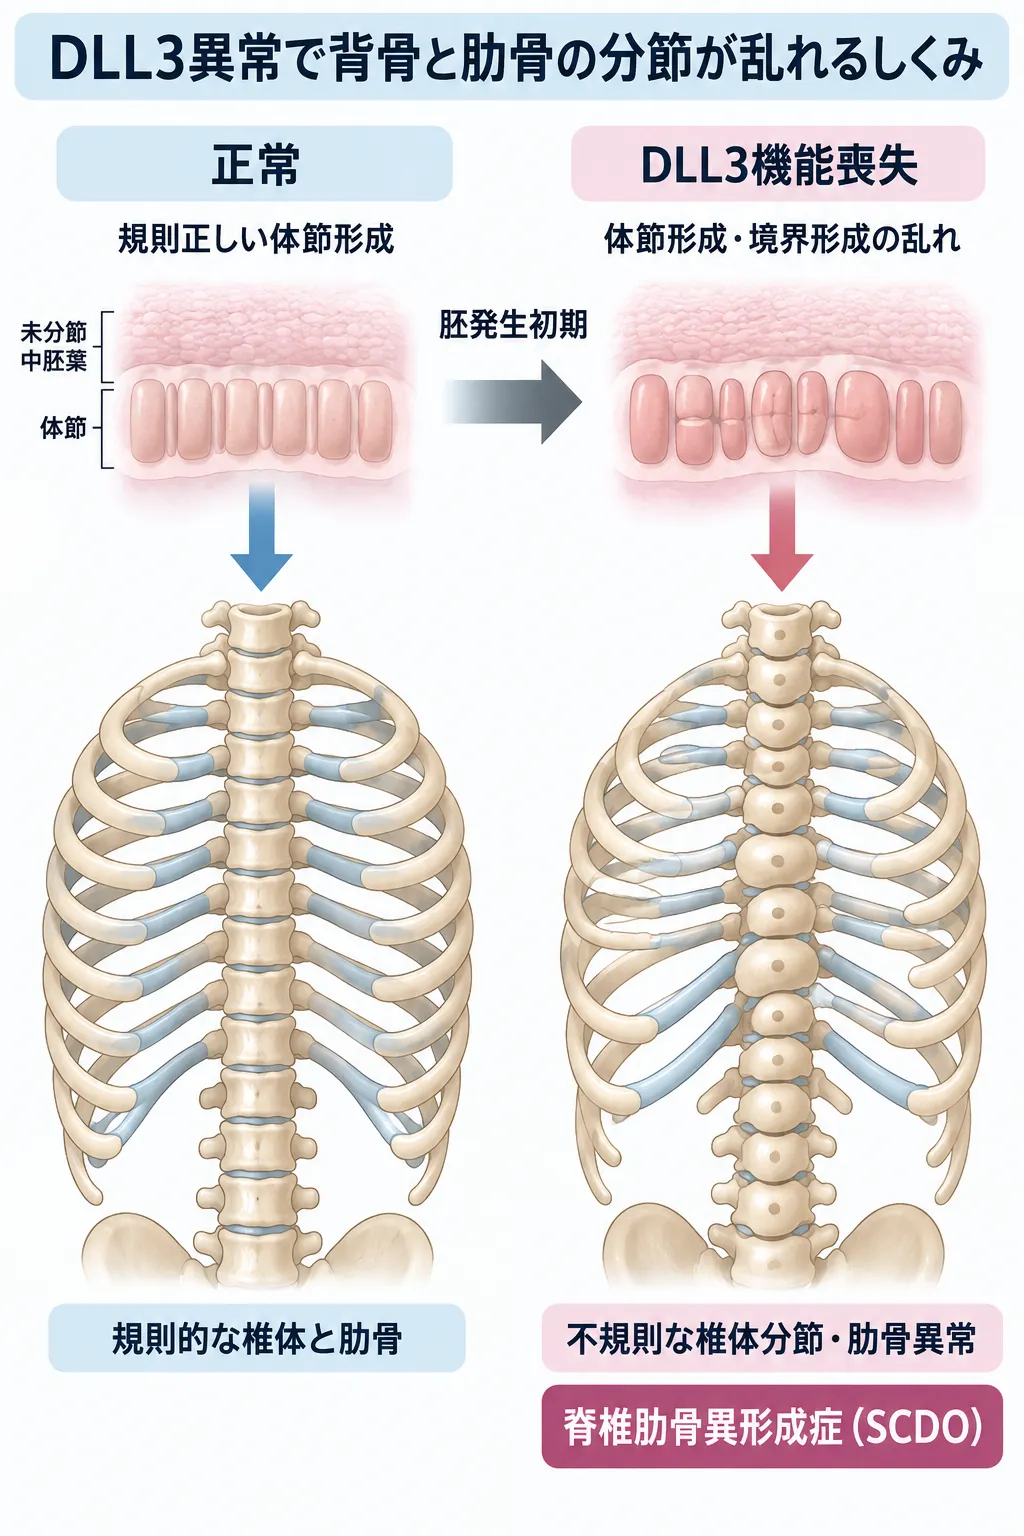
正常な胚発生では、前体節中胚葉から規則正しく体節が形成され、椎体と肋骨の基本的な分節パターンがつくられます。DLL3の機能が失われると体節形成と境界形成が乱れ、椎体の不規則な分節や肋骨異常が生じ、脊椎肋骨異形成症(SCDO)につながります。
働きが失われる
境界づくりが乱れる
不規則に分節
側弯発生初期に決まる
DLL3遺伝子には、これまでにナンセンス変異、フレームシフト変異、スプライス部位の変異、ミスセンス変異、インフレーム挿入、まれに大きな欠失など、さまざまな機能喪失型(はたらきを失わせるタイプ)の変化が確認されています[2][4]。2000年にBulmanらが3家系を解析してDLL3をヒトの脊椎肋骨異形成症の原因として初めて同定し[2]、2003年にはTurnpennyらがさらに10家系で12種類の変異(うち10種類が新規)を報告しました[4]。全患者で背骨全体にわたる非常に一貫した分節異常がみられたことから、著者らはDLL3による常染色体潜性型を「脊椎肋骨異形成症1型(SCDO1)」と呼ぶことを提案しています[4]。
4. 原因となる遺伝子たち ─ DLL3以外のスペクトラム
脊椎肋骨異形成症の原因はDLL3だけではありません。いずれも体節形成やNotchシグナルに関わる複数の遺伝子が、少しずつ異なる特徴をもって関与しています。それぞれの位置づけを整理すると、次のようになります。なお、割合はGeneReviewsの報告例をもとにした推定であり、真の人口頻度ではない点にご留意ください[1]。
🧬 脊椎肋骨異形成症の主な原因遺伝子
| 遺伝子 | 推定割合 | 特徴・表現型のポイント |
|---|---|---|
| DLL3 | 約60% | 典型的なSCDO1。乳幼児期に椎体が丸く連なる特徴的な像を示し、側弯は多くが軽度で進みにくい |
| TBX6 | 約20% | 体節形成を担う転写因子。先天性側弯症〜SCDOへと連続するスペクトラムを示す |
| HES7 | 約5% | Notchの標的で、周期性を刻む転写抑制因子。神経管の異常の報告もある |
| LFNG | 約5% | Notch受容体に糖鎖をつける酵素。体幹の短縮・側弯がDLL3型より重い傾向 |
| MESP2 | 約5% | 体節の境界形成を担う転写因子。プエルトリコ型STDの主要原因(創始者変異)として重要 |
| RIPPLY2 | 約5% | TBX6を抑える調節役。頸椎(首の骨)や後方要素の異常、脊髄圧迫の例が報告されている |
| DMRT2 | 新しい原因 | 体節・皮筋節の形成に関わる転写因子。重症のSCDO様の例が報告され、原因遺伝子として確立が進んでいる |
※各遺伝子の位置づけは原著論文およびGeneReviewsの統合レビューにもとづきます。
これらの遺伝子のうち、LFNGについては2006年にSparrowらが酵素活性を失うミスセンス変異を同定し[5]、HES7については2008年に同じくSparrowらがDNA結合・転写抑制の機能を失う変異を報告しました[6]。MESP2は2004年にWhittockらによって脊椎肋骨異形成症の原因として確立され[7]、その後2008年にCornierらがプエルトリコ型STDにおけるE103Xという創始者変異を示しました[8]。RIPPLY2では2015年に、機能解析をともなう2兄弟の複合ヘテロ接合の変異が報告されています[9]。
💡 用語解説:複合ヘテロ接合と創始者変異
「複合ヘテロ接合」とは、同じ遺伝子の父由来・母由来のコピーに、それぞれ別々の変化がある状態です。潜性(劣性)遺伝の病気は、2つのコピーの両方に変化があると発症します。「創始者変異(そうししへんい)」とは、ある集団の共通の祖先に生じた変異が、その子孫に受け継がれて特定の地域や民族に多くみられるようになったものです。プエルトリコにSTDが多いのは、この創始者効果によると考えられています。
DMRT2遺伝子は、体節や皮筋節(ひきんせつ)の形成に関わる転写因子で、比較的新しく加わった原因遺伝子です。両方のコピーの機能喪失による重症のSCDO様の表現型が複数例報告され、2026年には確認的な症例(重い肋椎の奇形に加え、胸腺の欠損や免疫不全をともなう例)も報告されて、原因遺伝子としての確からしさが高まっています[10]。ただし症例数はまだ少なく、DLL3などの古くから確立した原因遺伝子と比べると、位置づけは現在も更新されつつある段階です。
なお、DLL3については、変異のタイプと症状の重さがきれいに対応するわけではありません。DLL3の変異をもつ患者さんの間で、画像上の背骨の所見は驚くほど一貫している一方、「タンパク質を途中で切る変異なら重症、ミスセンス変異なら軽症」といった単純な遺伝子型・表現型相関は確立していません[1]。そのため、個々のDLL3変異から呼吸の予後を精密に言い当てることは、現時点ではできません。
5. 症状と経過 ─ 出生前から成人まで
出生前(お腹の中での様子)
胎児の超音波検査では、体幹・背骨の短縮、胸椎の側弯や後側弯、多数の椎体分節異常、肋骨の配列・数・癒合の異常、小さな胸郭などが手がかりになります[1]。すでに家族内に同じ病気がある高リスクの妊娠では、経験豊富な施設であれば妊娠13週ごろから多発性の椎体分節異常を検出できるとされます[1]。ただし、家族内で原因となる変異がすでにわかっている場合には、超音波だけに頼らず、分子遺伝学的検査(遺伝子を直接調べる検査)のほうがより確実な出生前診断の方法になります[1]。横隔膜ヘルニアなどの併存する異常が報告された症例もありますが、これらを脊椎肋骨異形成症の必ずみられる所見と受け取るべきではなく、病因の多様さを反映している可能性があります[1]。
新生児期(生まれたとき)
見た目の特徴は、短い体幹と、それに比べて比較的正常な四肢の長さ、短い首、縮んだ胸郭、そして側弯です。この時期にいちばん問題になりうるのが、胸郭の容量不足による拘束性(こうそくせい)の呼吸障害です。重症の赤ちゃんでは、生まれた直後から呼吸が速くなる、酸素が下がる、哺乳(ほにゅう)が難しい、といった状態になり、人工呼吸による管理が必要になることがあります[1]。一方で、GeneReviewsによれば、分子学的に定義された一般的な脊椎肋骨異形成症では、命にかかわる新生児期の呼吸不全は比較的まれとされており、古いJLS/STDの文献にある非常に高い死亡率を、すべてのDLL3型に当てはめるのは適切ではありません[1]。
背骨と肋骨の所見
DLL3型の脊椎肋骨異形成症では、背骨の一部だけでなく、首の骨(頸椎)から腰の骨(腰椎)まで広い範囲で分節が乱れます。乳幼児では椎体が丸みを帯び、なめらかな輪郭で連なるため、多数の小石が並んだような像を示します[1]。成長して骨化が進むとこの像は目立たなくなり、成人では複数の不整な形の椎体や、半椎(はんつい=椎体が半分だけ形成されたもの)、ブロック状に癒合した椎体として認識されることが多くなります。肋骨には配列の異常、肋間の癒合、ときに数の減少がみられます[1]。
DLL3に関連する側弯は、おおむね軽度で、進みにくいか、少し進んだあとで安定することが多いとされています[1]。これは、背骨の変形の重さが必ずしも「年齢とともに悪化していく進行性の背骨の病気」を意味しないという点で重要です。一方、LFNG型では体幹短縮・側弯がより重い傾向があり、RIPPLY2型では頸椎の後弯(こうわん)と脊髄の圧迫が報告されています[1][5][9]。
呼吸器の合併症とその後
呼吸の問題の本質は、肺そのものというより、短く硬い胸郭が肺の成長と換気(かんき=空気の出入り)を制限するという点にあります。この状態を胸郭不全症候群(きょうかくふぜんしょうこうぐん/TIS)と呼びます。最も重症の場合には肺低形成(肺が十分に育たないこと)をともない、感染したときの呼吸の余力が乏しくなります。生き延びた乳幼児では、肺の成長にともなって、おおよそ2歳ごろまでに呼吸の状態が改善することがあります[1]。しかし、重い肺の容量制限が残ると、慢性の呼吸不全、肺高血圧(はいこうけつあつ)、そして右心系への負担・心不全が心配されます。肺高血圧の発生率そのものについては、系統的な研究がなく、まだよくわかっていません[1]。
全体を通してみると、脊椎肋骨異形成症の自然な経過は、発生の最初期に背骨・肋骨の分節パターンが決まり、妊娠中期の超音波で背骨の短縮や分節異常が見えるようになり、出生時に短い体幹・短い首・肋骨異常・側弯があらわれ、乳児期は呼吸器感染が高リスクとなり、重症例では換気補助を要する一方、一部では1〜2歳ごろに肺の成長で呼吸状態が改善する、という流れとして理解できます。ただしこれは統合的な模式図であり、一人ひとり、とくに遺伝子のタイプごとに経過には幅があります[1]。
6. 予後と生存 ─ 「乳児期に亡くなる病気」という誤解
予後を考えるときの第一の原則は、繰り返しになりますが、DLL3型の脊椎肋骨異形成症の予後と、古典的なプエルトリコ型STD(MESP2型)の予後を分けて考えることです。DLL3型そのものについては大規模な生存解析が存在せず、GeneReviewsは「肺の容量制限がなければ生命予後は正常と考えられる」としています[1]。したがって、「Jarcho-Levin症候群は乳児期に致死的」という古い記述は、現在の遺伝学的な分類では過度に単純化されたものといえます。
一方で、重い胸郭の締めつけがある場合の自然な経過を理解するうえで、最も役立つ定量的なデータはSTDの研究から得られています。Cornierら(2004年)は27例を詳しく評価し、前向きに追跡された18例のうち8例(44%)が生後6か月以内に亡くなったと報告しました。死因は、肺炎と肺の締めつけを背景とした呼吸不全でした[11]。逆にいえば、この集団でも6か月時点で56%が生存しており、残った患者の年齢は4か月から47歳までと幅広く、「一律に致死的」という旧来の見方は否定されました[11]。
⚠️ 「6か月生存率56%」を誤って伝えないために
この56%という数字は、主にプエルトリコ型STDの歴史的な集団から得られたもので、一般にDLL3型の脊椎肋骨異形成症より胸郭の締めつけが重い集団のものです。したがって、DLL3変異が見つかった患者さんに「6か月生存率は56%です」と説明するのは誤りです[1]。DLL3型に遺伝子を限定した乳児死亡率・10年生存率・成人生存率は、現時点で信頼できる数値がありません。
生後早期を乗り切った患者さんについては、良好な経過をたどる例が多く報告されています。Ramírezら(2007年)はSTD 28例を同定し、そのうち8例が新生児期に亡くなり、20例が生存して評価可能でした。生存者の平均の努力肺活量(FVC)は予測値の27.9%と非常に低かったにもかかわらず、臨床的には比較的良好で、乳児期を生き延びた患者では先天的な骨格の異常がほとんど進行せず、良好な生活の質(QOL)が可能だったとしています[12]。
さらに示唆的なのが、2024年に報告された未治療の成人STD 11例の研究です。手術を受けていないこれらの患者は、平均32.3歳、範囲15〜70歳まで生存していました。平均のFVCは予測値の22%と極めて低かったのですが、患者さん自身が報告する息切れの指標(PROMIS dyspnea)や生活の質の指標との相関は乏しかったのです[13]。この観察は、スパイロメトリー(肺機能検査)の数字だけでは個々の機能予後を完全には表せないこと、そしてSTDという診断そのものを胸郭拡大手術の絶対的な適応とする考え方に、再検討を迫るものです。ただしこれは成人まで生き延びた患者を選んだ集団であり、出生時からの生存率を推定する研究ではない点に注意が必要です[13]。
予後を左右すると考えられる因子を、エビデンスの強い順に整理すると、胸郭・肺の容量の制限、出生時の呼吸不全の程度、くり返す呼吸器感染、慢性的な換気補助の必要性、肺高血圧・右心系への負荷、重度の背骨・胸郭の変形、となります[1]。古典的なSTDの死亡例では、肺炎が重要な引き金でした。一方で、レントゲンでの見た目の重さと、実際の機能的な予後は必ずしも一致しません。とくに成人STDでは、極端に低いFVCでも日常の機能が保たれる患者があり、胸郭の高さや肺機能検査だけを手術の判断基準にするのは不十分だというデータが出てきています[13]。
7. 診断と検査 ─ 画像と遺伝子検査の組み合わせ
診断の出発点は、「背骨全体に及ぶ多数の椎体分節異常」と「肋骨異常」の組み合わせを見きわめることです。乳幼児ではDLL3型に特徴的な、椎体が丸く連なる像が手がかりになり、少なくとも10個の連続した椎体の異常が脊椎肋骨異形成症を支持します[1]。成人では骨化によって一つひとつの先天異常の境界が不明瞭になるため、過去の画像があれば比較が役立ちます。
GeneReviewsは、初期の評価として、全脊椎の正面・側面レントゲンと胸部レントゲン、呼吸状態の評価、必要に応じて全脊髄のMRIを推奨しています[1]。呼吸が速い、哺乳が難しい、酸素が下がる、といった様子があれば、小児の呼吸器科による評価が重要になります。LFNG型の例では腎臓・尿路の超音波も推奨され、男児では鼠径(そけい)ヘルニアの有無を確認します[1]。CT、とくに3D再構成は、肋骨の癒合や胸郭の容積を詳しく把握するのに優れますが、乳幼児では放射線被曝とのバランスを考え、手術の計画など明確な目的がある場合に用いるのが合理的です[1]。
💡 用語解説:NGSパネル検査とエクソーム/ゲノム解析
「NGSパネル検査」とは、次世代シークエンサーという装置を使い、ある病気に関わる複数の遺伝子をまとめて一度に調べる検査です。「エクソーム解析」は、遺伝子の中でタンパク質の設計に関わる部分(エクソン)をまとめて、「ゲノム解析」はさらに広くDNA全体を調べる方法です。原因が一つの遺伝子に絞りにくいときや、パネル検査で見つからなかったときに、より広く調べる次の一手として検討されます。
遺伝学的には、典型的な脊椎肋骨異形成症であっても、DLL3単独の検査より、DLL3・HES7・LFNG・MESP2・RIPPLY2・TBX6を含む複数遺伝子のパネル検査のほうが現在は効率的です[1]。表現型が非常に典型的で、費用や検査環境の都合から段階的に調べる場合には、DLL3を優先することもできます。DLL3のシークエンスで陰性なら欠失・重複の解析を追加し、パネルでも陰性の例ではエクソーム解析、必要に応じてゲノム解析を検討します[1]。既知の6遺伝子で陰性かつ重症のSCDO様で、とくに著しい肋椎の奇形を示す例では、DMRT2を含めた評価が研究・診断上、合理的とされます[10]。当院でも脊椎肋骨異形成症のNGS遺伝子検査を通じて、こうした複数遺伝子の評価に対応しています。
診断の流れを整理すると、まず胎児超音波または出生後の診察で短い体幹・側弯・胸郭異常に気づき、全脊椎と胸部のレントゲンで10個以上の連続椎体に分節異常+肋骨異常があるかを確認します。該当すれば脊椎肋骨異形成症/STDの放射線学的分類を行い、呼吸状態の評価と遺伝学的検査(複数遺伝子パネル)を進めます。病的変異が見つかれば遺伝子型に応じた合併症の評価と遺伝カウンセリングへ、見つからなければ欠失・重複の解析やエクソーム/ゲノム解析、DMRT2などの評価へと進みます[1]。
8. 治療と管理 ─ 支持療法が中心
脊椎肋骨異形成症に特異的な、病気そのものを治す薬はありません。またGeneReviewsは、この病気について正式な臨床診療ガイドラインはまだ公表されていないと明記しています[1]。したがって現在の管理は、専門家のコンセンサス、自然歴の研究、胸郭不全症候群に対する整形外科の研究にもとづきます。多くの患者さんでは、先天的な椎体・肋骨の変形そのものが年齢とともに進行しないため、基本的な方針は保存的(手術に頼らず経過をみる)なものになります[1]。
最優先されるのは呼吸の管理です。新生児・乳児で呼吸の障害があれば、重症度に応じて酸素、非侵襲的換気(マスクなどによる補助)、必要に応じて侵襲的換気(人工呼吸)などの支持療法を行います。慢性の呼吸不全では、小児の呼吸器専門医による継続的な管理が必要で、低酸素、肺高血圧、心機能への影響を評価します[1]。呼吸器感染は、限られた呼吸の余力を急激に悪化させうるため、早めの評価が重要です。
DLL3に関連する側弯は通常、軽度で進行しにくく、側弯があるという理由だけで手術を行う病気ではありません。定期的に成長と背骨の曲がりを評価し、明らかな進行、重度の変形、胸郭不全、神経の圧迫などを認める場合に、整形外科的な介入を検討します[1]。GeneReviewsは、必要に応じてVEPTR(垂直拡張型人工チタン肋骨)や成長温存型の脊椎インスツルメントを選択肢に挙げています[1]。
💡 用語解説:VEPTRと胸郭不全症候群(TIS)
「胸郭不全症候群(TIS)」とは、胸郭が小さく硬いために、肺が十分に成長・機能できなくなった状態のことです。「VEPTR(ヴェプター)」は、そうした胸郭を外科的に広げ、肺が育つスペースを確保するための、伸ばせる金属製の器具です。子どもの成長に合わせて延長できるのが特徴です。ただし、その効果や適応については、なお慎重な検討が続いています。
VEPTRに関する主要な研究であるRamírezら(2010年)は、脊椎肋骨異形成症の20例を2年間追跡し、14例(70%)で背骨の変形がコントロールされ、14例が酸素レベルを維持し、5例では換気補助の評価が改善したと報告しました。胸椎の長さは平均で年0.82cm増加し、追跡中の死亡はありませんでした[14]。これは重症の胸郭不全例でVEPTRが胸郭の成長を維持しうることを支持しますが、対照群のない、選ばれた手術集団であり、DLL3に特化した試験ではありません[14]。さらに、前述の2024年の未治療成人STD研究では、著しい拘束性の肺機能でありながら良好な患者報告アウトカムを示した例があり、著者らはSTDの診断をVEPTRの絶対適応とする考え方を再検討すべきだと結論しています[13]。
こうしたことから、現在の合理的な立場は、「画像による診断名」だけを手術適応とするのではなく、呼吸不全の進行、胸郭の成長、臨床症状、生活の質、背骨の変形の進行を総合して、手術の適応を一人ひとり個別に判断する、というものです[13]。長期のフォローでは、小児期の各受診時の成長評価、少なくとも年1回または症状に応じた背骨・呼吸機能の評価、必要な神経・運動・発達の評価が推奨されます。胸郭の縮小と拘束性の呼吸障害という点では、Jeune症候群(窒息性胸郭異形成症)など、似た経過をたどる病気との比較も理解の助けになります。
9. 遺伝と家族 ─ 遺伝形式・再発リスク・出生前診断
確立したDLL3・HES7・LFNG・MESP2・RIPPLY2・TBX6による脊椎肋骨異形成症のうち、中心的な遺伝形式は常染色体潜性(劣性)遺伝です[1]。両親がともに同じ原因遺伝子の病的変異の保因者(キャリア)であれば、各妊娠で、罹患する確率が25%、保因者になる確率が50%、変異を受け継がない確率が25%となります[1]。ただしTBX6については、常染色体優性(顕性)様の家系や、機能を失うタイプの変異と機能が弱まったタイプの組み合わせによる、より複雑な遺伝のモデルも存在します[1]。
💡 用語解説:保因者(キャリア)とは
「保因者(キャリア)」とは、病的な遺伝子の変化を1つだけもっているものの、本人には症状が出ていない人のことです。潜性(劣性)遺伝の病気では、2つのコピーの両方に変化があって初めて発症するため、保因者本人は健康であることがほとんどです。ご両親がそれぞれ気づかないまま同じ遺伝子の保因者であった場合に、お子さんにこの病気があらわれることがあります。血縁関係のあるご夫婦(血族婚)では、同じ変異を共有している確率が高くなるため、潜性遺伝の病気の頻度が上がることが知られています[1]。
DLL3型の脊椎肋骨異形成症は世界各地でみられますが、英国エクセターの専門施設の経験では、約75%が血族婚の家系に由来し、とくに中東系やパキスタン系の家系が多かったと報告されています。一方、北欧系では複合ヘテロ接合の例も確認されています[1]。なお、GeneReviewsに記載された英国の欧州系集団におけるDLL3保因者頻度「約350人に1人」という値は、出生数と専門検査施設のデータにもとづく粗い推定であり、一般集団にそのまま当てはめるべきではありません[1]。
遺伝学的には、原因となる変異が家族の中で確定していれば、保因者検査、次回の妊娠での出生前診断、着床前遺伝学的検査(PGT)が可能になります[1]。常染色体潜性のDLL3型で両親が保因者の場合、再発リスクは各妊娠で25%であるため、診断を確定することは、いま病気があるお子さんの管理だけでなく、ご家族のこれからの選択にも直接つながる意味を持ちます。出生前に家族内の病的変異がすでにわかっていれば、超音波所見だけに頼らず、絨毛(じゅうもう)や羊水などを用いた適切な分子診断や着床前遺伝学的検査について、遺伝カウンセリングの中で話し合うことができます[1]。当院では、こうした単一遺伝子疾患の出生前診断についても、臨床遺伝専門医が対応しています。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何がわかり何がわからないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、そしてどのような選択肢があるのか、といった点です。何を選ぶかを決めるのはご本人・ご家族であり、当院では中立の立場で、正確な診断にもとづいて選択肢を検討できるよう、判断材料を整理します。
🩺 院長コラム【診断名が確定するまでに考えること】
背骨や肋骨の生まれつきの異常は、妊娠中の超音波や出生後のレントゲンで気づかれることがありますが、それがどの病気で、どの遺伝子によるものかがはっきりするまでには、時間がかかることがあります。原因がわからないまま検査を重ねる場合には、検査の目的、限界、次に得られる情報を整理しながら進めることが重要です。
この病気は、名前だけで見通しを決めつけられないところに、かえって難しさがあります。だからこそ、原因遺伝子を丁寧に調べ、胸郭と呼吸の状態を正しく評価したうえで、その方に合った見通しと選択肢を整理していくことに意味があります。同じ遺伝子でも変異の性質によって表現型や対応が変わりうるため、病的変異の内容と臨床所見を合わせて評価する必要があります。診断を確定させることは、その後の管理や家族への遺伝学的情報を整理するための土台になります。
10. よくある誤解
誤解①「Jarcho-Levin症候群は必ず乳児期に亡くなる」
これは古い文献の印象です。高い乳児死亡率のデータは主に胸郭の締めつけが強いSTD(MESP2型)から得られたもので、DLL3型では肺の容量制限がなければ生命予後は良好と考えられています。
誤解②「側弯が重いほど予後が悪い」
予後を左右するのは、レントゲンでの側弯の角度そのものよりも胸郭の容量と呼吸機能です。骨の見た目の重さと機能的な予後は必ずしも一致しません。
誤解③「生まれてから背骨が変形していく病気」
実際は、発生のごく初期に椎体・肋骨の設計が乱れる病気です。DLL3型の側弯は多くが軽度・非進行性で、進行性に悪化していく背骨の病気とは経過の性質が異なります。
誤解④「原因はDLL3だけ」
DLL3が最も多いものの、TBX6・HES7・LFNG・MESP2・RIPPLY2など複数の遺伝子が関わり、新たにDMRT2も加わっています。原因遺伝子ごとに特徴や経過が異なります。
まとめ ─ 名前ではなく、原因と胸郭を見る
Jarcho-Levin症候群という呼び名は、歴史のなかで、経過も予後も異なる複数の病気をひとまとめにしてきました。現在は、DLL3遺伝子などによる脊椎肋骨異形成症(SCDO)と、プエルトリコに多いMESP2型の脊椎胸郭異形成症(STD)を区別して考えることが、この病気を正しく理解する出発点になります[1]。両者を混同したまま古い死亡率を当てはめると、実態とかけ離れた見通しを描いてしまいます。
この病気の本質は、発生のごく初期の体節形成の乱れにあり、DLL3をはじめとするNotch経路の遺伝子が中心的な役割を果たしています[2][3]。予後を左右するのは、背骨の曲がりの角度そのものよりも、胸郭の容量と呼吸機能です[1]。DLL3型に限定した長期の自然歴・生存研究がまだ乏しいことは、この病気の重要なエビデンスギャップであり、今後、遺伝子型を層別化した研究が待たれます。まれな病気だからこそ、名前で判断するのではなく、原因遺伝子を丁寧に調べ、胸郭と呼吸の状態を正確に評価したうえで、一人ひとりに合った見通しと選択肢を整理していくことが大切です。
よくある質問(FAQ)
Q1. Jarcho-Levin症候群とはどんな病気ですか?
背骨(椎体)と肋骨が生まれつき多数、不規則に形づくられることで、胴が短く・首が短く・胸郭が小さくなる、まれな先天性の骨格の病気の総称です。胚の発生初期に、背骨のもとになる「体節」がうまく区切られないことが根本にあります。現在は原因遺伝子や画像所見によって、脊椎肋骨異形成症(SCDO)と脊椎胸郭異形成症(STD)などに区別されています。
Q2. 「Jarcho-Levin症候群」と「脊椎肋骨異形成症(SCDO)」は同じですか?
厳密には異なります。「Jarcho-Levin症候群」は歴史的に、SCDOと、プエルトリコに多いSTD(脊椎胸郭異形成症)の両方に使われてきた曖昧な呼び名です。現在は、肋骨異常をともなう全般的な椎体分節異常をSCDO、肋骨が背骨との付け根で広く癒合し「カニのような胸」になるタイプをSTDとして区別します。予後を考えるうえで、この区別はとても重要です。
Q3. 原因となる遺伝子は何ですか?
最も多いのはDLL3遺伝子で、常染色体潜性(劣性)脊椎肋骨異形成症の約60%を占めると推定されています。ほかにTBX6、HES7、LFNG、MESP2、RIPPLY2が確立した原因遺伝子で、近年はDMRT2も加わっています。いずれも、胚の体節形成やNotchシグナルに関わる遺伝子です。
Q4. 予後(見通し)はどうですか?「乳児期に亡くなる」と聞いて不安です
「Jarcho-Levin症候群は乳児期に致死的」という古い記述は、現在の分類では過度に単純化されています。高い乳児死亡率のデータは、主に胸郭の締めつけが強いSTD(MESP2型)の集団から得られたものです。DLL3型の脊椎肋骨異形成症では、肺の容量制限がなければ生命予後は正常と考えられています。ただしDLL3型に限定した信頼できる生存率のデータはまだなく、予後を左右するのは背骨の曲がりの角度そのものより、胸郭の容量と呼吸機能です。個々の見通しは主治医とよくご相談ください。
Q5. どのように診断・検査しますか?
まず全脊椎と胸部のレントゲンで、背骨全体に及ぶ多数の椎体分節異常と肋骨異常を確認します。診断の確定には、DLL3・HES7・LFNG・MESP2・RIPPLY2・TBX6を含む複数遺伝子のNGSパネル検査が効率的です。陰性の場合は、欠失・重複の解析やエクソーム/ゲノム解析、DMRT2の評価などを検討します。呼吸状態の評価もあわせて行います。
Q6. 次の子どもにも遺伝しますか?
多くは常染色体潜性(劣性)遺伝で、両親がともに同じ原因遺伝子の保因者であれば、各妊娠で罹患する確率は25%、保因者になる確率は50%、変異を受け継がない確率は25%です。原因となる変異が家族の中で確定していれば、保因者検査、出生前診断、着床前遺伝学的検査(PGT)が可能になります。詳しくは臨床遺伝専門医による遺伝カウンセリングでご相談ください。
🏥 背骨・肋骨の遺伝性疾患に関わる検査のご相談
脊椎肋骨異形成症などの骨系統疾患や、その遺伝子検査、
出生前診断・遺伝カウンセリングについてお考えの方は、
臨床遺伝専門医が在籍するミネルバクリニックにご相談ください。
参考文献
- [1] Turnpenny PD, Sloman M, Dunwoodie S. Spondylocostal Dysostosis, Autosomal Recessive. 2009 Aug 25 [Updated 2023 Aug 17]. In: Adam MP, Bick S, Mirzaa GM, et al., editors. GeneReviews® [Internet]. Seattle (WA): University of Washington, Seattle; 1993-2026. [NCBI Bookshelf NBK8828]
- [2] Bulman MP, Kusumi K, Frayling TM, et al. Mutations in the human delta homologue, DLL3, cause axial skeletal defects in spondylocostal dysostosis. Nat Genet. 2000;24(4):438-441. doi:10.1038/74307. PMID:10742114. [PubMed 10742114]
- [3] Ladi E, Nichols JT, Ge W, et al. The divergent DSL ligand Dll3 does not activate Notch signaling but cell autonomously attenuates signaling induced by other DSL ligands. J Cell Biol. 2005;170(6):983-992. doi:10.1083/jcb.200503113. PMID:16144902. PMCID:PMC2171428. [PMC2171428]
- [4] Turnpenny PD, Whittock N, Duncan J, Dunwoodie S, Kusumi K, Ellard S. Novel mutations in DLL3, a somitogenesis gene encoding a ligand for the Notch signalling pathway, cause a consistent pattern of abnormal vertebral segmentation in spondylocostal dysostosis. J Med Genet. 2003;40(5):333-339. doi:10.1136/jmg.40.5.333. PMID:12746394. PMCID:PMC1735475. [PMC1735475]
- [5] Sparrow DB, Chapman G, Wouters MA, et al. Mutation of the LUNATIC FRINGE gene in humans causes spondylocostal dysostosis with a severe vertebral phenotype. Am J Hum Genet. 2006;78(1):28-37. doi:10.1086/498879. PMID:16385447. PMCID:PMC1380221. [PMC1380221]
- [6] Sparrow DB, Guillén-Navarro E, Fatkin D, Dunwoodie SL. Mutation of Hairy-and-Enhancer-of-Split-7 in humans causes spondylocostal dysostosis. Hum Mol Genet. 2008;17(23):3761-3766. doi:10.1093/hmg/ddn272. PMID:18775957. [PubMed 18775957]
- [7] Whittock NV, Sparrow DB, Wouters MA, et al. Mutated MESP2 causes spondylocostal dysostosis in humans. Am J Hum Genet. 2004;74(6):1249-1254. doi:10.1086/421053. PMID:15122512. PMCID:PMC1182088. [PMC1182088]
- [8] Cornier AS, Staehling-Hampton K, Delventhal KM, et al. Mutations in the MESP2 gene cause spondylothoracic dysostosis/Jarcho-Levin syndrome. Am J Hum Genet. 2008;82(6):1334-1341. doi:10.1016/j.ajhg.2008.04.014. PMID:18485326. PMCID:PMC2427230. [PMC2427230]
- [9] McInerney-Leo AM, Sparrow DB, Harris JE, et al. Compound heterozygous mutations in RIPPLY2 associated with vertebral segmentation defects. Hum Mol Genet. 2015;24(5):1234-1242. doi:10.1093/hmg/ddu534. PMID:25343988. [DOI 10.1093/hmg/ddu534]
- [10] Rips J, Mor-Shaked H, Shamriz O, et al. A Confirmatory Case of Severe Spondylocostal Dysostosis Caused by Biallelic Loss-of-Function of DMRT2. Am J Med Genet A. 2026;200(2):496-501. doi:10.1002/ajmg.a.64270. PMID:41014130. [PubMed 41014130]
- [11] Cornier AS, Ramírez N, Arroyo S, et al. Phenotype characterization and natural history of spondylothoracic dysplasia syndrome: a series of 27 new cases. Am J Med Genet A. 2004;128A(2):120-126. doi:10.1002/ajmg.a.30011. PMID:15214000. [PubMed 15214000]
- [12] Ramírez N, Cornier AS, Campbell RM Jr, Carlo S, Arroyo S, Romeu J. Natural history of thoracic insufficiency syndrome: a spondylothoracic dysplasia perspective. J Bone Joint Surg Am. 2007;89(12):2663-2675. doi:10.2106/JBJS.F.01085. PMID:18056499. [PubMed 18056499]
- [13] Ramírez N, Monroig-Rivera C, De Jesús-Rojas W, et al. Long-Term Follow-up of Untreated Adult Patients with Spondylothoracic Dysostosis (Jarcho-Levin Syndrome). J Bone Joint Surg Am. 2024;106(6):501-507. doi:10.2106/JBJS.23.00800. PMID:38127843. [PubMed 38127843]
- [14] Ramirez N, Flynn JM, Emans JB, et al. Vertical expandable prosthetic titanium rib as treatment of thoracic insufficiency syndrome in spondylocostal dysplasia. J Pediatr Orthop. 2010;30(6):521-526. doi:10.1097/BPO.0b013e3181e78e6c. PMID:20733413. [PubMed 20733413]






