

目次
- 1 1. コルネリア・デ・ランゲ症候群3型(CdLS3)とは
- 2 2. 原因遺伝子SMC3とコヒーシン ― 「染色体を束ねる輪」の部品
- 3 3. 古典型(NIPBL型)とどう違う? ― 顔つき・成長・手足・心臓
- 4 4. 脳の正中線とてんかん ― 「必発ではない」重症側の特徴
- 5 5. 変化のタイプと症状の違い ― ミスセンスとpLoFで報告されている傾向
- 6 6. 全身に及ぶ症状と合併症のケア
- 7 7. 診断 ― 2018年国際コンセンサスの臨床スコアと遺伝子検査
- 8 8. 出生前診断とNIPT ― デノボ変異をどう捉えるか
- 9 9. 遺伝形式・再発率と遺伝カウンセリング
- 10 10. よくある誤解
- 11 よくある質問(FAQ)
- 12 参考文献
- 13 関連記事

📍 クイックナビゲーション
コルネリア・デ・ランゲ症候群3型(CdLS3)は、10番染色体にあるSMC3遺伝子の変化で起こる、まれな先天性の症候群です。この病気は「古典型」よりも手足や顔つきの特徴が目立ちにくいため、見た目だけでは気づかれにくいことがあります。けれども同じSMC3は、姉妹染色分体を束ねる「コヒーシン」という、すべての細胞にとって欠かせない仕組みの部品です。ですからCdLS3を理解することは、「コヒーシン病(cohesinopathy)」という病気のグループ全体を理解することにもつながります。本記事では、CdLS3の原因・症状・遺伝形式・出生前診断(NIPT)と日々のケアまでを、遺伝専門医がやさしく解説します。
Q. コルネリア・デ・ランゲ症候群3型(CdLS3)とは、どんな病気ですか?まず結論だけ知りたいです
A. CdLS3は、SMC3遺伝子の変化によって起こる「非古典型」のコルネリア・デ・ランゲ症候群です。知的発達の遅れや言語の遅れが中心で、古典型に見られるような重い手足の欠損や、はっきりした特徴的な顔つきは目立ちにくいのが特徴です。多くは親から受け継いだものではなく、お子さんに新しく生じた変化(de novo)で起こります。CdLS全体のうちSMC3が原因となるのは約1〜2%と、まれなタイプです。
- ➤原因 → コヒーシンという「染色体を束ねる輪」の部品SMC3の、片方のコピーの変化。10番染色体上にある
- ➤症状の中心 → 中等度〜重度の知的障害・言語発達の遅れ。顔つきや手足の症状は軽め。心臓の奇形は比較的多いが多くは軽症
- ➤脳の正中線・てんかん → 一部の重症例で脳の正中構造の異常が起こりうるが、必発ではない
- ➤遺伝形式 → 常染色体顕性(優性)。報告例の多くはde novo。両親の血液が陰性でも生殖細胞系列モザイクのため再発リスクはゼロではなく、経験的に約1〜1.5%程度とされることがある
- ➤出生前診断 → 単一遺伝子NIPT(COATE法)や確定検査でSMC3を調べられる。基本のNIPT(染色体の数の検査)では対象外
🧬 コルネリア・デ・ランゲ症候群3型(CdLS3)の基本情報
各項目の根拠と詳しい解説は、本文の該当セクションをご覧ください。
1. コルネリア・デ・ランゲ症候群3型(CdLS3)とは
まず結論からお伝えします。CdLS3は、SMC3という遺伝子の片方のコピーに変化が起きて発症する、コルネリア・デ・ランゲ症候群(CdLS)の一つのタイプです。CdLSは、特徴的な顔つき・生まれる前から始まる成長の制限・多毛・上肢の形成異常・知的障害などを中心とする、まれな先天性の症候群として1933年から知られてきました[1]。ただしCdLSは「決まったひとそろいの症状」ではなく、重い古典型から症状の軽い非古典型まで幅広く連続したスペクトラム(連続体)として理解されるようになっています。
CdLSはいまでは一つの遺伝子だけでなく、細胞分裂のときに染色体を束ねる「コヒーシン複合体」をつくる複数の遺伝子(NIPBL・SMC1A・SMC3・RAD21・HDAC8・BRD4・MAU2 など)の変化で起こるコヒーシン病としてまとめられています[1]。このうち最も多い原因はNIPBLで、原因が特定できた方のうちおよそ8割を占め、典型的で症状の重い古典型(CdLS1)を起こします。それに対してSMC3が原因となるのはCdLS全体の約1〜2%と、少数のタイプです[1]。
SMC3の変化がCdLSを起こすことは、2007年に「知的障害が前面に出る軽症型のCdLS」として初めて報告されました[2]。以来、SMC3タイプは古典型とは少し違う顔立ちや、四肢の重い欠損を伴わないという特徴が知られるようになりました。ご本人・ご家族にとって大切なのは、「同じCdLSでも、原因の遺伝子が違えば注意すべき点や見通しが変わる」という点です。だからこそ、見た目の印象だけで判断せず、遺伝子検査でどの遺伝子が関わっているかを確かめることに意味があります。
CdLSという病気の名前は、1933年にオランダの小児科医コルネリア・デ・ランゲが報告したことに由来します。長らく「見た目で診断する症候群」と考えられてきましたが、2004年にNIPBL遺伝子が、2006〜2007年にかけてSMC1AとSMC3が原因として次々に見つかったことで、いまは「コヒーシンという共通のしくみが乱れることで起こる、幅広い連続体」としてとらえられるようになりました。SMC3タイプは、その連続体の中でも症状が比較的おだやかな側に位置づけられます[1]。
頻度の受け止め方も大切です。古典型のCdLSはおよそ5万人に1人とされますが、症状の軽い非古典型は見逃されやすいため、実際にはもっと多く存在する可能性が指摘されています[1]。SMC3タイプはその中でもさらに少数ですが、「まれだから情報が少ない」ことがご家族の孤立につながりやすい面があります。だからこそ、正確な情報にアクセスできること自体が、ご本人・ご家族にとって大きな支えになります。
「軽症なら、わざわざ遺伝子まで調べる意味はあるの?」と思われるかもしれません。けれども診断が確定することには、はっきりした意味があります。これから注意すべき合併症の見当がつき、必要な定期チェックを計画できること、次のお子さんの再発リスクを正確に見積もれること、そして何より「原因の分からない不安」から解放されることです[1]。名前がつくことで、同じ病気のご家族の会や支援制度にもつながりやすくなります。
2. 原因遺伝子SMC3とコヒーシン ― 「染色体を束ねる輪」の部品
このセクションの結論です。SMC3は、細胞が分裂するときにコピーされた2本の染色体をひとつに束ねておく「輪(コヒーシン)」の、骨組みそのものをつくる部品です。この輪はとても大切な働きをするため、SMC3は進化の過程で変化がほとんど許されてこなかった、非常に「守られた」遺伝子であることが分かっています[1]。
コヒーシンは、SMC1AとSMC3という2つの長いタンパク質がV字型に手をつなぎ、その開いた口をRAD21が橋渡しして、大きな閉じた輪をつくります。この輪が、DNAが複製されてできた姉妹染色分体(同じ設計図のコピー2本)を、分裂の後半まで離れないように束ねておきます。SMC3はこの輪の「本体の柱」にあたるので、ここが変化すると輪の組み立てや働き全体に影響が及びます。
💡 用語解説:コヒーシンは「束ねる」だけではありません
コヒーシンは、染色体を束ねるだけの部品ではありません。じつは分裂していない普段の細胞の中でも、「どの遺伝子を、いつ、どれくらい働かせるか」を調節する司令塔の役割を担っています。DNAをループ状に折りたたみ、離れた場所にあるスイッチ(エンハンサー)と遺伝子をつなげることで、発生のプログラムを正しく進めます。CdLSでさまざまな臓器に影響が出るのは、細胞分裂そのものより、からだが形づくられる胎児のごく初期に、この遺伝子の調節ネットワークが乱れるためと考えられています[1]。
図:コヒーシンの輪をつくる4つの部品
この4つのどれが変化してもCdLSのなかまの病気が起こります。原因遺伝子ごとに症状の出方が少しずつ違います。

SMC3が関わるトラブルには、大きく2つの側面があります。ひとつは細胞分裂のときに染色体がうまく分けられない可能性、もうひとつは——そしてCdLSではこちらがより重要と考えられていますが——遺伝子の発現を調節するネットワークの乱れです[1]。コヒーシンはDNAをループ状にたぐり寄せる「ループ押し出し」という働きで、必要な遺伝子スイッチと遺伝子を出会わせています。この調節がからだの設計図が読み上げられる胎児のごく初期にわずかにずれることで、複数の臓器の作られ方に少しずつ影響が及ぶ、と理解されています。この「発生の初期に効く」という性質が、生まれたあとの細胞分裂の問題より前面に出るのが、CdLSの特徴です。
3. 古典型(NIPBL型)とどう違う? ― 顔つき・成長・手足・心臓
結論から言うと、SMC3タイプは古典型に比べて、顔つきや手足の特徴が「はっきりしない・軽い」のが大きな違いです。そのため「非古典型(non-classic)」とも呼ばれます[3]。見た目で気づかれにくい分、診断が遅れやすいことが、ご家族にとっての最初の壁になります。
顔つきについて。古典型では、左右の眉がまん中でつながる「眉毛叢生(びもうそうせい)」、上を向いた鼻孔、平らで溝の消えた人中(鼻と口のあいだの溝)などが目立ちます。ところがSMC3タイプでは、眉のつながりが軽いか、ほとんど無いことが多く、鼻はやや幅広で丸みを帯び、人中の溝もきちんと形づくられていることが多いと報告されています[3]。経験を積んだ遺伝専門医でも、顔の印象だけでCdLS3と決めることはむずかしい場合があります。
成長について。古典型ではおなかの中(胎児期)から成長の制限が目立ちますが、SMC3タイプでは胎児期の成長の遅れは比較的軽いことが多く、生まれてから成長がゆっくりになる「出生後の成長遅延」が目立ちます[3]。頭の大きさも、生まれたときは正常範囲でも、脳の成長がゆっくりで後から小頭症になることがあります。
手足について。古典型では指の欠損や前腕の骨の欠損といった重い形成異常が見られることがありますが、SMC3タイプではこうした重い手足の欠損は通常見られません。手が小さい、第5指(小指)が短い、親指の位置がやや根元寄り、といった軽い〜中くらいの骨格の特徴にとどまることが一般的です[3]。
心臓について、ここは誤解されやすいポイントです。「軽症型だから心臓も問題が少ない」と思われがちですが、SMC3タイプではむしろ心臓の奇形が比較的高い頻度(およそ半数)で見られると報告されています[3]。ただしその多くは軽症で、心室中隔欠損などが中心です。ご本人・ご家族にとっての意味は明確で、診断がついたら一度は心エコー(心臓の超音波検査)で確認しておくことが、安心につながります。
皮膚と毛。CdLS全般では、体毛が濃い多毛(たもう)、うなじの生え際が低い、長いまつげ、大理石のような肌の模様(大理石様皮斑)などがよく見られます。ただしSMC3タイプではこれらの毛や皮膚の特徴も、古典型に比べて軽いことが多いとされています[3]。見た目の手がかりが少ないことは、裏を返せば「その分だけ、遺伝子検査に頼る意味が大きい」ということでもあります。
成長と体格。低身長は多くの方に見られますが、これは成長ホルモンの分泌不足だけで説明されるものではなく、栄養状態や胃食道逆流症、基礎疾患などが重なる多因子的なものです[1]。成長ホルモン治療を行うかどうかは、内分泌の評価をふまえて個別に判断します。体重が増えにくいときは、まず前に述べた胃食道逆流症や哺乳の問題が背景にないかを確認することが先決です。お子さんの成長を、健常児の基準ではなくCdLSの傾向をふまえて読むことで、ご家族が過度に一喜一憂せずにすみます。
口やのどの領域では、高い口蓋(高口蓋)や、まれに口蓋裂、歯が生えるのが遅い・小さいといった特徴が見られます[3]。これらは哺乳や離乳食の進みにくさ、ことばの出にくさにも関わるため、早めに小児歯科や言語の専門職と連携しておくと、食べる・話すの土台づくりがスムーズになります。ご家族にとっては、「なぜうまく飲めない・話せないのか」の背景が分かること自体が、次の一手を考える助けになります。
4. 脳の正中線とてんかん ― 「必発ではない」重症側の特徴
まず大切な結論をお伝えします。OMIMでCdLS3が「脳の正中線異常を伴う/伴わない」と定義されているとおり、脳の正中構造の異常は、SMC3タイプの一部(重症側の端)に起こりうる特徴であって、必ず起こるものではありません。ここを正しく理解しておくことが、過度な不安を避けるうえで重要です。
脳の正中線の形成異常には幅があり、左右の大脳をつなぐ神経の束が作られない「脳梁欠損」から、最も重い「全前脳胞症(ぜんぜんのうほうしょう)」までが含まれます。近年のゲノム解析で、SMC3を含むコヒーシン遺伝子群(SMC1A・STAG2・SMC3・RAD21)の変化が全前脳胞症と関連しうることが報告されました[4]。ただし、この研究の中でSMC3の全前脳胞症は胎児1例のみで、SMC3タイプを詳しくまとめた別の研究(16人)では全前脳胞症は見られず、脳梁の軽い異常が一部で確認されたにとどまります[3][4]。つまり、全前脳胞症は「ごくまれな重症端」の話です。
てんかんについても、正確に受け止めていただきたい点があります。インターネット上では「コヒーシンの病気=重い難治性てんかん」という強い情報が見られますが、薬が効きにくい重症のてんかんが目立つのは、主にX染色体上のSMC1Aの機能喪失型タイプで報告されているもので、SMC3タイプそのものの特徴ではありません。CdLS全体で見たてんかんの頻度は約25%で、多くは部分てんかんとして2歳前までに現れ、標準的な抗てんかん発作薬でコントロールできることが多いとされています[1]。ご家族にとっての意味は、「必ず重いてんかんになるわけではない」こと、そしてけいれんなどの新しい症状が出たときに、脳波や脳MRIで確認できる体制を知っておくことです。
脳の画像で目立った異常が見つからない場合でも、発達の遅れが起こることは珍しくありません。目に見える構造の異常の有無と、発達の見通しは必ずしも一致しないのです[1]。ですから、脳MRIで大きな異常がなかったからといって安心しすぎる必要も、逆に小さな所見があったからといって過度に悲観する必要もありません。大切なのは、画像の一点ではなく、お子さんの発達を継続して見守り、必要な支援を早く始めることです。
5. 変化のタイプと症状の違い ― ミスセンスとpLoFで報告されている傾向
ここはCdLS3を理解するうえで、新しく、大切なポイントです。結論として、同じSMC3の変化でも、「どういう壊れ方をしたか」によって、報告されている表現型の傾向が異なります。ただし明確に二分できるわけではなく、個人差があります。大きく分けて、次の2つの傾向が知られています。
💡 用語解説:ミスセンス変異と優性阻害
ミスセンス変異とは、設計図の1文字が変わって、タンパク質のアミノ酸が1個だけ別のものに置き換わる変化です。この場合、アミノ酸が変わった「少し形の違う部品」が作られることがあり、それが正常な部品と一緒にコヒーシンの輪に組み込まれると、輪ぜんたいの働きに影響することがあります。
このように、変異した側が正常な側の足を引っ張る仕組みを優性阻害(ドミナントネガティブ)と呼びます。一部のSMC3ミスセンス変異では、こうしたdominant-negative様の機序が想定されていますが、すべてのSMC3ミスセンス変異が同じ機序で発症すると確立しているわけではありません。変異の場所や機能への影響によって、機序は異なりうると考えられています[3]。
💡 用語解説:機能喪失(pLoF)とハプロ不全
機能喪失が予測される変異(pLoF)には、ナンセンス変異・フレームシフト・スプライス部位の変化などが含まれます。これらでは、NMD(異常なmRNAを壊すしくみ)などによって変異した側から正常なSMC3タンパク質が十分に作られず、SMC3の機能量が下がることが想定されます。ただし実際の影響は変異の位置やNMDの有無によって異なり、「必ず量がちょうど半分になる」と単純化はできません。こうした状態はハプロ不全型の機序が示唆されるものです。
2024年に発表された報告では、ヘテロ接合性のSMC3 pLoFバリアントを持つ症例群が、従来報告されてきたSMC3関連CdLSとは異なる、比較的軽度で多様な表現型を示すことが報告されました[5]。表現型の幅は広く、浸透率や長期的な自然歴については、今後さらに症例の蓄積が必要です。
同じ2024年の報告では、機能喪失が予測されるバリアントを持つ方の中に、CdLSに特有の成長障害や発達の遅れがはっきりしない(浸透していない)例があることも示されました。このように、変化を持っていても症状が現れない・目立たないことを不完全浸透(ふかんぜんしんとう)と呼びます。また、一部の症例では血液学的な異常も報告されています[5]。ただしこれらはまだ症例数が限られており、SMC3 pLoFの自然歴として確立したものではありません。
図:SMC3の変化のタイプと、代表的な2つの傾向
(変異により機序は異なる)
↓
古典型に似た、軽めのCdLS像が多い
(ハプロ不全型が示唆)
↓
比較的軽度で多様。浸透しない例もある
※これは「代表的な傾向」で、はっきり二分できるものではありません。重なり合う部分があります。
ご本人・ご家族にとっての意味は、とても実際的です。同じ「CdLS3」という診断名でも、変化のタイプによって見通しや注意点が変わりうるため、遺伝子検査の結果を丁寧に読み解くことが、これからのケアの計画づくりに直結します。
変化が起きる場所も、症状の出方に関わると考えられています。SMC3タンパク質のうち、エネルギーを使って輪を開け閉めする「ちょうつがい(ATPaseヘッド)」の近くの変化は、輪の働きにより大きく影響する可能性があります。ただし「この場所の変化ならこの重さ」と一対一で予測できるほど単純ではなく、同じ変化でも人によって症状の幅があります[3]。だからこそ、遺伝子の結果は「決定表」ではなく、これから一緒に確認していくための「地図」として受け取っていただくのがよいと考えています。
治療について、正直にお伝えします。SMC3タイプに限らずCdLSには、原因そのものを取り除く根本的な治療は、現時点ではありません[6]。診療の中心は、一つひとつの合併症に対する丁寧な対症療法と、発達を支えるリハビリテーションです。研究の段階では、コヒーシンの働きを補う方向の基礎研究が進められていますが、いま目の前のお子さんの生活の質を支えるうえで重要なのは、早期からの多職種による支援であることは変わりません。
6. 全身に及ぶ症状と合併症のケア
結論として、CdLS3は多くの臓器に影響が及ぶため、小児科医・臨床遺伝専門医を中心に、複数の科が協力してケアする「集学的アプローチ」が最適とされています[1]。なお、以下にはSMC3に限定したデータだけでなく、CdLS全体の国際コンセンサス・GeneReviewsに基づく管理上の注意点を含みます。ここでは、特に見逃したくないポイントを整理します。
胃食道逆流症(GERD)と栄養。CdLSでは哺乳の困難(弱い・途中で寝てしまう)や体重が増えにくい状態の背景に、未治療の胃食道逆流症(およそ4分の3の方に見られます)が隠れていることが多いとされています[1]。症状や重症度を評価し、必要に応じて薬物療法などを行います。胆汁性の嘔吐などがあれば、腸回転異常という重い合併症を画像で除外する必要があります。
発達・行動。言語表出の遅れが目立つため、診断後できるだけ早くから、理学療法(PT)・作業療法(OT)・言語聴覚療法(ST)を始めることが、その後の生活の質を大きく左右します[1]。サイン言語やタブレットなどの代替コミュニケーションも有効です。自閉スペクトラム様の特性、強い不安、フラストレーションに伴う自傷などには、行動面の評価と支援を組み合わせます。
感覚器。難聴(感音性・伝音性)、強度近視や眼瞼下垂などの眼の異常、歯の萌出の遅れや高口蓋などが起こりやすいため、少なくとも年1回の眼科・歯科・聴力のチェックが推奨されます[1]。
手術・麻酔のときの注意。全身麻酔が必要になったときは、小顎・短い首などのために気管挿管が難しい(気道確保困難)ことがあり、経験のある麻酔科医による管理が推奨されます[1]。また術前には、血小板減少(出血傾向)と心疾患の有無を評価しておくことがすすめられています。ご家族が知っておくと、手術前の相談がスムーズになります。
筋骨格。手足が小さいこと、小指が内側に曲がること(第5指の彎指)、足の第2・第3趾が軽くくっつく合趾などが見られます。成長とともに背骨の弯曲(側弯症)や股関節の問題が出てくることがあるため、定期的な整形外科のチェックが役立ちます[1]。ご家族が「どこを見ておけばよいか」を知っておくと、早めの対応につながります。
泌尿生殖器。男の子では停留精巣(精巣が陰嚢まで下りていない状態)の頻度が高く、手術が必要になることがあります[1]。腎臓や尿路の形の違いを伴うこともあるため、一度は腹部の超音波で確認しておくと安心です。
感染と免疫。反復する中耳炎や気道の感染がしばしば見られ、その一部には免疫の弱さが関わることが報告されています[1]。感染を繰り返すと、難聴が進んで言語の遅れをさらに大きくすることがあるため、耳の管理と聞こえの評価はとくに大切です。
睡眠と行動。寝つきの悪さや夜間の覚醒といった睡眠の問題、強い不安、こだわり、自傷などが見られることがあります。これらは「しつけ」の問題ではなく脳の特性からくるもので、環境の調整や専門職の支援でやわらげられます[1]。ご家族だけで抱え込まず、早めに支援につながることが、お子さんにもご家族にもよい結果をもたらします。
ここまで見てきたとおり、CdLS3のケアは「どこか一つを治す」よりも、起こりやすい問題を先回りして見つけ、小さいうちに手を打つことが軸になります。具体的には、心臓(心エコー)、聞こえ、眼、歯、背骨、栄養と体重、発達の状態を、それぞれの科と連携して定期的に確認していくイメージです[6]。すべてを一度に完璧にやろうとする必要はありません。お子さんの年齢と状態に合わせて優先順位をつけて進めれば十分で、かかりつけの小児科と臨床遺伝の専門職が、その交通整理役を担います。
7. 診断 ― 2018年国際コンセンサスの臨床スコアと遺伝子検査
結論として、CdLSの診断は「臨床的な特徴による評価」と「遺伝子検査による確認」を組み合わせて行います。2018年に世界の専門家が集まって作った国際コンセンサス(合意文書)で、診断の目安となる臨床スコアリングが定められました[6]。
このスコアは、CdLSに特に典型的な所見(眉毛叢生、長いまつげ、短く上を向いた鼻、下がった口角、手の欠損など)を「主要所見=2点」、それ以外の関連所見(発達の遅れ、成長障害、小頭症、口蓋裂、心疾患など)を「示唆所見=1点」として合計します。合計が11点以上(うち主要所見3つ以上)なら古典型、9〜10点なら非古典型と判定し、4点以上あれば遺伝子検査を進める目安になります[6]。ここで大切なのは、SMC3タイプは所見が軽いためスコアが伸びにくく、臨床スコアだけでは見落とされやすいという点です。だからこそ遺伝子検査の役割が大きくなります。
遺伝子検査は、CdLSに関わる複数の遺伝子を一度に調べる多遺伝子パネルか、あるいは網羅的に調べる全エクソーム検査(WES)・クリニカルエクソーム検査で行います。当院のコルネリア・デランゲ症候群NGSパネル検査は、SMC3を含む5遺伝子(HDAC8・NIPBL・RAD21・SMC1A・SMC3)を対象としています。なお、CdLSでは体の一部の細胞だけに変化がある「体細胞モザイク」の頻度が高いことが知られており、血液で見つからないときは頬の粘膜(口腔)の細胞を用いた検査が役立つことがあります[1]。ご本人・ご家族にとっては、「一度血液で陰性でも、あきらめずに別の検体で確認できる道がある」ことを知っておくと安心です。
検査結果の受け取り方にも、知っておくと安心なことがあります。遺伝子検査では、病気の原因と断定できる変化のほかに、意味がまだはっきりしない変化(意義不明変異=VUS)が見つかることがあります。VUSは「原因確定」でも「問題なし」でもない灰色の結果で、時間の経過や新しい情報で判断が変わることがあります。また前に触れたように、CdLSでは血液で陰性でも口腔などの検体で見つかる体細胞モザイクがあるため、臨床的に強く疑われるのに血液で見つからないときは、検体を変えて再検査を検討します[1]。こうした結果の意味を一緒に整理するのが、遺伝カウンセリングの役割です。
8. 出生前診断とNIPT ― デノボ変異をどう捉えるか
結論からお伝えします。CdLS3の報告例の多くは、親から受け継いだのではなくお子さんに新しく生じた変化(de novo=新生突然変異)で起こります。CdLSの多くはde novoの病的バリアントによって生じることが知られており、ご両親に遺伝的な責任はありません[1]。原因遺伝子によって遺伝形式や親由来例・モザイク例の割合は異なりますが、SMC3関連CdLS3についても報告例の多くはde novoです。
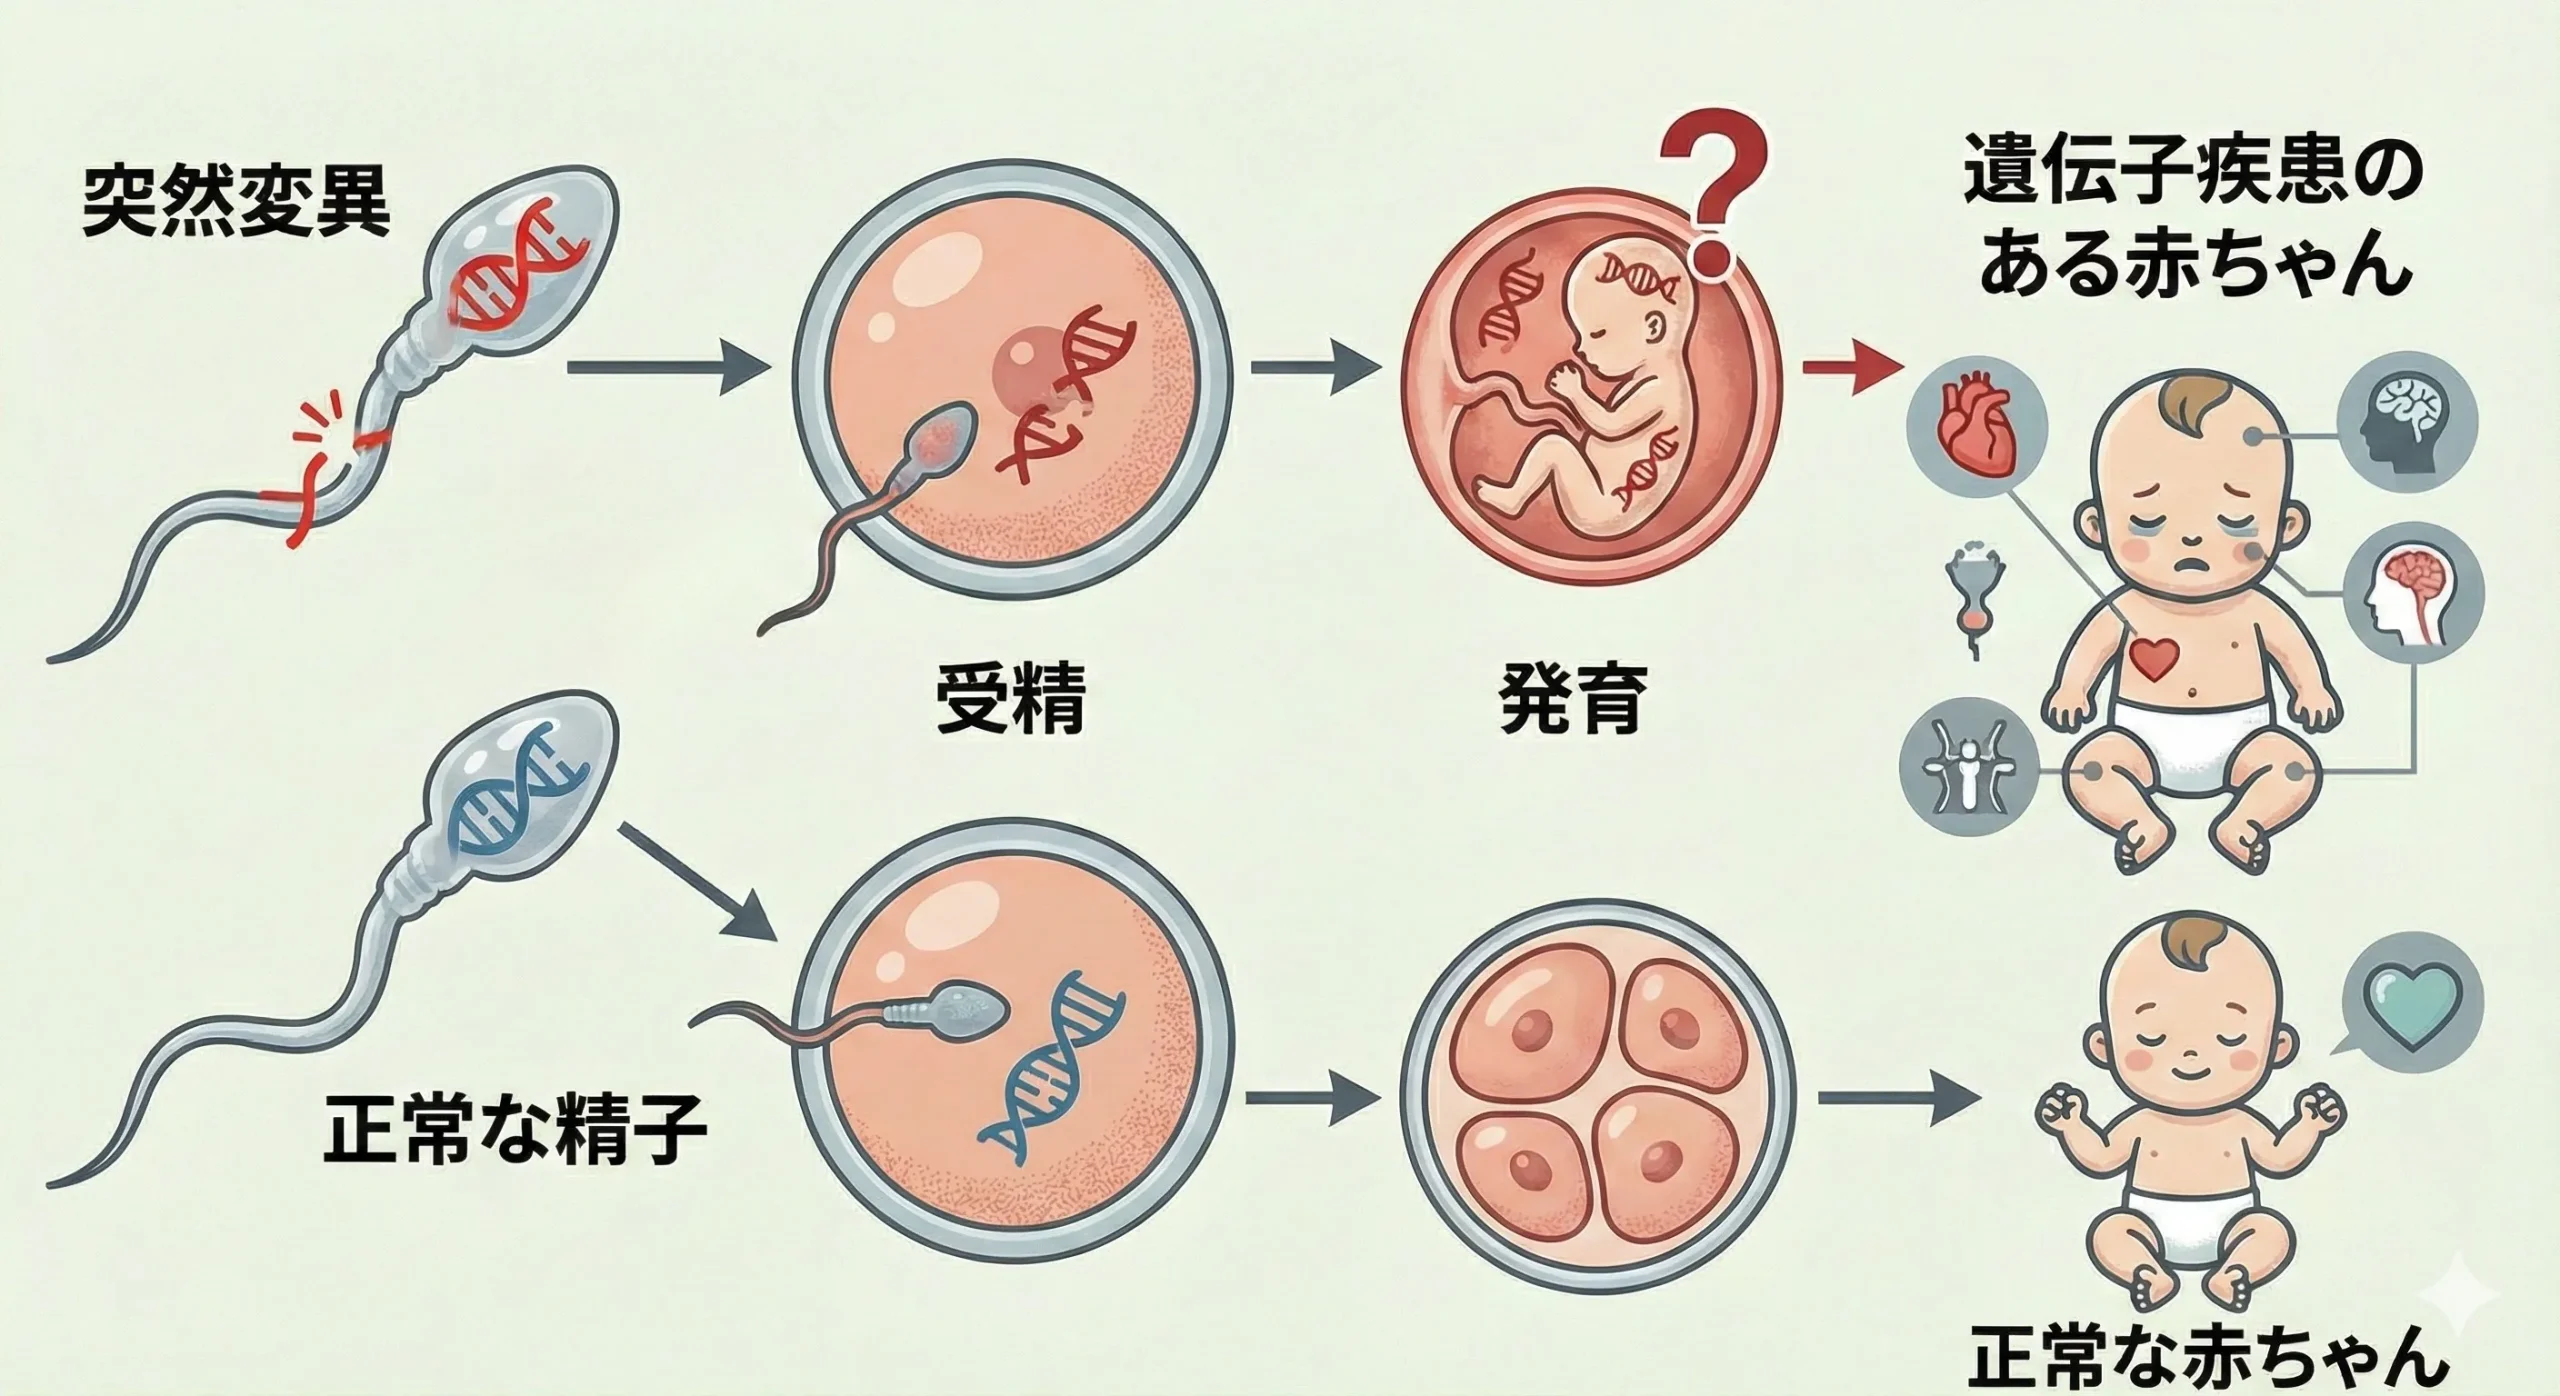
(精子・卵子の形成過程などで新たに生じたde novo変異が、受精後の子に存在するイメージ)
de novo変異は、精子や卵子が作られる過程で偶然生じます。一般に、父親の年齢が上がるほど、子に生じるde novoの一塩基変異の数が増えることが知られています。ただしこれはあくまで全体的な傾向で、SMC3関連CdLS3について、父親の年齢から個人の発症リスクを具体的に予測できるわけではありません。いずれにせよ、de novo変異は「誰のせいでもない、生き物としての仕組み」です。単一遺伝子疾患と父親の年齢リスクについては、別の記事でも詳しく解説しています。
💡 用語解説:基本のNIPTとCOATE法の違い
一般的なNIPT(新型出生前診断)は、主に21・18・13トリソミーなど染色体の数的異常を対象としており、SMC3の一塩基置換や小さな挿入・欠失などは通常のNIPTの対象外です。母体血を用いたスクリーニングとしてSMC3を調べる場合には単一遺伝子NIPTが選択肢となり、確定診断には絨毛・羊水など胎児由来検体を用いた分子遺伝学的検査を行います。
当院のCOATE法は、母体の血液から精度よく特定の遺伝子変化を読み取る方法で、SMC3は56遺伝子を調べるダイヤモンドプラン、およびより広く単一遺伝子疾患を調べるインペリアルプランに含まれています。検査には最低3%の胎児分画が必要です。当院は、広く浅く読んで偽陽性が出やすい方法ではなく、必要な項目をターゲットを絞って精度よく調べることを重視しています。
ただし、NIPTはあくまで「可能性を調べる非確定的検査」です。COATE法の単一遺伝子NIPTが対象とする56遺伝子は、多くが精子で新たに生じるde novo変異による疾患で、これら対象疾患を合わせた背景リスクがおよそ600人に1人と見積もられています(これは対象疾患全体の数字で、SMC3単独の発症頻度とは異なります)。結果が陽性であれば、羊水検査・絨毛検査などの確定検査で確かめることが原則です(COATE法の精度エビデンス)。当院では羊水検査・絨毛検査を2025年6月から院内で実施しており、多くは3日以内に結果をお返しできます(マイクロアレイは約2週間)。検査からその後のケアまで臨床遺伝専門医が一貫して担う体制は、限られた医療機関にしかありません。
NIPTの限界も、正直に共有します。NIPTは母体の血液中に流れる胎盤由来のDNAを読む検査のため、胎盤と胎児で遺伝情報が食い違う「胎盤モザイク」などが原因で、まれに偽陽性・偽陰性が起こりえます。だからこそ、陽性の結果は羊水検査・絨毛検査という確定検査で必ず確かめることが前提になります。NIPTは「ふるい分け」であって「診断」ではない——この位置づけを最初に共有しておくことが、結果に振り回されないための第一歩です。
当院の出生前診断は、検査の数値をお渡しして終わりにはしません。遺伝カウンセリングの費用(33,000円)は検査費用に含まれており、検査前の説明はもちろん、陽性が出たときや妊娠中に新たな不安が生じたとき(別の感染症の心配なども含めて)、何度でも臨床遺伝専門医に相談していただけます。費用を気にして相談をためらわずにすむように、という考え方です。
当院は認証を受けていない施設ですが、「非認証だから質が低い」というのは誤解です。臨床遺伝専門医が、カウンセリングから結果の判定、陽性後のケア、そして確定検査までを一貫して担う体制は、むしろ限られた医療機関にしかありません。プラン選びに必要な事前説明は動画で視聴していただく仕組みにし、お一人につき十分な診療枠を確保しています。検査を受けるかどうかを含め、決めるのはご本人・ご家族であり、私たちは判断材料を中立に整理する立場です。
9. 遺伝形式・再発率と遺伝カウンセリング
結論として、SMC3タイプのCdLS3は常染色体顕性(優性)遺伝の形をとりますが、実際にはその大半が、家族に前例のないde novo変異で発症します[1]。つまり「顕性遺伝」と聞くと連鎖して受け継がれる印象を持たれがちですが、多くのご家族ではお子さん一人に偶然生じた変化である、という理解が出発点になります。
気になるのは「次の子にも同じことが起こるのか(再発率)」だと思います。ここが正確な情報の大切なところです。お子さんにSMC3の病的バリアントが見つかり、ご両親の血液検査ではその変化が見つからないde novo例でも、再発リスクはゼロではありません。CdLSでは、生殖細胞系列モザイクを考慮した経験的な再発リスクとして約1〜1.5%程度が用いられることがありますが、これはSMC3に限って精密に算出された遺伝子固有の数字ではなく、実際の評価は原因遺伝子・バリアント・両親の検査結果を踏まえて個別に行います[1]。ゼロにならないのは、ご両親のどちらかが、見た目には健康でも、卵子や精子の一部にだけ変化を持つ「生殖細胞系列モザイク」である可能性がわずかに残るためです。血液検査だけでは、この可能性を完全には否定できません。
ご本人が将来お子さんをもつ場合は、変化を受け継ぐ確率は理論上50%です。原因となる病的バリアントが家系内で確定していれば、出生前の確定検査や着床前遺伝学的検査という選択肢も検討できます[1]。当院では、こうした選択の前後で臨床遺伝専門医が遺伝カウンセリングを行い、検査で何が分かり何が分からないのか、結果がご家族にとって何を意味するのかを、中立の立場で一緒に整理します。決めるのはあくまでご本人・ご家族です。
🔍 関連記事
血縁者への影響も、よくいただくご質問です。SMC3タイプの多くはお子さんに新しく生じた変化なので、おじ・おば・いとこなど広い親族にまで検査を広げる必要は、通常はありません。ただし、ごくまれに親御さんが症状の軽い形で同じ変化を持っていることがあるため、ご両親の評価は状況に応じて検討します[1]。
将来を見すえた支援にも触れておきます。CdLSのお子さんは、成長とともに医療的なケアの中心が小児科から成人の診療科へと移っていきます。この「移行期」でケアが途切れないように、早い段階から見通しを持っておくことが大切です。療育・教育・福祉の制度とつながっておくことも、ご家族の負担を軽くします。診断は終着点ではなく、必要な支援に手が届くようになるための出発点だととらえていただければと思います。
最後に、遺伝の話は「正しい確率」を知るだけでは足りない、ということもお伝えしたいと思います。数字の上ではリスクが低くても、次の妊娠に強い不安を感じるのは自然なことです。私たちは、確率をお伝えして終わりにするのではなく、その不安とどう折り合いをつけるか、ご家族にとって納得のいく選択にたどりつくまで伴走することを大切にしています。出生前の確定検査を選ぶ方も、選ばない方も、それぞれの決断が尊重されるべきものです。正解は一つではありません。
10. よくある誤解
誤解①「CdLSはみんな同じ顔つき・同じ経過」
原因遺伝子によって症状はかなり違います。SMC3タイプは顔つきや手足の特徴が軽く、見た目だけでは気づかれにくいことがあります。名前が同じでも中身は一人ひとり異なります。
誤解②「コヒーシンの病気だから必ず重いてんかんになる」
薬が効きにくい重症てんかんが目立つのは、主にSMC1Aの機能喪失型タイプで報告されているものです。CdLS全体のてんかんは約25%で、多くは標準治療でコントロールできます。
誤解③「親のどちらかが原因を持っているはず」
CdLSの多くはお子さんに新しく生じたde novo変異で、ご両親に遺伝的な責任はありません。ただし生殖細胞系列モザイクのため再発リスクはゼロではなく、経験的に約1〜1.5%程度とされることがあります(個別の評価が必要です)。
誤解④「ふつうのNIPTでSMC3も分かる」
一般的なNIPTは主にトリソミーなど染色体の数的異常を調べる検査で、SMC3の点変異などは対象外です。SMC3を調べるには、点変異まで読める単一遺伝子NIPTや、確定検査での遺伝子解析が必要です。
📌 このページを読んだあなたへ
このページには、いくつかの状況の方がたどり着かれていると思います。お子さんがCdLS3(またはSMC3の変化)と診断されて経過を調べている方、健診や超音波で気になる所見を指摘され、これから検査を考えている方、ご家族にコヒーシン病が見つかり、次の妊娠を考えている方。それぞれ、次に確認しておくとよい点が少しずつ違います。
◆ お子さんの変化のタイプ(ミスセンスか機能喪失か)を確認すると、注意すべき合併症の見当がつきます/◆ SMC3遺伝子そのものの働きを知ると、症状のつながりが理解しやすくなります/◆ 再発率と生殖細胞系列モザイクの考え方は、次の妊娠の判断材料になります/◆ CdLS2やCdLS4など他タイプとの違いを知ると、診断名の意味が立体的になります。
よくある質問(FAQ)
🏥 コルネリア・デ・ランゲ症候群・SMC3の遺伝相談
CdLS3(SMC3)の遺伝子検査・出生前診断・遺伝カウンセリングは、
臨床遺伝専門医が運営し、検査から結果説明、その後のケアまで
終始責任をもって支援するミネルバクリニックにご相談ください。
参考文献
- [1] Cornelia de Lange Syndrome. GeneReviews® [Internet]. University of Washington, Seattle. 1993-2026. [NCBI Bookshelf NBK1104]
- [2] Mutations in cohesin complex members SMC3 and SMC1A cause a mild variant of Cornelia de Lange syndrome with predominant mental retardation. Am J Hum Genet. 2007. [PMC1821101]
- [3] De novo heterozygous mutations in SMC3 cause a range of Cornelia de Lange syndrome-overlapping phenotypes. Hum Mutat. 2015. [PubMed 25655089]
- [4] Cohesin complex-associated holoprosencephaly. Brain. 2019. [PMC7245359]
- [5] Heterozygous loss-of-function SMC3 variants are associated with variable growth and developmental features. Hum Genet Genomics Adv. 2024. [DOI 10.1016/j.xhgg.2024.100273]
- [6] Diagnosis and management of Cornelia de Lange syndrome: first international consensus statement. Nat Rev Genet. 2018. [PMC7136165]






