

目次

📍 クイックナビゲーション
コルネリア・デ・ランゲ症候群2型(CdLS2)は、X染色体上にあるSMC1A遺伝子の変化によって起こる、生まれつきの多発性の発生の異常です。同じ症候群でも代表的なNIPBL遺伝子によるタイプ(古典型)にくらべ、手足や骨格の症状は軽いことが多い一方で、知的発達の遅れ・自閉スペクトラム症に似た行動・胃食道逆流が中心的な課題になります。CdLS2はまれな病気ですが、原因となるSMC1A遺伝子は、別の重い神経疾患である発達性てんかん性脳症(DEE)や、いくつかのがんにも関わることが分かってきました。ですからCdLS2を理解することは、「コヒーシン」という細胞の基本的な仕組みを知ることにもつながります。本記事では、原因・症状・遺伝のしかた・出生前診断・生涯にわたるケアまでを、遺伝専門医がやさしく解説します。
Q. コルネリア・デ・ランゲ症候群2型(CdLS2)とはどんな病気ですか?まず結論だけ知りたいです
A. X染色体上のSMC1A遺伝子の変化で起こる、「コヒーシン」というリング状のタンパク質の異常症です。代表的なNIPBL遺伝子による古典型にくらべて手足や骨格の症状は軽いことが多い一方、知的発達の遅れ・自閉スペクトラム症に似た行動・胃食道逆流が中心的な課題になります。多くは新生突然変異(de novo)で起こり、次のお子さんに再びおこる確率は高くありません。
- ➤原因遺伝子 → X染色体上のSMC1A。染色体をまとめるリング「コヒーシン」の中心部品をつくる
- ➤古典型(NIPBL)との違い → 手足の重い欠損は起こらず、顔つきもやや穏やか。発達・行動面が中心
- ➤SMC1Aの二面性 → 変化のタイプによってCdLS2または発達性てんかん性脳症(DEE)として現れる傾向があるが、両者には一部重なりもある
- ➤診断 → 血液の次世代シークエンス(NGS)。血液で陰性でも体細胞モザイクの可能性があり、追加検査を検討する
- ➤遺伝と再発 → 多くは新生突然変異。同胞再発は低いが、生殖細胞系列モザイクによりゼロではない
🧬 コルネリア・デ・ランゲ症候群2型(CdLS2)の基本情報
各項目の根拠と詳しい解説は、本文の該当セクションをご覧ください。
1. コルネリア・デ・ランゲ症候群2型(CdLS2)とは
結論:コルネリア・デ・ランゲ症候群は、成長の遅れ・特徴的な顔つき・知的発達の遅れなどをともなう生まれつきの症候群で、その原因遺伝子ごとに型が分けられています。SMC1A遺伝子によるタイプが「2型(CdLS2)」で、症状の重さには非常に大きな幅があります。
この症候群は、1933年にオランダの小児科医コルネリア・デ・ランゲ医師が2人の女児の共通した特徴を報告したことにちなんで名づけられました[1]。以前はブラックマン・デ・ランゲ症候群やアムステルダム型といった呼び名も使われましたが、現在は国際的に「コルネリア・デ・ランゲ症候群(CdLS)」で統一されています。軽い症状の方は見過ごされやすいため正確な頻度の算定は難しいのですが、重い古典型に限ると約5万人に1人と推定され、軽症例まで含めれば実際の頻度はもっと高いと考えられています[1]。
この症候群は、いずれもコヒーシンという同じ仕組みに関わる7つの遺伝子のいずれかの変化で起こることが分かっています[2]。もっとも多いのはNIPBL遺伝子による古典型(1型)で、SMC1Aによる2型はそれに次ぐ一群です。CdLS2はX染色体上のSMC1A遺伝子が原因で、公的データベースOMIMには表現型番号#300590として登録されています。
この情報がご本人・ご家族にとって持つ意味:「型」が分かることは、この先の見通しを立てる出発点になります。同じ診断名でも、SMC1Aによる2型は古典型とくらべて手足や骨格の症状が軽い傾向があり、代わりに発達や行動の面が中心的な課題になります。診断名だけで重症度が決まるわけではなく、お一人お一人で大きく異なるという前提を持っておくことが、正確な理解の第一歩です。
2. 原因遺伝子SMC1Aとコヒーシン ─ 染色体をまとめるリング
結論:SMC1Aは、細胞のなかでDNAを抱きこむリング「コヒーシン」の中心部品をつくる遺伝子です。このリングは染色体を正しく分ける役割だけでなく、遺伝子のスイッチの入り方(転写の調節)にも関わるため、変化すると全身のさまざまな器官の発生に影響します。
SMC1AはX染色体の短腕(Xp11.22)にあり、SMC3という相棒とV字型のペアをつくります。そこにRAD21とSTAGというタンパク質が結合して、DNAを抱きこむ一続きのリングが完成します[3]。このリングは、細胞が分裂するときに複製された姉妹染色分体を束ねて、正確に分配するために欠かせません。
図:コヒーシン複合体の骨組み(4つの部品でDNAを抱きこむ)
リングの片腕(本ページの主役)
もう片方の腕(相棒)
V字の開口部を閉じるふた
DNAをつかむ補助役
→ 染色体の分配・DNA修復・遺伝子のスイッチ調節を担う
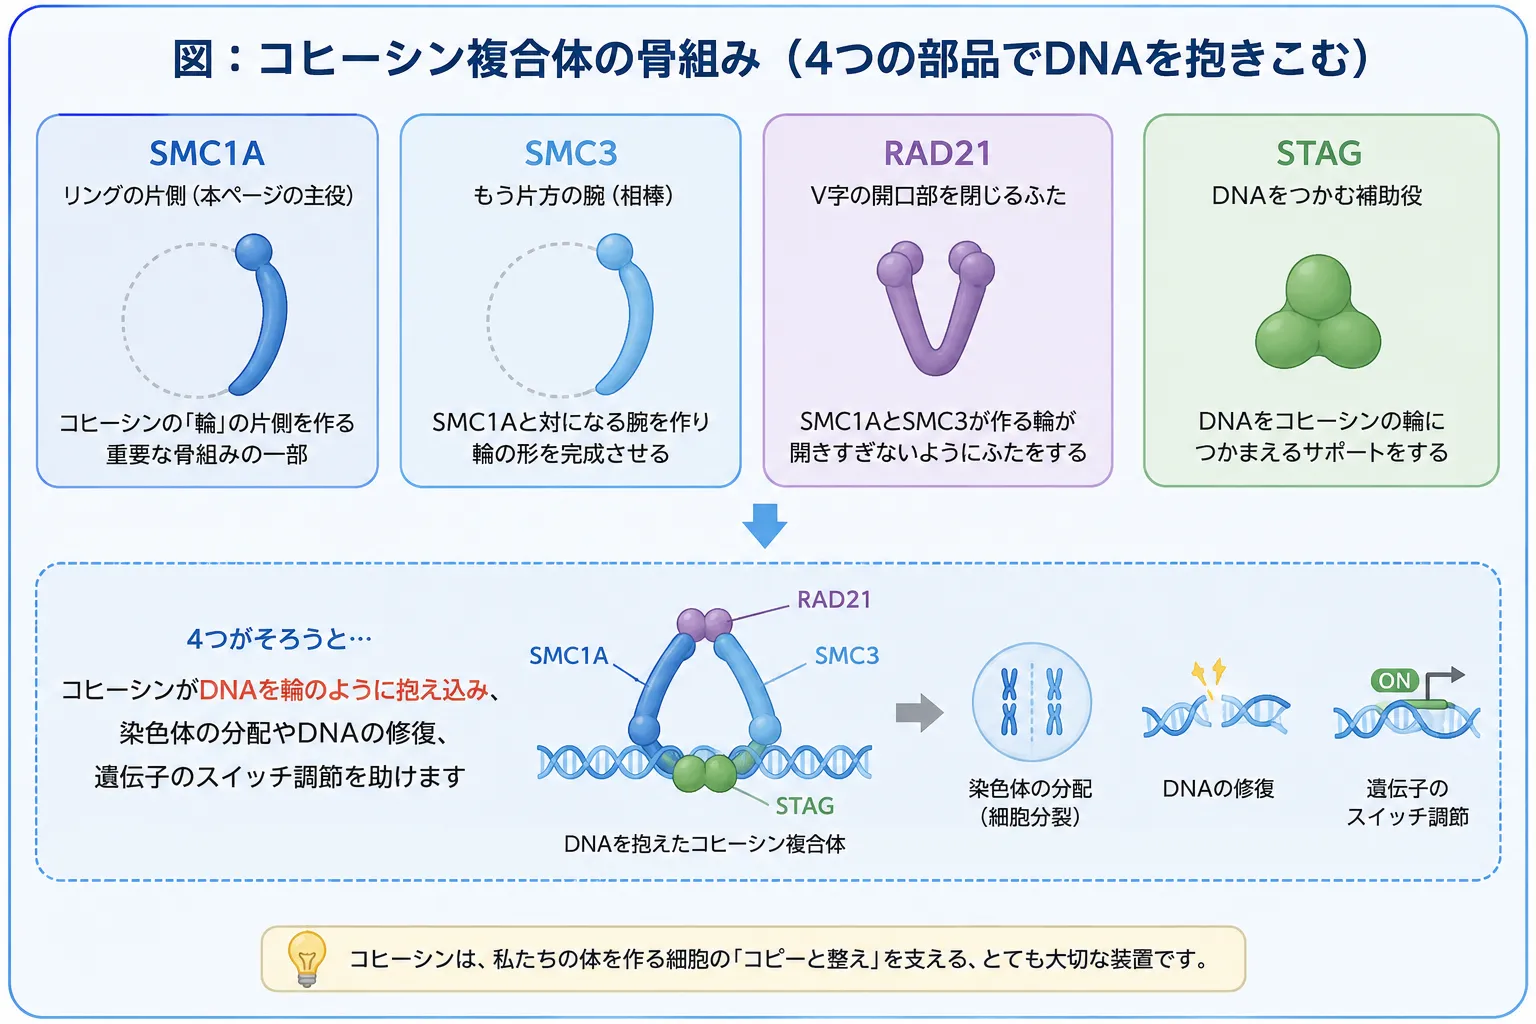
近年の研究で、コヒーシンは染色体を分けるだけでなく、DNAをループ状に折りたたんで、離れた場所にある「発現スイッチ(エンハンサー)」と遺伝子本体を近づける働きも担っていることが分かってきました。SMC1AはさらにATM・ATRという見張り役の酵素によって調節され、DNAの傷を修復する仕組みにも関わっています[3]。
この仕組みがご家族にとって持つ意味:コヒーシンは「特定の臓器だけの部品」ではなく、体じゅうの細胞で遺伝子の使われ方を整える土台です。だからこそ、この部品が変化すると、顔つき・骨格・心臓・消化器・脳の発達など、幅広い器官に同時に影響が出ます。CdLSがひとつの臓器の病気ではなく「多発性の発生の異常」と呼ばれるのは、このためです。こうした、コヒーシンの部品の変化で起こる病気は、まとめてコヒーシン病と呼ばれています。
3. なぜ症状が出るのか ─ 変化のタイプと発症の仕組み
結論:CdLS2の多くは、SMC1Aが完全になくなるのではなく、できあがった部品の形が少しだけ変わるタイプの変化で起こります。少し変わった部品がリングに組みこまれ、リング全体の働きを乱すことで症状が出ると考えられています。
SMC1Aはコヒーシン複合体の必須の構成部品であり、その機能が完全に失われると細胞のはたらきに重大な影響が及びます。一方でCdLS2で報告される変化の多くは、アミノ酸が1つだけ入れかわるミスセンス変異や、ごく小さなインフレーム欠失など、タンパク質そのものは作られるタイプの病的バリアントです[4]。少しだけ形の違う部品が正常な部品と一緒にリングに組みこまれてその働きを乱すこと(優性阻害/ドミナントネガティブ)、あるいは新たな有害な働きを持つこと(機能獲得)が、主要な発症の仕組みとして考えられています[1][4]。
💡 用語解説:優性阻害(ドミナントネガティブ)
部品が2種類あるうち、片方が「壊れてなくなる」だけなら、もう片方が働きを補えることがあります。ところが「少しだけ形が違う不良品」が混ざると、正常な部品と一緒にリングに組みこまれて、全体の働きを引き下げてしまいます。これが優性阻害です。CdLS2で完全な欠損型がまれで、タンパク質そのものは作られるタイプの変化が多くみられる背景には、SMC1Aがコヒーシンの必須部品であることが関係していると考えられています。
この違いがご家族にとって持つ意味:「同じSMC1A遺伝子の変化」と一言でいっても、その変化のしかた(タイプ)によって現れる病気が変わります。次のセクションで見るように、この違いが予後の見通しを大きく左右するため、検査で変化が見つかったときは、それが「どのタイプの変化か」まで正確に読み解くことがとても重要になります。
4. SMC1Aの二面性 ─ CdLS2と発達性てんかん性脳症(DEE)
🔍 関連記事:発達性てんかん性脳症85型(DEE85)/SMC1A遺伝子
結論:同じSMC1A遺伝子でも、変化のしかたによって、CdLS2とは異なる重い病気「発達性てんかん性脳症(DEE)」として現れることがあります。近年の分子医学が明らかにした、この病気を理解するうえで大切なポイントです。
一般に、SMC1A関連のCdLSでは、アミノ酸が1つだけ入れかわるミスセンス変異や小さなインフレーム変異など、タンパク質そのものは作られるタイプの病的バリアントが多く認められます。一方、遺伝子の読み枠がずれるフレームシフト変異や、翻訳が途中で止まるナンセンス変異など、機能喪失(LOF)型のバリアントは、SMC1A関連の発達性てんかん性脳症(DEE)と強く関連し、CdLSの特徴的な顔つきや四肢の所見はほとんど見られない一方で、乳児期早期から難治性のてんかんと重い発達障害を呈することがあります[4]。レット症候群に似た発達の退行をともなうことも知られています[5]。
図:SMC1Aの「二面性」── 変化のタイプと関連する2つの代表的な表現型
なぜ機能喪失タイプでは女児にほぼ限られるのでしょうか。SMC1Aの機能喪失型バリアントによるDEEは、これまでの報告ではほぼ女性に限られています。X染色体を1本しか持たない男性では、完全な機能喪失の影響がより大きく、胎生致死となる可能性が高いことがその理由として推定されています[4]。一方でCdLS2(優性阻害タイプ)は男女ともに起こり、報告では男女比がおよそ1対2で女性にやや多いことが知られています[4]。近年の文献レビューでも、SMC1Aによるてんかんをともなう非古典型の多くは女性で、発症は乳児期という傾向が示されています[6]。もっとも、この2つはきれいに二分できるわけではありません。フレームシフト変異を持ちながら、非古典型のCdLSとてんかんの両方を示した例も報告されており[6]、「ミスセンス変異はCdLS2に、機能喪失型変異はDEEに多い」というのは、あくまで代表的な傾向です。遺伝子型と表現型のあいだには、一部の重なりがあります。
この二面性がご家族にとって持つ意味:SMC1Aの変化が見つかったとき、それがCdLS2をもたらすタイプなのか、てんかん性脳症をもたらすタイプなのかで、予想される経過も、備えるべきことも変わります。だからこそ「変化があった/なかった」で終わらせず、変化の種類や実際の症状まで含めて丁寧に解釈することが、その後の見通しを立てるうえで大切になります。SMC1Aによるてんかん性脳症については、発達性てんかん性脳症85型(DEE85)のページで詳しく解説しています。
5. X連鎖顕性の遺伝とX染色体不活性化
結論:SMC1AはX染色体上にあるため、CdLS2はX連鎖顕性(優性)という形で遺伝します。女性では、2本のX染色体のどちらがどの細胞で使われるか(X染色体不活性化)の偏りによって、症状の重さに大きな幅が生じます。
女性は2本のX染色体を持ち、発生の初期に細胞ごとにどちらか一方をランダムに休ませます。これをX染色体不活性化といいます。ただしSMC1Aには特徴があり、休んでいるはずのX染色体からも3割ほどが働き続ける(不活性化から逃れる)ことが知られています[4]。そのため女性でも、変化のあるSMC1Aの影響が完全には打ち消されず、症状として現れることがあります。
さらに、正常なX染色体と変化のあるX染色体のどちらが多くの細胞で働いているか(偏り)によって、女性の症状の重さは大きく変わります[4]。変化のあるX染色体が多くの細胞で働いていれば症状は重くなりやすく、逆に多くの細胞で休んでいれば、症状がごく軽くとどまることもあります。同じ変化を持っていても、人によって現れ方が大きく違うのは、この偏りが一因です。
この仕組みがご家族にとって持つ意味:「X連鎖だから男の子だけ」という単純な話ではありません。CdLS2は女性でも症状が出て、しかもその重さに幅がある点が大切です。ごく軽い症状の女性が、実は同じ変化を持っていることもあり、この点は次の妊娠を考えるときの遺伝カウンセリングでも重要になります(詳しくは第9章)。
6. どんな症状が出るのか
結論:CdLS2は、古典型とくらべて身体・骨格の症状は軽めで、とくに手足の重い欠損は起こりません。その一方で、知的発達の遅れ・自閉スペクトラム症に似た行動・胃食道逆流が生活上の大きな課題になります。
顔つき・成長・手足の特徴
顔つきの特徴としては、左右の眉が中央でつながる眉毛癒合や、濃く弓なりの眉、長いまつげ、上を向いた鼻、薄い上唇などが知られています。ただしSMC1Aによる2型では、これらの特徴が古典型よりやや穏やか(非典型的)なことが多いとされます。成長については、胎児期からの発育の遅れや低身長が見られますが、生涯にわたって極端に小柄になる古典型ほど強くはないことが多い、と報告されています[1]。
手足では、遺伝子のタイプによる違いがはっきりしています。古典型では約4分の1に前腕の欠損や指の欠損など重い減形成が見られますが、SMC1AによるCdLS2では、このような重い四肢の欠損は報告されていません。代わりに、手足が全体に小さい、指がわずかに曲がる、といった軽い骨格の違いが中心です[1]。
発達・行動の特徴
発達の遅れはほぼ全例に見られ、知能指数は30未満から102まで幅広く、平均は50台前半と報告されています[1]。SMC1Aによる2型では中等度から重度の知的障害をともなうことが一般的です。ことばの面では、理解にくらべて話す力の遅れが目立つ傾向があります。行動面では、自閉スペクトラム症に似た特徴(人との関わりの少なさ、強い内気さ、コミュニケーションの難しさ)や、同じ動作を繰り返す常同運動、不安から生じるパニックや自傷が課題になることがあります[1]。
全身の合併症
合併症として最も警戒すべきは胃食道逆流(GERD)で、CdLSの大多数に見られます。単なる吐き戻しにとどまらず、誤嚥性肺炎や食道炎の原因になり、痛みが不機嫌や自傷の引き金になることもあります[1]。ほかに、心室中隔欠損などの先天性心疾患、てんかん、難聴、眼の異常(眼瞼下垂・近視など)、男児の停留精巣などが見られます。ただしSMC1Aによる2型では、心臓の形態異常の頻度は古典型よりやや低い傾向があるとされています[1]。
似た特徴をもつ疾患との鑑別
とくに軽症例では、顔つきや発達の特徴が似た他の症候群との区別が必要になります。多くはCdLSと同じくクロマチンや遺伝子発現の調節に関わる遺伝子が原因で、その結果として表現型が似てきます[1]。
症状の全体像がご家族にとって持つ意味:CdLS2の支援は「手足の治療」ではなく、胃食道逆流のコントロールと、発達・行動へのサポートが中心になります。何が起こりやすいかをあらかじめ知っておくことで、困りごとの背景(たとえば不機嫌の裏に逆流の痛みが隠れていること)に早く気づき、先回りして備えることができます。
7. 診断と出生前検査
🔍 関連記事:コルネリア・デランゲ症候群NGSパネル/羊水検査・絨毛検査
結論:診断は臨床的な特徴の評価に、次世代シークエンス(NGS)による遺伝子解析を組み合わせて確定します。血液の検査で陰性でも、体細胞モザイクの可能性があるため、必要に応じて別の組織で追加検査を行います。
出生後の診断 ─ 血液のNGSパネル検査
症状の幅が広く非典型例もあるため、CdLSが疑われる場合は、原因となる複数の遺伝子(NIPBL・SMC1A・SMC3・RAD21・HDAC8など)をまとめて調べるマルチジーンパネル検査が第一選択になります[2]。SMC1Aの変化は塩基配列を読む解析でほぼ確実に検出できます[1]。当院では、CdLS関連遺伝子を対象としたコルネリア・デランゲ症候群NGSパネルを用意しています。
💡 用語解説:体細胞モザイクと血液検査の限界
受精後の発生の途中で変化が生じると、変化を持つ細胞と持たない細胞が体の中に混ざります。これを体細胞モザイクといいます。CdLSでは、血液のDNAだけを調べる従来の方法だと、変化の割合が低くて「陰性」と判定されてしまう例が最大3割ほど存在すると報告されています[1]。臨床的に強く疑われるのに血液で陰性のときは、口腔粘膜(頬の内側)や皮膚の線維芽細胞など別の組織で調べ直すことが、見逃さないための国際的な推奨とされています。
出生前の検査 ─ 超音波と単一遺伝子NIPT
妊娠中は、超音波で重い発育の遅れや後頸部のむくみ(NT肥厚)などが手がかりになることがあります。ただしCdLS2のように身体の構造の異常が穏やかな場合、超音波だけで出生前に気づくのは容易ではありません。近年、この分野で新しい選択肢として登場したのが、母体血に含まれる胎児(胎盤)由来のDNAを解析する単一遺伝子を対象とした出生前スクリーニング(単一遺伝子NIPT)です[7]。
従来のNIPTがダウン症候群などの「染色体の数の変化」を対象にするのに対し、単一遺伝子NIPTは、新生突然変異で起こりやすい優性の疾患を対象に、特定の遺伝子の小さな変化を調べます。報告された30遺伝子・25疾患を対象とするパネルにはCdLSも含まれ、妊娠9週以降・両親のDNAとあわせて解析されます[7][8]。こうした疾患は家族歴がなく突発的に生じることが多く、父親の加齢とともに新生突然変異のリスクが上がることも知られています[7]。
ただし、これはあくまで「スクリーニング(ふるい分け)」であって確定診断ではありません。陽性の場合は、絨毛検査や羊水検査など、胎児由来の細胞を直接調べる確定検査で裏づけることが必要です[7]。
検査の考え方がご家族にとって持つ意味:「血液が陰性でも否定しきれない」「NIPTが陽性でも確定検査で確かめる」という二段構えを知っておくと、結果に一喜一憂しすぎず、次に何を確認すればよいかを落ち着いて考えられます。検査を受けるかどうかを含め、決めるのはご本人・ご家族です。当院では臨床遺伝専門医が中立の立場で、何が分かり何が分からないのかを整理します。
8. 治療とケア ─ 生涯にわたるサーベイランス
結論:現時点でコヒーシンの働きを根本から治す方法はありません。ケアの中心は、合併症への対症療法と、多職種チームによる発達・行動の支援、そして定期的な健康チェックです。国際的な合意にもとづく管理の指針が公表されています[2]。
生活の質に最も直結するのが胃食道逆流の管理です。CdLSで非常に頻度の高い合併症であり、症状を認める場合には早期から積極的に評価・治療し、難治で誤嚥性肺炎や栄養障害をともなう場合は、噴門形成術や胃瘻造設などの外科的な対応を早めに検討します[1]。理由のない不機嫌や自傷の悪化の背景に、ことばで伝えられない逆流の痛みが隠れていることがある、という視点も大切です[1]。
発達の面では、理学療法・作業療法で運動機能や関節の状態を支え、言語療法に加えて絵カードや音声出力機器などの代替コミュニケーション手段を早くから取り入れると、伝わらないもどかしさからくる行動の問題がやわらぐことがあります[1]。深刻な自傷や強い不安には、応用行動分析などの支援に加え、必要に応じて専門医が薬物療法を検討します。てんかんがある場合は脳波検査にもとづいて抗てんかん薬を用います[1]。
多臓器にわたる病気のため、専用の成長曲線での発育評価、栄養や誤嚥の確認、少なくとも年1回の眼科・歯科・聴力のチェックといった、計画的なフォローアップが推奨されます[2]。手術や麻酔が必要なときは、気道の管理や心臓・血液の状態に配慮した準備が求められます[1]。
ケアの全体像がご家族にとって持つ意味:治す薬はまだなくても、先回りして備える医療(サーベイランス)によって、合併症を早く見つけて対応でき、生活の質を守ることができます。「何を、いつ確認するか」の見通しを持てることが、日々の安心につながります。

9. 遺伝と家族計画
結論:CdLSと診断された方の大多数(約99%)は、両親からの遺伝ではなく新生突然変異(de novo)で発症しています[1]。この数字はCdLS全体についてのもので、次のお子さんに再びおこる確率は高くありませんが、ゼロとは言い切れません。
両親の血液検査で変化が見つからず、ご両親に症状もない場合は、多くが孤発例と考えられます。ただし、両親の血液から病的バリアントが検出されない孤発例では、SMC1A関連CdLSの同胞再発リスクは生殖細胞系列モザイクを考慮して約1%と推定されます[1]。この背景にあるのが生殖細胞系列モザイクで、血液には変化がなくても、卵巣や精巣の一部の細胞に変化があるという状態です。実際のリスクは発端者のバリアントと両親の検査結果によって異なり、血液検査では証明できないため、無症状のご両親でも次の妊娠で出生前診断の選択肢が示されます[2]。
図:ご本人が将来お子さんをもつ場合の伝わり方(X連鎖顕性)
なお、第5章で見たとおり、母親が変化を持ちながらX染色体不活性化の偏りによってほとんど無症状で、そこから子へ変化が伝わるという可能性も理論上は考えられます[1]。こうしたX連鎖特有の伝わり方を正確に整理することが、家族計画の意思決定を支える土台になります。
遺伝の理解がご家族にとって持つ意味:「親のせいで起きた」ものではなく、多くは偶然生じた新生突然変異です。そのうえで、次の妊娠への備えとして出生前診断などの選択肢があることを知っておくと、選べる幅が広がります。当院ではこうした説明を、臨床遺伝専門医による遺伝カウンセリングとして、中立・非指示的な立場で行っています。
10. よくある誤解
結論:CdLS2は幅の広い病気で、思い込みが不安を大きくしてしまうことがあります。ここでは特に誤解されやすい4点を整理します。
誤解①「顔つきが典型的でないからCdLSではない」
SMC1Aによる2型では、顔つきの特徴が古典型より穏やかなことが多く、見た目だけでは気づきにくい非古典型が存在します。「典型的な顔でない=CdLSではない」とは限りません。
誤解②「SMC1Aの変化=てんかん性脳症」
同じSMC1Aでも、変化のタイプによって現れ方が異なります。難治性てんかんが前面に出るのは主に機能喪失タイプで、CdLS2とは区別されます。ただし両者には一部の重なりもあり、変化のタイプと実際の症状を合わせて判断します。
誤解③「必ず遺伝する/親のせいだ」
大多数は新生突然変異で、両親から受け継いだものではありません。両親の血液で病的バリアントが検出されない場合、同胞再発リスクは生殖細胞系列モザイクを考慮して約1%と推定され、「親のせい」ではありません。
誤解④「NIPTで確定できる」
単一遺伝子NIPTはあくまでスクリーニングです。陽性のときは羊水検査・絨毛検査などの確定検査で裏づける必要があります。
📌 このページを読んだあなたへ
この記事は、検査でSMC1Aの変化が見つかった方、これから検査を考えている方、ご家族にCdLSが見つかった方など、さまざまな状況の方に読まれています。状況に応じて、次の観点を確認しておくと見通しが立てやすくなります。
- 変化の「種類」まで確認する(CdLS2タイプか、てんかん性脳症タイプか) → 発達性てんかん性脳症85型/SMC1A遺伝子
- 遺伝形式と再発率、次の妊娠の選択肢 → 新生突然変異(de novo)
- 確定診断・出生前診断の進め方 → 羊水検査・絨毛検査
よくある質問(FAQ)
🏥 コルネリア・デ・ランゲ症候群・出生前診断のご相談
遺伝子検査の解釈・遺伝カウンセリング・出生前診断は
臨床遺伝専門医が在籍するミネルバクリニックにご相談ください。
参考文献
- [1] Cornelia de Lange Syndrome. GeneReviews® [Internet]. 2005(2026年更新). [NBK1104]
- [2] Diagnosis and management of Cornelia de Lange syndrome: first international consensus statement. Nat Rev Genet. 2018;19(10):649-666. [Nature Reviews Genetics]
- [3] The multiple facets of the SMC1A gene. Gene. 2020;743:144612. [PubMed 32222533]
- [4] Phenotypes and Genotypes in Patients with SMC1A-Related Developmental and Epileptic Encephalopathy. Genes (Basel). 2023;14(4):852. [PMC10138066]
- [5] Linking Genotype to Clinical Features in SMC1A-Related Phenotypes: From Cornelia de Lange Syndrome to Developmental and Epileptic Encephalopathy, a Comprehensive Review. Genes (Basel). 2025;16(10):1196. [PMC12562814]
- [6] A De Novo Frameshift Variant in SMC1A Causes Non-Classic Cornelia de Lange Syndrome With Epilepsy: A Case Report and Literature Review. Mol Genet Genomic Med. 2025. [Wiley Online Library]
- [7] Clinical experience with non-invasive prenatal screening for single-gene disorders. Ultrasound Obstet Gynecol. 2022;59(1):33-39. [PMC9302116]
- [8] Non-invasive prenatal sequencing for multiple Mendelian monogenic disorders using circulating cell-free fetal DNA. Nat Med. 2019;25:439-447. [Nature Medicine]






