
この記事の監修・執筆:仲田洋美(臨床遺伝専門医)
ミネルバクリニック院長。臨床遺伝専門医・総合内科専門医・がん薬物療法専門医。1995年に医師免許を取得し、遺伝医療と出生前診断に携わっています。
記事の作り方(編集方針)
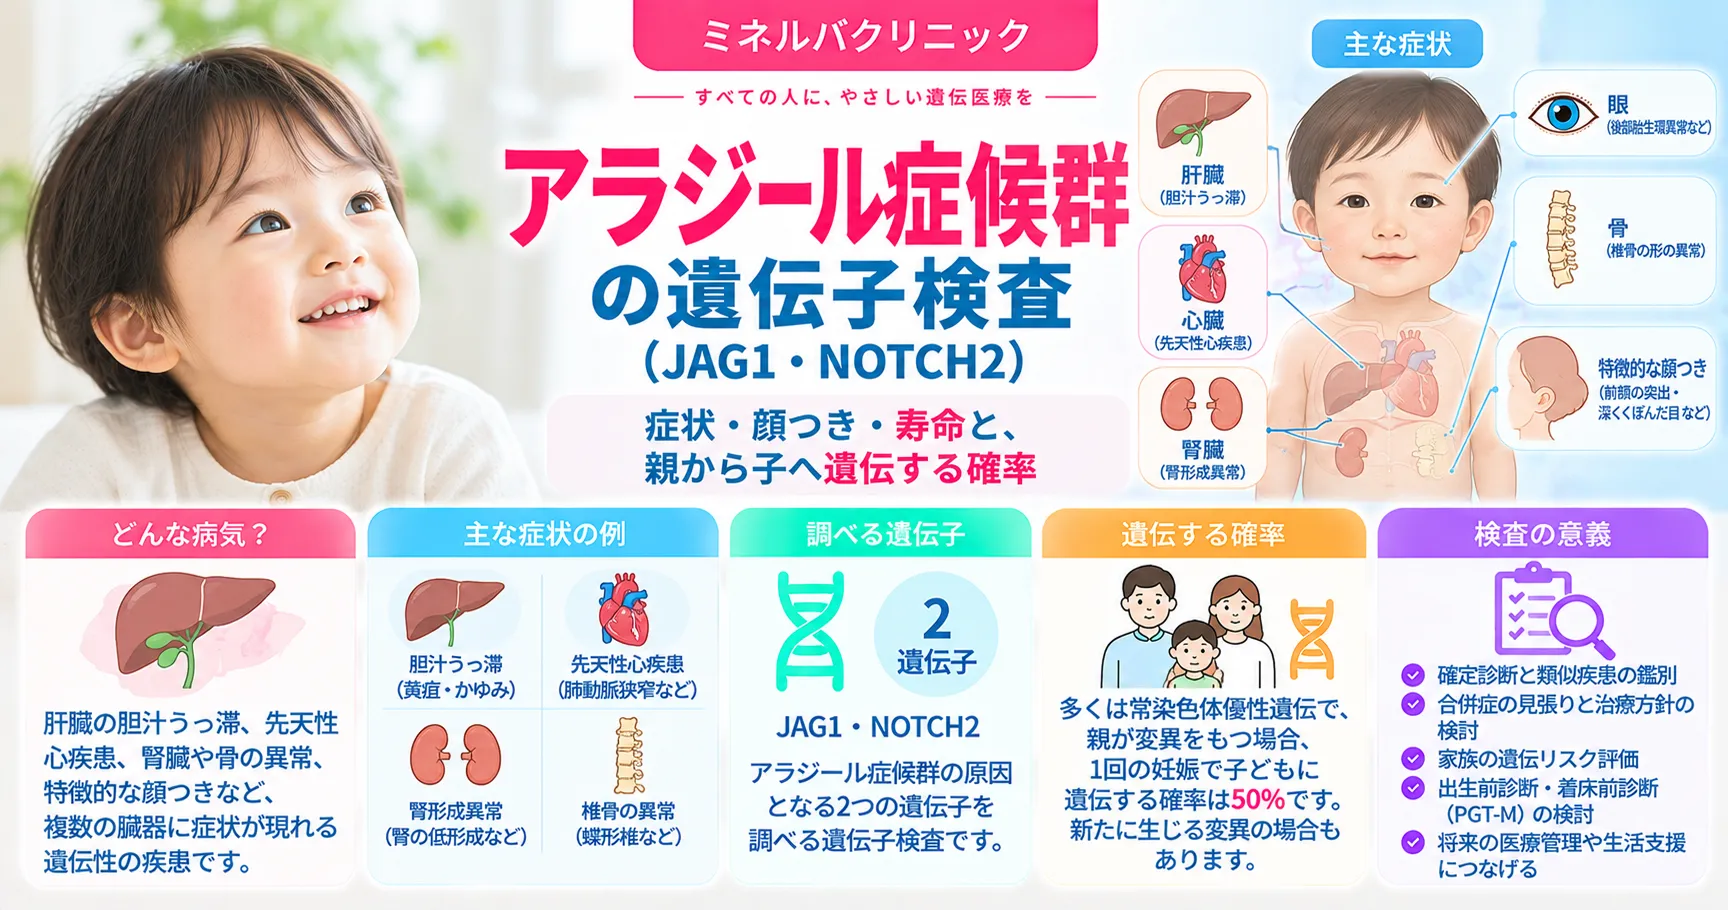
アラジール症候群は、肝臓の中の細い胆管(小葉間胆管)が少なくなって胆汁がたまる病気に、心臓・背骨・目・顔つきの特徴が組み合わさる、生まれつきの遺伝性の病気です。原因の約94%はJAG1遺伝子、約2.5%はNOTCH2遺伝子の変化で、この検査はこの2つの遺伝子をまとめて調べます。同じ家族の中でも症状の重さがまったく違うため、症状に気づいていない親御さんから伝わることがあります。臨床症状と合わせて診断がつくと、見張るべき合併症、使える制度、ご家族の検査、次の妊娠での備えを具体的に考えられます。このページでは、症状・顔つき・寿命の見通し、親から子へ伝わる確率、そしてこの遺伝子検査でわかることを、臨床遺伝専門医が解説します。
⏱️ 30秒でわかる要約
🧬 Q. この検査で何がわかりますか?
アラジール症候群の原因になるJAG1とNOTCH2の2つの遺伝子に、病気の原因となる変化があるかを調べます。遺伝子の小さな変化に加えて、JAG1がまるごと欠けているかどうかもわかります。
🧬 Q. どんな人が受けるとよいですか?
赤ちゃんの黄疸が長引く・便の色が薄い・心雑音があるなどでアラジール症候群が疑われる方、ご家族にアラジール症候群の方がいる方、妊娠を考えていて家族歴が気になる方です。
🧬 Q. 費用・日数・検体は?
検査費用は税込330,000円、結果までは2〜3週間です。検体は血液・頬の内側の粘膜・唾液などから選べます。遺伝カウンセリング料(30分22,000円・税込)が別にかかります。
🧬 Q. 結果のあとはどうなりますか?
結果は臨床遺伝専門医が遺伝カウンセリングで直接ご説明してから、マイページにアップします。原因の変化が見つかれば、お子さんに受け継がれる確率は2分の1です。ご家族の検査や、意義がまだわからない変化(VUS)の扱いもご説明します。
1. アラジール症候群とは|症状・顔つき・寿命を、検査の前に知っておく
アラジール症候群は、肝臓の細い胆管が少なくなって胆汁が流れにくくなる「胆汁うっ滞」を中心に、心臓・背骨・目・顔つきなど体のいろいろな場所に特徴が出る遺伝性の病気です。症状の種類や重さは人によって大きく違い、同じ家族の中でも、ほとんど気づかないほど軽い方から、肝移植や心臓の手術が必要になる方までいます[1]。
小葉間胆管が少なくなり、胆汁がたまる病気(指定難病297)
肝臓で作られた胆汁は、肝臓の中を走る細い管(小葉間胆管)を通って腸へ流れます。アラジール症候群では、この小葉間胆管が少なくなるため、胆汁が肝臓の中にたまります。胆汁がたまると、皮膚や白目が黄色くなる黄疸、強いかゆみ、色の薄い便などが起こります。胆汁は脂肪や脂溶性ビタミン(A・D・E・K)の吸収を助けるので、胆汁が流れにくいと、ビタミンKが足りなくなって出血しやすくなることもあります。
日本の患者数は、全国調査で約200〜300人と推定されています。世界での頻度は、難病情報センターでは3万〜7万人に1人、遺伝性疾患の解説書GeneReviewsでは出生3万〜5万人に1人とされ、症状が軽くて診断されていない方もいると考えられています[1]。アラジール症候群は指定難病(告示番号297)で、小児慢性特定疾病の対象でもあります(2026年10月時点で確認。制度は第7章)。
症状:黄疸・かゆみ・心雑音・背骨・目
主な症状は、肝臓(胆汁うっ滞)、心臓(とくに肺動脈の狭窄)、背骨(蝶形椎体)、目(後部胎生環)、顔つきの5つです。それぞれの症状が出る割合は次のように報告されていますが、全員に5つすべてが出るわけではありません[1]。
🩺 アラジール症候群の主な症状と、みられる割合
※割合はGeneReviews[1]の表による。調べた研究によって幅がある。後部胎生環は、病気のない人でも8〜15%にみられる所見とされる[1]。
心臓では、肺へ血液を送る肺動脈が細くなる「末梢性肺動脈狭窄」が最も特徴的です。肺動脈が狭くなるしくみや関わる遺伝子については、肺動脈の閉塞・狭窄はなぜ起こる?で解説しています。黄疸のない方では、心臓の病気や腎臓の病気が先に見つかって、そこからアラジール症候群がわかることもあります。
顔つき(顔貌)の特徴:民族によって見分けにくいこともある
アラジール症候群には、広い額、深くくぼんだ目、とがったあごなどの特徴的な顔つきが知られています[1]。顔つきは、幼児期に入ってから目立ってきます。ただし、顔つきの特徴がみられる割合は、報告によって20〜90%と大きな幅があります[1]。
ベトナムの子どもを対象にした研究では、北米の臨床遺伝の専門医37人が、アラジール症候群の子どもとそうでない子どもの写真を見比べても、多くの場合見分けられませんでした。現地の小児消化器の医師でも、顔つきの特徴に気づけたのは61%でした[7]。研究者は、顔つきが診断の手がかりになるかどうかは民族によって違う、と結論づけています。「顔つきが似ていないから違う」とは言えず、顔つきだけで診断することはできません。気になる症状があれば、臨床所見と遺伝子検査の結果を合わせて判断することが大切です。
また、NOTCH2が原因の場合は、JAG1が原因の場合より特徴的な顔つきが少ないことがわかっています(952人を調べた国際研究で57.6%対90.1%)[3]。
寿命・予後:肝臓・心臓・血管が見通しを左右する
アラジール症候群の寿命を一つの数字で言うことはできません。症状の重さに大きな個人差があるためです。見通しを大きく左右するのは、肝臓・心臓・血管の状態です。
29か国の子ども1,433人を調べた国際研究(GALA研究)では、自分の肝臓のまま過ごせた割合(肝移植をしていない割合)は、10年で54.4%、18年で40.3%でした。一方、生後6〜12か月の総ビリルビン(黄疸の程度を表す値)が5.0 mg/dL未満だった子どもでは、79%が自分の肝臓のまま大人になりました[2]。乳児期の黄疸の程度が、その後の肝臓の経過を見通す目安になります。
GeneReviewsによると、新生児期に胆汁うっ滞があった方では18歳までに50.4%が肝移植を受け、移植を受けた方の20歳時点の生存は88%でした。全体の死亡は8.5%で、多くは最初の5年に起きています。脳などの血管の病気による出来事が最大15%にみられ、ある大きな研究では死亡の原因の34%を占めていました[1]。難病情報センターは、約3分の1の方が肝硬変に進み、その半数が大人になるまでに肝移植が必要になる一方で、胆汁うっ滞は1歳ごろまでに軽くなることが多く、肝移植や心臓の手術で救命できるようになっている、と説明しています。
💡 大人になってからも気をつけたいこと
アラジール症候群では、肝細胞がんのリスクが上がることが知られており、症状がほとんどない変化保有者の方でも、見張り(血液検査と肝臓の超音波検査)が提案されています[1]。小児慢性特定疾病情報センターも、大人になってからの肝臓の病気の再燃、腎臓の病気、脳の血管の病気などに注意して、定期的に経過をみるよう勧めています。
赤ちゃんの黄疸:胆道閉鎖症との違い
赤ちゃんの黄疸と白っぽい便でまず見分けなければならないのが、胆道閉鎖症です。胆道閉鎖症は、新生児の胆汁うっ滞の原因として最も多い病気で、早く診断することが大切です[1]。胆道閉鎖症は肝臓の外の太い胆管が詰まる病気で、アラジール症候群は肝臓の中の細い胆管が少なくなる病気です。
ところが、生後6か月より前は、アラジール症候群でも肝臓の組織に胆管の減少がまだはっきり見えないことがあり、アラジール症候群が胆道閉鎖症と見誤られることがあると報告されています[1]。心臓・背骨・目の所見を確かめ、遺伝子検査でJAG1やNOTCH2の変化を調べることは、両者を見分ける大きな手がかりになります。母子健康手帳の便色カードで便の色が薄いと感じたら、すぐに小児科を受診してください。
2. アラジール症候群は遺伝する?原因遺伝子JAG1・NOTCH2と、親から子へ伝わる確率
アラジール症候群は常染色体顕性(優性)遺伝の病気で、親が原因の変化をもっていれば、お子さん1人ごとに2分の1の確率で受け継ぎます[1]。ただし、受け継いだ方がどの程度の症状になるかは、同じ家族の中でも大きく違います。
原因の大部分はJAG1、少数はNOTCH2
GeneReviewsによると、アラジール症候群の94.3%はJAG1遺伝子、2.5%はNOTCH2遺伝子の変化が原因で、3.2%は原因がわかっていません[1]。952人を調べた国際研究でも、JAG1が94.7%、NOTCH2が3.6%、どちらにも変化がない方が1.7%でした[3]。JAG1が原因の型をアラジール症候群1型、NOTCH2が原因の型を2型と呼びます。
JAG1は1997年に、NOTCH2は2006年に原因遺伝子として報告されました[5][6]。JAG1が作るタンパク質は、細胞どうしが連絡を取り合う「Notchシグナル」の受け手(NOTCH受容体)に結合する分子で、NOTCH2はその受け手のひとつです。Notchシグナルは、胎児のときに肝臓の胆管・心臓・血管などができるときに働くため、体のいろいろな場所に症状が出ると考えられています。JAG1の変化の多くは、2本ある遺伝子のうち1本が働かなくなる「ハプロ不全」によって病気を起こすと考えられています[5]。
2分の1で伝わるが、重さは家族の中でもまったく違う
常染色体顕性(優性)遺伝では、対になった2本の遺伝子のうち1本に原因の変化があれば発症しうるため、親から子へ伝わる確率は、お子さん1人ごとに2分の1です。性別には関係しません。
アラジール症候群は、同じ原因の変化をもっていても、症状がほとんど出ない方から重い方まで幅がとても大きい病気です[1]。同じ変化で症状の重さが人によって違うことを「表現型の多様性」、変化があっても症状が出ない人がいることを「不完全浸透」といいます。JAG1の変化が確かめられた家族53人を調べた研究では、何の特徴もなかったのは2人で、残りの方には何らかの特徴がありました(浸透率は約96%)[1]。また、遺伝子の変化の種類から症状の重さを予測できるような関係は、JAG1でもNOTCH2でも見つかっていません[1]。
⚠️ 「親が軽いから、子どもも軽い」とは言えません
親御さんが軽い症状で気づいていなかったり、ほとんど症状がなかったりしても、同じ変化を受け継いだお子さんが、重い肝臓病や心臓病で生まれてくることがあります。アラジール症候群の方の約40%は、親御さんも同じ変化をもっています[1]。ご家族の誰かがアラジール症候群とわかったときは、症状の有無だけで判断せず、知ったうえで計画することに意味があります。
ご両親が変化を持っていない場合:新しく起きた変化と性腺モザイク
アラジール症候群の約60%は、ご両親から受け継いだのではなく、お子さんの代で新しく起きた変化(新生突然変異)によるものです[1]。ご家族に同じ病気の方がいなくても、アラジール症候群になることは珍しくありません。
ただし、ご両親の血液の検査で変化が見つからなくても、卵子や精子のもとになる細胞にだけ変化がある「性腺モザイク」の可能性があります。JAG1のある家系研究では、親御さんの約8%にモザイクが見つかりました[1]。変化をもつ生殖細胞からできる卵子・精子は2分の1の確率で変化を受け継ぎます。生殖細胞のうちどれくらいが変化をもつかは実際の診療では調べられないため、お子さん1人あたりの確率は『最大で2分の1』とお伝えしています。「新しく起きた変化だから、次のお子さんは大丈夫」と小さく見積もらないことが大切です。
「自分も、子どもも」と不安な方へ
お子さんやきょうだいがアラジール症候群と診断されて、「自分も同じ変化をもっているのでは」「これから生まれる子どもはどうなるのか」と不安を抱えながら暮らしている方もいます。症状がごく軽い方もいる病気なので、その不安は自然なものです。
ご家族の原因の変化がわかっていれば、ほかのご家族はその変化だけを調べることで、受け継いでいるかどうかを確かめられます。受け継いでいないとわかれば、その変化について、お子さんへ伝わる2分の1の確率を心配する必要はなくなります。受け継いでいるとわかった場合は、症状がなくても肝臓の見張りが提案されており[1]、妊娠を考えるときの選択肢(第6章)を前もって考えられます。知らないでいることも、ご本人が選べる選択肢です。当院では、検査の前後に臨床遺伝専門医が時間をかけてお話を伺い、ご本人が納得して決められるようにしています。
3. どんな人がこの検査を受けるとよいか
アラジール症候群が疑われる症状のある方、ご家族にアラジール症候群の方がいる方、妊娠を考えていて家族歴が気になる方に向く検査です。見た目や家族歴だけでは判断できないことが多いので、迷ったら、まず遺伝カウンセリングで状況をお聞かせください。
赤ちゃん・お子さんに黄疸・白っぽい便・心雑音があるとき
GeneReviewsでは、肝臓の組織で胆管の減少があり、5つの主な症状(胆汁うっ滞・心臓・背骨・目・顔つき)のうち3つ以上がそろうとき、または家族歴があって主な症状が1つ以上あるときに、アラジール症候群と診断するとしています。また、症状のある方でJAG1かNOTCH2に病気の原因となる変化が見つかれば、診断が確定します[1]。次のような方は、この検査を考えるきっかけになります。
- ●新生児期・乳児期から黄疸が続いている、便の色が薄い
- ●強い皮膚のかゆみがある、肝臓の組織で胆管の減少を指摘された
- ●末梢性肺動脈狭窄などの心臓の病気と、肝臓の症状の両方がある
- ●蝶形椎体や後部胎生環を指摘された
- ●腎臓の形の異常や、脳の血管の病気(もやもや病など)があり、肝臓の検査値にも異常がある
生後6か月より前は胆管の減少がまだはっきりしないことがあるため[1]、肝臓の組織の検査だけで判断できないときにも、遺伝子検査が役立ちます。
ご家族にアラジール症候群の人がいるとき
お子さん・きょうだい・親御さんがアラジール症候群と診断された方は、ご自身が同じ変化をもっているかを調べることができます。GeneReviewsは、リスクのある血縁者の遺伝的な状態をはっきりさせることで、早く治療や予防を始められる方を見つけられるとしています[1]。あなたの1回の検査が、ご両親・きょうだい・お子さんが自分の状態を知る手がかりになります。
妊娠を考えていて、家族歴が気になるとき
上のお子さんがアラジール症候群と診断された方や、ご自身・パートナーのご家族にアラジール症候群の方がいる方は、次のお子さんで同じことが起こる確率を、原因がわかってはじめて具体的に考えられます。原因の変化がわかっていれば、次の妊娠で赤ちゃんに同じ変化があるかを出生前診断で調べる計画を立てられます。原因がわからないままでは、出生前に何を調べればよいか、的を決められません。
この検査より別の検査が向いている場合
症状からアラジール症候群が疑われるなら、まずこの検査です。一方で、症状がアラジール症候群らしくない場合や、別の病気も考えたい場合は、次の検査のほうが向いていることがあります。
🔍 症状に合わせた検査の選び方
※遺伝子数と、JAG1・NOTCH2が含まれるかは、当院の各検査ページで確かめたもの(2026年10月時点)。どの検査が合うかは、症状・診察所見・ご家族の情報で変わります。遺伝カウンセリングで一緒に決めましょう。
4. 調べる遺伝子(JAG1・NOTCH2)と、わかる病気
この検査では、アラジール症候群の原因になるJAG1とNOTCH2の2つの遺伝子をまとめて調べます。どちらの遺伝子も、アラジール症候群のほかに、変化の種類によって別の病気の原因になることがあります。
🧬 調べる遺伝子と、関係する病気
※病名と遺伝のしかたはOMIM・NCBI Geneの登録、割合はGeneReviews[1]による。シャルコー・マリー・トゥース病 軸索型2HHは、JAG1の特定の変化によって声帯の麻痺が中心に起こる末梢神経の病気で、アラジール症候群の特徴は出ないと報告されている[8]。ハジュ・チェニー症候群は、NOTCH2の最後のエクソンにできる変化でNOTCH2の働きが強くなり、骨がもろくなる病気である[9]。
JAG1が原因の場合(1型)とNOTCH2が原因の場合(2型)の違い
952人を調べた国際研究では、NOTCH2が原因の方は、JAG1が原因の方にくらべて、心臓の病気(64.3%対92.2%)、蝶形椎体(3.3%対44.5%)、特徴的な顔つき(57.6%対90.1%)、後部胎生環(18.5%対52.8%)が少ない一方で、肝臓の病気はどちらもほぼ全員にみられ、腎臓の異常の割合(34.5%対39.2%)には差がありませんでした[3]。8人のNOTCH2の方を調べた以前の研究でも、肝臓の病気は全員にあり、心臓・背骨・顔つきの特徴は少ない傾向でした[4]。
NOTCH2が原因の方は、心臓や顔つきなどの典型的な特徴がそろわないことが多いため、症状だけではアラジール症候群と気づかれにくい可能性があります。肝臓の症状があるのに典型的な特徴がそろわない場合にも、2つの遺伝子をまとめて調べる意味があります。
5. この検査でわかること・わからないこと
この検査でわかるのは、JAG1とNOTCH2の遺伝子の小さな変化(1文字の変化や、小さな挿入・欠失)と、遺伝子がまるごと、または一部が欠けている・重複していることです。一方で、遺伝子検査には必ず限界があります。
わかること
- ●遺伝子の小さな変化:JAG1とNOTCH2の、タンパク質の設計図にあたる部分(エクソン)と、そのつなぎ目の近くを読み、病気の原因になる変化を探します。
- ●遺伝子全体の欠失・重複:遺伝子がまるごと欠けている・重複している変化は、血液と頬の内側の粘膜の検体で見つけられます。JAG1が原因の方のうち12%は、こうした欠失・重複の解析で見つかる変化です[1]。
- ●2つ以上続くエクソンの欠失・重複:血液の検体のときに見つけられます。見つかった欠失・重複は、別の原理の方法(qPCR法やMLPA法)でもう一度確かめてから報告します。
わからないこと:エクソン1つだけの欠失と、20p12欠失の広がり
- ●エクソン1つだけの欠失・重複:見つかることもありますが、この検査で確実に見つけられるものではありません。
- ●20p12欠失の広がり:JAG1を含む20番染色体の一部(20p12)がまとめて欠けている場合、この検査ではJAG1全体が欠けていることはわかりますが、欠けている範囲がどこまで広がっているかはわかりません。発達の遅れ・難聴・自閉症などを伴う方では、JAG1のまわりの遺伝子まで含む大きな欠失のことがあるとされ、その範囲はマイクロアレイ染色体検査で調べます[1]。
- ●調べていない場所や種類の変化:染色体の転座や逆位、遺伝子の働きを調節する領域やエクソンから離れた場所(イントロンの深い部分)の変化は、この検査では調べません。
- ●モザイク:体の一部の細胞にだけ変化がある状態(モザイク)を見つけることは、この検査の目的に入っていません。
陰性でもアラジール症候群を否定できない理由と、VUS
原因が見つからなくても、アラジール症候群ではない、とは言い切れません。アラジール症候群の約3%は、JAG1にもNOTCH2にも原因が見つかっていないからです[1]。陰性でも、症状と肝臓の検査の結果から診断し、経過をみていくことが大切です。
また、病気の原因かどうかまだ判断できない変化(VUS)が見つかることがあります。GeneReviewsは、VUSは診断を確定することも否定することもしないとしています[1]。とくにNOTCH2では解釈がむずかしく、国際研究では、以前に病気の原因と報告されていたNOTCH2の変化のうち31.1%(19件)が、VUSに分類し直されました[3]。
🔬 技術的な情報(くわしく知りたい方へ)
この検査は次世代シーケンス(NGS)という方法で行います。調べる範囲の99%以上を、同じ場所を20回以上読む精度(カバレッジ:99%以上を20x以上)で読み取ります。同じ場所を何度も読むほど、読み間違いを見分けやすくなります。読み取りの質が十分でない変化は、サンガー法という別の方法でも確かめます。よく似た配列(偽遺伝子など)が遺伝子の近くにある場合、まれに判定のじゃまになることがあります。
6. 結果が出たあと
結果は、臨床遺伝専門医が遺伝カウンセリングで直接ご説明してから、マイページにアップします。結果だけをお送りすることはありません。陽性・陰性・VUSのそれぞれで、次にできることが違います。
病的変異が見つかったら、次にできること
原因となる病的な変化が見つかると、臨床症状と合わせて診断を判断でき、何を見張り、誰が検査を受け、次の妊娠にどう備えるかを、具体的に検討できます。読む方の立場ごとにまとめます。
① ご本人(症状がある方)
臨床症状と合わせてアラジール症候群1型・2型と診断する根拠になり、指定難病・小児慢性特定疾病の申請の手がかりにもなります。GeneReviewsは、肝臓の検査、肝細胞がんの見張り(血液の検査と肝臓の超音波検査)、腎臓の検査(血圧や血液の検査)、年に1回の発達と注意・実行機能の確認、目や成長の確認などを、それぞれの専門医のもとで続けることを勧めています[1]。脂溶性ビタミンの補充や、かゆみの治療(第7章)を考える手がかりにもなります。治療は、小児科・小児肝臓や心臓の専門の医療機関で受けていただきます。
② 症状のないご本人(家族歴で受けた方)
症状がなくても、肝細胞がんの見張りが提案されています[1]。お子さんに受け継がれる確率は、お子さん1人ごとに2分の1です。受け継いだお子さんの症状の重さは、ご自身の症状からは予測できません[1]。
③ 子どもを持つときの選択肢
ご家族の原因の変化がわかっていれば、妊娠中に赤ちゃんに同じ変化があるかを調べることができます。ただし、遺伝子の結果から赤ちゃんの症状の重さを予測することはできず、胎児の心臓の超音波検査で異常がなくてもアラジール症候群は否定できないとされています[1]。絨毛・羊水からの胎児の出生前診断は当院で承っております。その病気で出生前診断を行えるかは個別に判断しますので、妊娠を考えている段階からご相談ください。
当院のNIPTのインペリアルプランでは、JAG1・NOTCH2による単一遺伝子の病気としてのアラジール症候群と、20番染色体の微細欠失としてのアラジール症候群の両方が対象です。NIPTは妊娠9週から受けられ、妊娠6〜8週は臨床研究として受けられます。陽性の場合は、羊水検査・絨毛検査で確かめます。ご家族の変化がわかっている場合は、その変化を直接調べる出生前診断も選べます。
日本でも、日本産科婦人科学会の指針にもとづく審査を経て、PGT-M(着床前遺伝学的検査)が行われています(当院は体外受精・PGT-Mを行っていません)。準備に必要なことは海外でPGT-Mを考えている方へで解説しています。何も調べずに出産することも、そのまま選べる選択肢です。どの選択も尊重します。
④ ご家族
ご両親・きょうだい・お子さんは、見つかった変化だけをピンポイントで調べることで、同じ変化をもっているかを確かめられます。症状のないご家族の検査は、ご本人の同意のうえで行います。また、ご家族が肝移植のドナー(肝臓の一部を提供する方)を考える場合、GeneReviewsは、ドナーの方がアラジール症候群でないかを確かめるよう勧めています[1]。
⑤ 当院でのその後
結果は臨床遺伝専門医が遺伝カウンセリングでご説明し、次にどうするかを一緒に考えます。ご家族の検査、出生前診断の計画まで、当院で続けてご相談いただけます(遺伝カウンセリング料は第8章)。
陰性だったとき
JAG1とNOTCH2に原因が見つからなかった場合でも、アラジール症候群が否定されたわけではありません(第5章)。症状に合わせて、胆汁うっ滞遺伝子検査や全エクソーム検査、染色体の欠失が疑われるときはマイクロアレイ染色体検査を考えます。このパネルに入っていない遺伝子を調べたいときは、カスタマイズ遺伝子パネル検査で追加して調べることもできます。遺伝カウンセリングのときにご相談ください。
VUSだったとき
VUSは、それだけで診断に使ったり、ご家族の検査に使ったりはしません。研究が進んで、のちに意味がはっきりすることもあります。調べた目的とは別の病気の原因が見つかった場合の扱いは、当院の二次的所見の開示方針をご覧ください。
結果の報告書
結果は、基本的に日本語版でお渡ししています。海外でPGT-Mを受けるなど、英語の原本が必要な方には英語版をお渡ししますので、検査の時にお申し出ください。英語版と日本語版の双方を希望される方は、追加料金5,500円で承ります。報告書の読み方は遺伝子検査結果の見かたで解説しています。
7. 治療と使える制度
アラジール症候群の治療は、栄養とビタミンの補充、かゆみの治療、必要なときの肝移植・心臓の治療が中心です。日本では2025年に、かゆみに対する初めての治療薬が承認されました。
治療:栄養・かゆみの薬(IBAT阻害薬)・肝移植
小児慢性特定疾病情報センターによると、治療の基本は、脂溶性ビタミンや中鎖脂肪酸(MCT)による長い期間の栄養療法です。難病情報センターは、ビタミンKを補うこと、胆汁の流れを促す薬やかゆみを和らげる薬を使うことを挙げています。
かゆみの新しい薬として、腸で胆汁酸が再び吸収されるのを抑える「IBAT阻害薬」があります。日本では、マラリキシバット塩化物(販売名:リブマーリ内用液)が、「アラジール症候群・進行性家族性肝内胆汁うっ滞症における胆汁うっ滞に伴うそう痒」に対する国内初の治療薬として、2025年3月に承認が発表され、同年6月に発売されました。同じ種類の薬のオデビキシバット水和物(販売名:ビルベイ顆粒)は、日本では進行性家族性肝内胆汁うっ滞症に伴うそう痒が対象で、アラジール症候群は対象に入っていません(2026年10月時点で、国内の承認内容を確認)。GeneReviewsでは、マラリキシバットの治療に反応した方で、肝臓に関わる出来事のない期間や生活の質がよかったことが紹介されています[1]。
治療が効かない胆汁うっ滞や、肝硬変が進んだ場合には、肝移植が行われます。重い心臓の病気には手術、腎不全には透析や腎移植が必要になることがあります。治療は、小児科・小児肝臓や心臓の専門の医療機関で受けていただきます。
指定難病297・小児慢性特定疾病
アラジール症候群は、指定難病(告示番号297)です。小児慢性特定疾病では、「慢性消化器疾患」の「肝内胆汁うっ滞性疾患」に含まれます(2026年10月時点で、難病情報センターと小児慢性特定疾病情報センターの情報を確認)。医療費の助成を受けるには、それぞれの制度の認定の条件を満たし、申請する必要があります。認定の基準や申請の方法は、難病情報センター・小児慢性特定疾病情報センターや、お住まいの自治体の窓口でご確認ください。遺伝子検査でJAG1またはNOTCH2の変化が確かめられることは、診断の根拠のひとつになります。
8. 検査の流れ・費用・結果までの日数・検体
検査費用は税込330,000円で、結果までは2〜3週間です。検体は血液のほか、頬の内側の粘膜や唾液でも受けられ、オンライン診療にも対応しています。
ご予約
▶
遺伝カウンセリング臨床遺伝専門医
▶
検体の採取血液・頬粘膜・唾液
▶
結果のご説明2〜3週間後・マイページへ
この検査は、遺伝診療先進国・米国の3大遺伝子検査会社の一角で行います。※
※「3大遺伝子検査会社」は、遺伝性がんや周産期(出生前検査・保因者検査)を含む遺伝子検査全般を手がける米国の検査専業会社のうち、2025年通期の売上高が上位の3社を指します(各社の決算発表にもとづく当院調べ)。がん検診やリキッドバイオプシーに特化した会社は含みません。
💴 費用・日数・検体
※当院の検査・遺伝カウンセリングはすべて自費診療です。ご夫婦・カップルで同じ検査を同じ日に一緒に受ける場合は、遺伝カウンセリング料が1人分になります(検査費用の割引はありません)。
オンライン診療(ビデオ通話)で遺伝カウンセリングを行ったあと、検体を当院にお送りいただきます。オンラインの場合は、遺伝カウンセリング料金を事前にお支払いください。検体採取キットは、検査料金をお支払いいただいたあとにお送りします。検体の取り違えを防ぎ、検査に使える品質を保つため、キットが届く前にご自身で検体を採取しないでください。
遺伝カウンセリングでは、検査で何がわかり、何がわからないか、結果がご家族にとってどういう意味をもつかをご説明します。検査を受けるかどうかは、説明を聞いて納得してから決めていただきます。
9. 院長コラム
🩺 院長コラム【症状の重さで、遺伝は測れない】
私自身、希少な常染色体顕性(優性)遺伝性疾患の当事者です。子どもに病気を受け渡したくない、という遺伝の病気をもつ方の思いはよくわかります。また、お子さんが重い症状で発症したのをきっかけに、ご自身も同じ遺伝子の変化を持っていたとわかり、自分のせいだと責めてしまう親御さんを、何度も見てきました。私の当事者としての話は、遺伝性疾患の当事者として、臨床遺伝専門医になった理由に書いています。
アラジール症候群は、同じ変化をもっていても、気づかないほど軽い方から、肝移植や心臓の手術が必要になる方まで、症状の幅がとても大きい病気です。遺伝子の変化は誰にでも起こりうるもので、誰のせいでもありません。だからこそ、「親の自分が元気だから」「家族に同じ病気の人はいないから」という見た目の印象だけで、これからのことを決めてしまわないでほしいと考えています。
遺伝子検査は、やってみないとわからないことを、何度も経験してきました。検査をしないと何も言えない、というのが私の確固たる考えです。たとえば、きょうだいのお子さんの病気をきっかけに念のため検査を受けた方に、まったく別の遺伝子の病的な変化が、体の一部の細胞だけにある状態(モザイク)で見つかったことがあります。ご本人は発症していませんでしたが、卵子や精子のもとになる細胞にもその変化があれば、お子さんが発症することがある病気でした。こうした経験から、当院では、検査を受けずにリスクだけをご説明することはしておりません。検査をせずにリスクをお伝えするほうが、かえって危険だと考えているためです。
わからないまま悩み続けるより、わかったことから次を考えるほうが前に進める、と考えています。原因がわかれば、ご家族の検査も、次の妊娠での出生前診断も、具体的に計画できます。どの選択をされても、その選択を尊重します。
よくある質問(FAQ)
Q1. アラジール症候群とはどんな病気ですか?
肝臓の中の細い胆管(小葉間胆管)が少なくなって胆汁がたまる病気(胆汁うっ滞)に、心臓・背骨・目・顔つきの特徴が組み合わさる、生まれつきの遺伝性の病気です。原因の約94%はJAG1遺伝子、約2.5%はNOTCH2遺伝子の変化です。日本の患者数は約200〜300人と推定され、指定難病297に指定されています。
Q2. 顔つきに特徴はありますか?
広い額、深くくぼんだ目、とがったあごなどの特徴的な顔つきが知られ、幼児期に入ってから目立ってきます。ただし、特徴的な顔つきがみられる割合は報告によって20〜90%と幅があり、ベトナムの子どもを対象にした研究では、北米の専門医が写真から見分けることは多くの場合できませんでした。顔つきだけでは診断できないので、臨床所見と遺伝子検査の結果を合わせて判断します。
Q3. アラジール症候群の寿命はどのくらいですか?
一つの数字では言えません。症状の重さに大きな個人差があるためです。29か国の子ども1,433人を調べた国際研究では、自分の肝臓のまま過ごせた割合は10年で54.4%、18年で40.3%でした。肝移植を受けた方の20歳時点の生存は88%と報告されており、肝臓・心臓・血管の状態を定期的に見ていくことが見通しを左右します。
Q4. 大人になってから気づくことはありますか?
あります。同じ家族の中でも症状の重さはまったく違い、ごく軽くて気づかれていない方もいます。お子さんの診断をきっかけにご家族を調べて、変化が見つかることがあります。症状のない方でも、肝細胞がんの見張りが提案されています。
Q5. 親から子へ遺伝する確率は?
常染色体顕性(優性)遺伝なので、親が変化をもっていれば、お子さん1人ごとに2分の1の確率で受け継ぎます。受け継いだお子さんの症状が親と同じ程度になるとは限りません。ご両親が変化をもっていない場合でも、卵子や精子のもとになる細胞にだけ変化がある可能性があるため、次のお子さんの確率はゼロではありません。
Q6. 発達障害や知的障害はありますか?
大きな研究では、軽い運動発達の遅れが16%、軽い知的障害が2%と報告されています。注意や実行機能(段取りを立てて行動する力)の困りごとのほうが多いとされ、年に1回の発達の確認が勧められています。
Q7. アラジール症候群はNIPTで調べられますか?
当院のNIPTのインペリアルプランでは、JAG1・NOTCH2による単一遺伝子の病気としてのアラジール症候群と、20番染色体の微細欠失としてのアラジール症候群の両方が対象です。妊娠9週から受けられ、妊娠6〜8週は臨床研究として受けられます。陽性の場合は、羊水検査・絨毛検査で確かめます。
Q8. 検査で陰性ならアラジール症候群ではないのですか?
そうとは言い切れません。アラジール症候群の方の約3%は、JAG1にもNOTCH2にも原因が見つかりません。また、この検査では見つけにくい種類の変化もあります。陰性でも、症状と肝臓の検査の結果から診断と経過観察を続けることが大切です。
🧬 一度の検査で、ご自身とご家族のこれからを考える
生まれ持った遺伝子は一生変わりません。アラジール症候群の原因がわかれば、ご自身の肝臓・心臓・血管の見張りだけでなく、症状に気づいていないご家族の検査や、次の妊娠の計画を考える手がかりになります。当院では臨床遺伝専門医が常駐し、検査の前後の遺伝カウンセリングから、羊水検査・絨毛検査による出生前診断まで、院内で続けて受けていただけます。
お電話でのお問い合わせ:03-3478-3768
参考文献
- [1] Spinner NB, Loomes KM, Krantz ID, Gilbert MA. Alagille Syndrome. In: GeneReviews®. University of Washington, Seattle; 2000 (Updated 2024 Jan 4). [NCBI Bookshelf NBK1273]
- [2] Vandriel SM, Li LT, She H, et al. Natural history of liver disease in a large international cohort of children with Alagille syndrome: Results from the GALA study. Hepatology. 2023;77(2):512-529. [DOI: 10.1002/hep.32761](PMID: 36036223)
- [3] Vandriel SM, Li LT, She H, et al. Phenotypic Divergence of JAG1- and NOTCH2-Associated Alagille Syndrome & Disease-Specific NOTCH2 Variant Classification Guidelines. Liver Int. 2025;45(9):e70251. [DOI: 10.1111/liv.70251]
- [4] Kamath BM, Bauer RC, Loomes KM, et al. NOTCH2 mutations in Alagille syndrome. J Med Genet. 2012;49(2):138-144. [DOI: 10.1136/jmedgenet-2011-100544]
- [5] Li L, Krantz ID, Deng Y, et al. Alagille syndrome is caused by mutations in human Jagged1, which encodes a ligand for Notch1. Nat Genet. 1997;16:243-251. [DOI: 10.1038/ng0797-243]
- [6] McDaniell R, Warthen DM, Sanchez-Lara PA, et al. NOTCH2 mutations cause Alagille syndrome, a heterogeneous disorder of the notch signaling pathway. Am J Hum Genet. 2006;79(1):169-173. [DOI: 10.1086/505332]
- [7] Lin HC, Le Hoang P, Hutchinson A, et al. Alagille syndrome in a Vietnamese cohort: mutation analysis and assessment of facial features. Am J Med Genet A. 2012;158A(5):1005-1013. [DOI: 10.1002/ajmg.a.35255](PMID: 22488849)
- [8] Sullivan JM, Motley WW, Johnson JO, et al. Dominant mutations of the Notch ligand Jagged1 cause peripheral neuropathy. J Clin Invest. 2020;130(3):1506-1512. [DOI: 10.1172/JCI128152]
- [9] Isidor B, Lindenbaum P, Pichon O, et al. Truncating mutations in the last exon of NOTCH2 cause a rare skeletal disorder with osteoporosis. Nat Genet. 2011;43:306-308. [DOI: 10.1038/ng.778]
関連記事



