

目次

先天性筋無力症候群7型(せんてんせいきんむりょくしょうこうぐん7がた、CMS7/SYT2関連疾患)は、SYT2(シナプトタグミン2)という遺伝子の変化によって、神経から筋肉への「命令」がうまく伝わらなくなる、とても稀な遺伝性の病気です。生まれつきの筋力低下や、足の変形をともなう手足の力の入りにくさなど、あらわれ方は人によって大きく異なります。同じSYT2の変化でも、遺伝のしかた(優性か劣性か)によって、症状の重さも、効きやすい薬も違ってくることがわかってきました。そして、一部の患者さんでは薬で筋力が改善したという報告があり、「治療の手立てがある神経筋の病気」という点でも注目されています。この記事では、CMS7とはどんな病気なのか、なぜ2つのタイプに分かれるのか、診断で見落とさないための考え方、そして現時点でわかっている治療について、臨床遺伝専門医の視点でやさしく解説します。
Q. 先天性筋無力症候群7型(CMS7)とは、ひとことで言うと何ですか?
A. 神経の終わりからアセチルコリンという伝達物質を放出する仕組みの「センサー役」であるSYT2タンパク質がうまく働かず、神経から筋肉への信号が弱くなって、筋力が入りにくくなったり疲れやすくなったりする、稀な遺伝性の病気です。優性型(CMS7A)と劣性型(CMS7B)の2つのタイプがあります。
- ▶原因遺伝子:SYT2(1番染色体長腕・1q32.1)。神経終末のカルシウムセンサーをつくる
- ▶2つのタイプ:優性型CMS7A(比較的軽症〜中等症・足の変形と手足の脱力が中心)と、劣性型CMS7B(出生時からの重い全身の筋力低下)
- ▶診断の手がかり:神経を繰り返し刺激する検査(反復神経刺激)や、運動後に反応が大きくなる「前シナプス性」のパターン
- ▶治療:アミファンプリジン(3,4-DAP)やピリドスチグミンなどで改善した報告がある。ただし比較試験はまだない
📋 まず全体像(CMS7の基本情報)
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. 先天性筋無力症候群7型(CMS7)とは
わたしたちが体を動かすとき、脳や脊髄からの命令は「運動神経」を通って筋肉に届きます。神経と筋肉が出会う場所を神経筋接合部(しんけいきんせつごうぶ、NMJ)と呼びます。ここでは、神経の終わりからアセチルコリンという化学の伝達物質が放出され、それが筋肉側の受け皿(受容体)にくっつくことで、筋肉が収縮します。この受け渡しのどこかに生まれつきの不具合があり、力が入りにくくなったり疲れやすくなったりする病気の総称が先天性筋無力症候群(CMS)です。
CMSは、原因となる遺伝子によっていくつものタイプに分けられます。2025年の総説では、CMSの原因遺伝子は40にまで増えたと整理されています[9]。そのなかで7番目に位置づけられたのが、SYT2という遺伝子による先天性筋無力症候群7型(CMS7)です。SYT2による CMS は、CMS 全体の中でも症例報告が限られる稀なタイプで、世界的にも報告数はごくわずかにとどまります。
💡 用語解説:前シナプス(ぜんシナプス)とは
神経どうし、あるいは神経と筋肉のつなぎ目(シナプス)で、伝達物質を「送り出す側」を前シナプス、「受け取る側」を後シナプスといいます。CMS7は、伝達物質アセチルコリンを送り出す側(前シナプス)のトラブルで起こります。受け取る側の受容体が原因になる他のタイプ(後シナプス性)とは、しくみも、効きやすい薬も違ってきます。
CMS7の特徴は、単なる「筋無力症」にとどまらないことです。手足の末梢(まっしょう)の神経がゆっくり傷んでいく遠位運動ニューロパチーという側面も併せ持つことがあり、そのため「神経の病気」と「神経筋接合部の病気」の境目にまたがる、少し複雑な性格を持っています[1]。この二面性が、診断を難しくする一因にもなっています。
2. CMS7には性質の違う2つのタイプがある
CMS7を理解するうえで、いちばん大切なのが「同じSYT2遺伝子でも、遺伝のしかたによって2つのタイプに分かれる」という点です。常染色体優性(顕性)で起こるCMS7Aと、常染色体劣性(潜性)で起こるCMS7Bです。この2つは、症状のあらわれ方も重さも、かなり異なります[2][5]。
おおまかに言うと、CMS7Aは小児期から成人にかけて足の変形や手足の脱力が目立つ比較的軽めのタイプ、CMS7Bはお腹の中にいるときや生まれた直後から強い筋力低下があらわれる重いタイプです。まず両者の違いを表で整理します。
📊 CMS7AとCMS7Bの比較
※この分類はデータベースと原著論文をまとめた整理です。一人ひとりの患者さんが、必ずしもどちらかの典型例にきれいに当てはまるとは限りません。
この2つのタイプは、単に「軽い・重い」の違いだけではありません。病気の起こり方(分子のしくみ)そのものが違うと考えられています。CMS7Aでは、変化した異常なタンパク質が正常なタンパク質の働きまで邪魔してしまう「ドミナントネガティブ」というしくみが有力です。一方CMS7Bでは、SYT2タンパク質そのものが大幅に足りなくなる(機能喪失)ことが原因と考えられています[3]。しくみが違うからこそ、症状の重さや薬への反応にも差が出てくる——これが現在もっとも整合的な考え方です。
💡 用語解説:優性(顕性)と劣性(潜性)
遺伝子は父由来・母由来の2つで1組です。優性(顕性)とは、片方の遺伝子に変化があるだけで症状が出るタイプ。劣性(潜性)とは、両方の遺伝子に変化がそろって初めて症状が出るタイプです。CMS7Aは前者、CMS7Bは後者にあたります。この違いは、次の世代への伝わり方(再発率)にも関わってきます。くわしくは遺伝形式の解説ページもご覧ください。
3. 原因遺伝子SYT2と、報告されている変異
CMS7の原因遺伝子であるSYT2遺伝子は、1番染色体の長腕(1q32.1)にあり、シナプトタグミン2というタンパク質の設計図です。このタンパク質は、神経の終わりでカルシウムを感じ取る「センサー」として働きます。構造としては、細胞膜を貫く部分に続いて、C2AとC2Bという2つのカルシウム結合ドメイン(部品)を持っているのが特徴です。
図1:SYT2タンパク質のドメイン構造と、変異が集まる場所
■ C2B:優性型CMS7Aのミスセンス変異が集中する領域(カルシウム結合の中心)。■ C2A:劣性型CMS7Bの一部(スプライス変異による欠損など)が関わる領域。劣性型では、タンパク質の広い範囲にわたる機能喪失型の変化がみられます。
優性型CMS7Aで最初に報告されたのは、2014年、Herrmannらによる2つの大家系での発見でした[1]。見つかったのは、C2Bドメインのカルシウム結合に重要な場所を変えるc.920A>C(p.Asp307Ala)と、その隣を変えるc.923C>T(p.Pro308Leu)という2つのミスセンス変異でした。その後も、別のミスセンス変異や、5つのアミノ酸が抜けるタイプの変異などが追加され、いずれもC2Bドメインに固まって存在することが確認されています[2]。
💡 用語解説:ミスセンス変異
タンパク質はアミノ酸が数珠つなぎになってできています。ミスセンス変異とは、設計図の1文字が変わることで、アミノ酸が1つ別のものに置き換わる変化です。「p.Asp307Ala」は、307番目のアミノ酸がアスパラギン酸(Asp)からアラニン(Ala)に変わった、という意味を表します。CMS7Aでは、この置き換わりがC2Bという大事な部品で起こることが問題になります。
一方、劣性型CMS7Bは2020年に相次いで報告されました。Maselliらはタンパク質の末端を変えるフレームシフト変異を、Donkervoortらは7人の患者(5家系)で、タンパク質が途中で切れるナンセンス変異やフレームシフト変異に加えて、複数のエクソン(遺伝子の部品)がまるごと欠ける大きな欠失を報告しました[3]。さらにBauchéらは、スプライス部位変異である c.465+1G>A が、C2Aドメインの一部を担うエクソン4をまるごと飛ばしてしまい、伝達物質の放出を低下させることを実験で示しました[4]。
Bauchéらの結果は重要な意味を持ちます。劣性型は、単に「優性型と同じC2Bの変化が両方の遺伝子に起きたもの」ではなく、SYT2の量や機能そのものが大きく損なわれることで起こる、別のしくみの病気だと示したからです[4]。この分子のしくみの違いが、CMS7AとCMS7Bの症状の重さの差を、もっともよく説明してくれます。ただし、これはすべての変異について直接証明されたわけではなく、現在の証拠から導かれた最も妥当な考え方です。
⚠️ 診断書を作るときの注意点
SYT2の変異を記載するとき、参照する遺伝子配列(RefSeqトランスクリプト)のバージョン(NM_177402.4 と .5 など)によって、アミノ酸番号やcDNA番号がずれることがあります。文献どうしを比べるときや診断書を作成するときは、どのバージョンを使ったかを必ず明記して整えなおすことが大切です。
4. なぜ力が入らなくなるのか ─ 分子メカニズム
CMS7で何が起きているのかを、神経の終わりで起こる一連の流れとして見てみましょう。運動神経に電気信号(活動電位)が到達すると、電位依存性カルシウムチャネルが開き、神経の終わりにカルシウムが流れ込みます。このカルシウムをすばやく感じ取るのが、SYT2の役割です。そしてSYT2は、次に説明するSNARE複合体という「融合装置」を動かし、アセチルコリンの入った袋(シナプス小胞)を神経の膜と一気に融合させて、伝達物質を放出させます[9]。
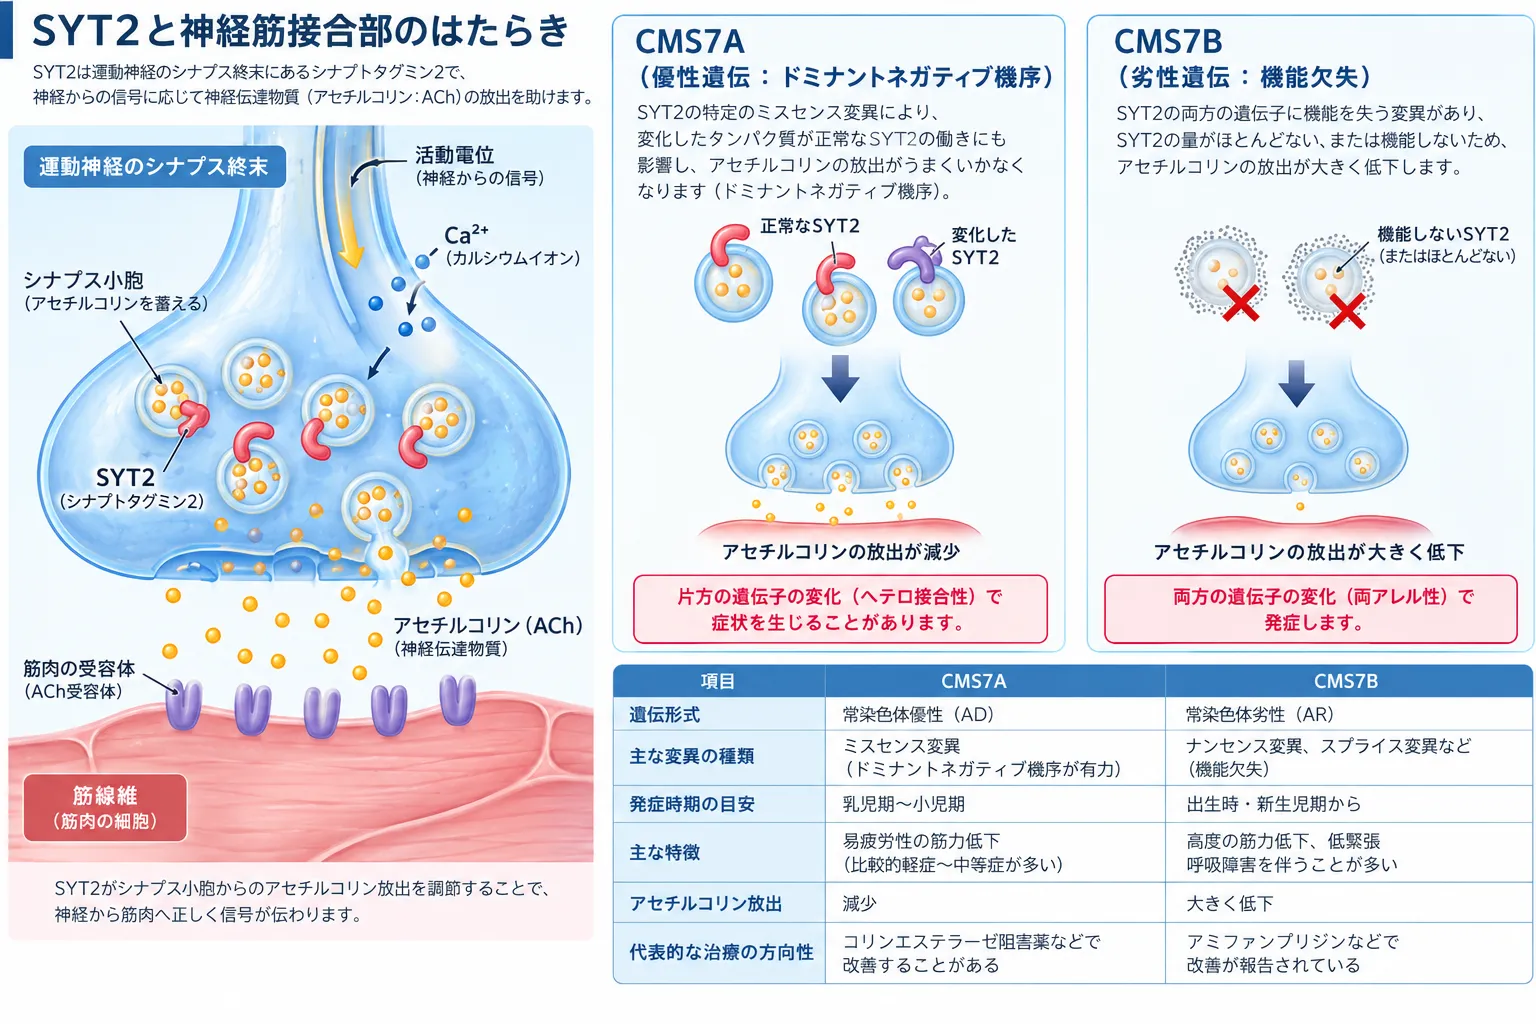
SYT2(シナプトタグミン2)は運動神経終末でCa²⁺を感知し、シナプス小胞からのアセチルコリン(ACh)放出を促す重要なカルシウムセンサーです。SYT2関連先天性筋無力症候群ではこの過程が障害され、神経から筋肉への信号伝達が低下します。優性型CMS7Aでは主にC2Bドメインのミスセンス変異などによるドミナントネガティブ機序が、劣性型CMS7Bでは両アレル性の機能喪失型変異によるSYT2機能低下が病態に関与すると考えられています。図では、正常な神経筋伝達とCMS7A・CMS7Bの違いを比較しています。
図2:正常なアセチルコリン放出の流れ。CMS7では「SYT2が感知」の段階が障害されます。
💡 用語解説:SNARE複合体(スネアふくごうたい)
SNARE複合体は、VAMP1・SNAP25・シンタキシンといったタンパク質が組み合わさってできる「融合装置」です。伝達物質の入った袋(小胞)を神経の膜にたぐり寄せ、しっかり融合させる役割を担います。SYT2はカルシウムを感じ取ると、このSNARE装置を高速で作動させる「引き金」として働きます。この装置の組み立てには、Munc18-1(SMタンパク質)やMunc13-1といった補助役も関わっています。
CMS7Aで起こるドミナントネガティブというしくみを、ショウジョウバエを使った実験がよく示しています。ヒトのC2B変異に対応する変化をハエのシナプトタグミンに導入すると、正常なシナプトタグミンが存在している状況でも神経の伝達が損なわれました[1]。つまり、変化したタンパク質が「ただ働かない」だけでなく、「正常な相棒の足を引っ張る」のです。これは、片方の遺伝子の変化だけで発症する優性型の性質と、よく合致します。
💡 用語解説:ドミナントネガティブ
ドミナントネガティブとは、変化した異常なタンパク質が、正常なタンパク質の働きまで邪魔してしまう現象です。正常品と不良品が混ざったチームで、不良品が全体の足を引っ張ってしまうイメージです。正常タンパク質の機能にも影響するため、ヘテロ接合性でも病態を生じ得ます。
CMS7Aが「筋無力症」だけでなく「遠位運動ニューロパチー」も伴う理由について、Maselliらは、SYT2が担う2つの働き——カルシウム依存の同期した放出と、小胞を出し入れするサイクル(開口放出と再取り込み)の維持——が同時に損なわれ、前者が伝達の障害を、後者の慢性的な異常が神経の終わりの変性を招く、というモデルを提示しています[5]。伝達がうまくいかないだけでなく、長い時間をかけて神経の終わりそのものが傷んでいく、という二段構えの理解です。
一方、劣性型CMS7Bでは、Bauchéらの解析で、伝達物質の放出低下だけでなく、神経筋接合部の構造そのものの作り直し(新しく形成された終板や、神経支配を失った終板の増加)が観察されました[4]。また、SYT2が減った分を、近縁のSYT1というタンパク質が一部肩代わりして補おうとする様子も報告されています[4]。CMS7の病態は「アセチルコリンが少ない」という一言では足りず、その場の放出低下・小胞サイクルの異常・長期的な神経終末や接合部の作り直しという、いくつもの層が重なっていると考えるのが、現在もっとも役に立つモデルです。
🩺 院長コラム【「同じ遺伝子」でも一枚岩ではない】
SYT2という1つの遺伝子から、性質のまったく違う2つの病気が生まれる——これは、遺伝性疾患を読み解くときの大切な視点を教えてくれます。変異が「どこに」「どんなふうに」起きたかによって、体へのあらわれ方が大きく変わるのです。同じ遺伝子でも、変異の性質によって病態や臨床的な対応が異なるという考え方は、遺伝性疾患を理解するうえで重要です。
臨床遺伝専門医として文献を踏まえると、CMS7は「遺伝子名がわかれば話が終わる」病気ではありません。優性か劣性か、変異はどのドメインにあるのか、といった一段深い情報が、症状の見通しや薬の選び方にまでつながっていきます。遺伝子検査の結果を、名前だけで終わらせずに丁寧に読み解くことの意味が、ここにあります。
5. どんな症状があらわれるのか
CMS7A(優性型)の症状
CMS7Aでは、小児期からの足の変形(凹足〔おうそく〕やハンマー趾〔し〕など)、ふくらはぎの筋肉のやせ、手足の末梢を中心とした脱力、歩きにくさ、腱反射の低下や消失、疲れやすさが、繰り返し報告されています[2]。一部の方では、まぶたが下がる(眼瞼下垂〔がんけんかすい〕)や、眼球を動かす筋肉の疲れやすさといった、筋無力症らしい症状もみられます。
ここで注意したいのは、CMS7Aのあらわれ方が、シャルコー・マリー・トゥース病(CMT)や遠位型遺伝性運動ニューロパチー(dHMN)という末梢神経の病気とよく似ている点です[8]。そのため、神経筋接合部の検査をしないと「運動ニューロパチー」という診断で止まってしまい、CMS7だと気づかれない危険があります。
CMS7B(劣性型)の症状
CMS7Bは、より重い経過をたどります。お腹の中での胎動の減少、生まれた直後からの著しい低緊張(体がやわらかくぐにゃりとする状態)と全身の筋力低下、弱い泣き声、首のすわりの遅れ、顔や眼の筋肉の症状、飲み込みの障害、運動発達の遅れ、そして呼吸の障害などが報告されています[3]。重い赤ちゃんでは、最初は先天性ミオパチーや脊髄性筋萎縮症(SMA)が疑われることもあり、Bauchéらの2例も、当初は先天性ミオパチーを思わせる姿だったと報告されています[4]。
CMS7Bの患者さんの一部には、筋線維が神経支配を失った所見や、筋肉のぴくつき(線維束性収縮)といった、神経が原因であることを示す特徴もみられます[3]。「神経筋接合部の病気か、運動神経・軸索の病気か」という二者択一ではなく、両方が連続してあらわれ得ることが、SYT2による病気の診断上の特徴です。
6. 診断はどのように進めるのか
CMS7を疑う最も強い手がかりは、電気生理検査で見られる「前シナプス性」のパターンです。具体的には、安静時の反応(複合筋活動電位、CMAP)が低いこと、低い頻度で神経を繰り返し刺激すると反応がだんだん小さくなること(減衰、ディクリメント)、そして短時間の運動や高い頻度の刺激のあとに反応が大きくなること(増強、ファシリテーション)です[2]。
Whittakerらの報告では、最初の優性家系で、運動後の増強(テタヌス後増強)が最大で約60分という、通常のランバート・イートン筋無力症候群(LEMS)とは異なる非常に長い持続を示したことが、興味深い特徴として記されています[2]。ただし、これはすべてのSYT2患者さんで確認された所見ではありません。劣性型のCMS7Bでは、3Hzの反復刺激で25〜39%の減衰がみられた例もあり[4]、低頻度の刺激だけでも神経筋接合部の障害がはっきりする場合があります。重症のCMS7Bで大きな増強が得られないからといって、SYT2を除外すべきではありません。
💡 用語解説:反復神経刺激検査(RNS)
神経を一定の間隔で繰り返し電気刺激し、筋肉の反応の大きさがどう変化するかを見る検査です。神経筋接合部の伝達がうまくいっているかを調べる基本的な方法で、CMS7を含む筋無力症の診断で重要な役割を果たします。運動の前後や刺激の頻度を変えて比べることで、「送り出す側(前シナプス)」のトラブルかどうかを推し量ることができます。
遺伝子検査は、CMSの複数遺伝子を一度に調べる遺伝子パネル検査や、全エクソーム検査(WES)・全ゲノム検査が中心になります。ここで特に大切なのが、重症のCMS7Bではエクソン単位の欠失・重複(コピー数の変化)を調べる解析を明示的に含めることです。Donkervoortらの1例では、通常の全エクソーム解析では当初みつからず、後からコピー数変異(CNV)の解析でエクソン3〜9の欠失が検出されました[3]。配列を1文字ずつ読むだけの検査では、大きな欠失は見落とされ得るのです。
⚠️ 「ClinVarにあるから病気」とは限りません
SYT2の変化のなかには、CMS7と紐づけてClinVar(変異情報のデータベース)に登録されていても、一般集団にも存在し、SYT2関連疾患の患者さんでの報告がないものもあります。データベースに登録がある=病的、ではありません。ACMG/AMPの基準、遺伝形式、変異のある場所、家族内での伝わり方、症状との整合性、機能を調べたデータを併せて総合的に解釈することが欠かせません。判断のつかない変化(VUS)の扱いについては、VUSの臨床的な取り扱いもご参照ください。
診断を絞り込むには、鑑別すべき病気を意識しておくことも大切です。自己免疫性のLEMS、重症筋無力症、ボツリヌス症などの前シナプスに毒性を及ぼす病気、脊髄性筋萎縮症(SMA)、シャルコー・マリー・トゥース病や遠位型遺伝性運動ニューロパチー、先天性ミオパチー、そしてVAMP1・SNAP25・UNC13Aなど他の前シナプス性CMSが、鑑別の対象になります[6]。SYT2によるCMSそのものは、自己免疫ではなく遺伝性の病気です。他の型の先天性筋無力症候群(CMS1A、CMS4B、CMS4C、CMS14)との違いを知っておくことも、理解の助けになります。
7. 治療 ─ 「治療の手立てがある」病気として
SYT2によるCMSの治療で、まず知っておきたい前提があります。報告されている症例数が少なく、SYT2だけを対象にした無作為化比較試験(きちんとした比較試験)はまだ存在しないということです[7]。ですから、以下に挙げる薬の選択は、遺伝のタイプや電気生理の所見、そして一人ひとりの反応を見ながら、神経筋を専門とする医師が慎重に調整していく必要があります。一般的なCMSの薬の知識を、そのままSYT2に当てはめることはできません。
💊 CMS7で報告されている主な薬と、その位置づけ
| 薬 | 働き方 | 報告されている位置づけ |
|---|---|---|
| アミファンプリジン (3,4-DAP) |
神経終末のカリウムチャネルを抑え、活動電位を延長させてカルシウム流入を増やし、アセチルコリンの放出を後押しする | 優性型で臨床症状と伝達の改善が報告された[2]。病気のしくみの一段上流を補うため、理にかなっている |
| ピリドスチグミン | アセチルコリンを分解する酵素を抑え、放出されたアセチルコリンが働く時間を延ばす | 最初の優性家系では効きが乏しかった一方、劣性型では複数例で筋力・機能の改善が報告された[3] |
| β₂刺激薬 (サルブタモール等) |
神経筋接合部の機能を支える作用があるとされる | CMS全体では有効例が多いが、SYT2固有の根拠は3,4-DAPやピリドスチグミンより弱い[6] |
※いずれの薬も、症例報告や小規模な症例集積に基づく情報です。効果を保証するものではなく、使用の判断は必ず専門医とご相談ください。
興味深いのは、遺伝のタイプによって効きやすい薬が違う可能性が示されている点です。Donkervoortらの劣性型の患者群では、アセチルコリンを分解する酵素を抑える薬(ピリドスチグミンなど)を投与された複数の患者さんに、筋力や機能の改善が報告されました[3]。これは「劣性型のほうがピリドスチグミンに反応しやすいのではないか」という仮説を生む所見ですが、症例の選び方による偏りが大きく、確立された法則ではありません。遺伝のタイプ別に薬の効き方を確かめる比較試験は、まだ行われていません。
それでも、Bauchéらの重症の劣性例を含め、ピリドスチグミンや3,4-DAPを含む治療で改善する患者さんが存在します[4]。このことは、重い生まれつきの筋力低下であっても、遺伝子診断をあきらめない直接的な価値があることを意味します。SYT2によるCMSは「治療の手立てがある神経筋の病気」である、という点が、この病気を正しく診断する大きな意義になっています。
支持療法としては、理学療法、足の変形や関節のこわばりに対する装具・整形外科的な管理、側弯(背骨のゆがみ)の評価、飲み込みや栄養のサポート、呼吸機能の定期的な評価と必要に応じた非侵襲的な換気の補助、そして遺伝カウンセリングが、重症度に応じて必要になります[3]。予後は遺伝のタイプで大きく異なり、CMS7Aは非進行性〜ゆっくりした進行で成人まで生存しながら、主に手足の脱力・足の変形・疲れやすさが生活の質を左右します。一方CMS7Bは乳児期から重く、呼吸や飲み込みの障害、著しい運動発達の遅れをともなうことがあります。ただし、劣性型の長期的な自然経過を数字で示せるほどの症例数は、まだそろっていません。
なお、SYT2を標的にした遺伝子治療やアンチセンス核酸、ゲノム編集などは、現時点では確立した治療ではありません。将来的には、優性型には変異したほうの遺伝子を選んで抑える戦略、劣性型には正常な遺伝子を補う戦略、という異なるアプローチが理論的には考えられますが、いずれも現時点では研究段階の仮説です。
8. 遺伝のしかたと、ご家族への伝わり方
CMS7は、タイプによって次の世代への伝わり方が異なります。優性型のCMS7Aは、片方の遺伝子の変化だけで発症するため、患者さんから子どもへ2分の1の確率で変化が伝わる可能性があります。ただし、家系内に同じ症状の人がいない新生突然変異(de novo、精子や卵子がつくられる過程などで新しく生じた変化)として起こることもあります[2]。
劣性型のCMS7Bは、両方の遺伝子に変化がそろって初めて発症します。ご両親がそれぞれ変化を1つずつ持つ保因者(症状は出ない)の場合、お子さんが発症する確率は4分の1、保因者になる確率は2分の1です。血のつながりのあるご夫婦(近親婚)では、同じ変化を共有している可能性が高まるため、劣性型の病気があらわれやすくなります。こうした確率や見通しは、一般論だけでは個々のご家族に当てはめきれません。臨床遺伝専門医による遺伝カウンセリングで、実際の検査結果に即して整理することが役立ちます。
診断がつかない期間は、ご本人にもご家族にも負担の大きいものです。原因がわからないまま検査を重ねる状況は、多くの遺伝性疾患に共通します。CMS7の場合、正確な診断がつくことには、単に病名がわかる以上の意味があります。前述のとおり、遺伝のタイプによって効きやすい薬が違う可能性が示されているため、診断が治療の選択に直接つながり得るからです。当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行い、検査で何がわかり何がわからないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのかを、中立の立場で一緒に整理します。

🩺 院長コラム【診断名がつくまでの時間について】
希少な遺伝性疾患では、症状があらわれてから確定診断にたどり着くまで、長い時間がかかることが少なくありません。いくつもの検査を受け、そのたびに結果を待つ——その過程は、多くの遺伝性疾患・がん診療に共通するものです。希少な遺伝性疾患では、この「診断までの時間の長さ」そのものが重要な臨床的課題になります。
CMS7のように、診断が治療の選び方に関わってくる病気では、正確に診断することの意味はとりわけ大きいと考えています。遺伝子の変化を正しく読み解き、その結果に基づいて次の一歩を選ぶ。そのための判断材料を、医学的な根拠に沿って整理することが、わたしたちの役割です。
9. よくある誤解
誤解①「筋無力症=重症筋無力症」
重症筋無力症は自己免疫の病気ですが、CMS7は生まれつきの遺伝性の病気です。免疫の異常ではなく、SYT2遺伝子の変化が原因で、治療の考え方も異なります。
誤解②「同じ遺伝子なら同じ病気」
同じSYT2でも、優性型CMS7Aと劣性型CMS7Bでは症状の重さも、病気の起こり方も異なります。遺伝子名だけでは、見通しは決まりません。
誤解③「運動ニューロパチーだから接合部は無関係」
CMS7AはCMTなどの末梢神経の病気に似ますが、神経筋接合部の検査をしないと見逃されます。似ているからこそ、前シナプス性の所見を確かめることが大切です。
誤解④「生まれつきの重症だから打つ手がない」
重い劣性型でも、ピリドスチグミンや3,4-DAPで筋力が改善した報告があります。診断をあきらめないことに、直接の治療的な価値があります。
まとめ ─ 診断がつくことの意味
CMS7(SYT2関連疾患)について、現在もっとも確立している軸は、次のように整理できます。SYT2は神経筋接合部で働く重要なカルシウムセンサーであること[9]、C2Bドメインの優性変異によるCMS7Aと、機能喪失型の劣性変異によるCMS7Bという2つのタイプに分かれること[3]、LEMSに似た前シナプス性の電気生理を示すこと[2]、遺伝のタイプによって重症度が異なること、そして少なくとも一部で薬による治療が可能なこと[4]、です。
一方で、優性変異どうしの重症度の差、神経筋接合部の伝達障害と神経終末の変性の時間的な関係、遺伝のタイプによる薬の反応の差、そしてSYT2を標的にした治療の実現性は、依然として今後の研究課題です。この稀な病気では、臨床のレジストリ(登録研究)、ヒトの神経筋接合部を再現したモデル、遺伝のタイプで層別した薬理試験を組み合わせることが、今後の理解を最も効率よく進めると考えられます。診断が治療の選択につながり得るという点で、SYT2の変化を正確に読み解くことには、大きな臨床的意義があります。
よくある質問(FAQ)
Q1. 先天性筋無力症候群7型(CMS7)とは、どんな病気ですか?
SYT2(シナプトタグミン2)という遺伝子の変化によって、神経の終わりからアセチルコリンという伝達物質を放出する仕組みがうまく働かず、神経から筋肉への信号が弱くなる、稀な遺伝性の病気です。筋力が入りにくくなったり疲れやすくなったりします。優性型のCMS7Aと劣性型のCMS7Bという、性質の異なる2つのタイプがあります。
Q2. CMS7AとCMS7Bは何が違うのですか?
遺伝のしかたと重症度が異なります。CMS7Aは常染色体優性(顕性)で、小児期からの足の変形や手足の脱力が中心の比較的軽めのタイプです。CMS7Bは常染色体劣性(潜性)で、胎児期や出生直後からの重い全身の筋力低下があらわれるタイプです。病気の起こり方(分子のしくみ)も異なると考えられています。
Q3. CMS7は治療できますか?
報告されている症例数は少なく、SYT2だけを対象にしたきちんとした比較試験はまだありません。ただし、アミファンプリジン(3,4-DAP)やピリドスチグミンといった薬で、筋力や神経筋の伝達が改善したという報告があります。特に劣性型では、ピリドスチグミンで改善した例が複数報告されています。使用の判断は必ず神経筋を専門とする医師とご相談ください。
Q4. どうやって診断するのですか?
神経を繰り返し刺激する検査(反復神経刺激)で、運動後に反応が大きくなる「前シナプス性」のパターンを確認することが有力な手がかりになります。確定には遺伝子検査が必要で、CMSの複数遺伝子を調べるパネル検査や全エクソーム検査などを用います。特に重症の劣性型では、エクソン単位の大きな欠失を調べるコピー数解析を含めることが大切です。
Q5. 子どもに遺伝しますか?
タイプによって異なります。優性型CMS7Aは、子どもへ2分の1の確率で変化が伝わる可能性がありますが、家系内に前例のない新生突然変異のこともあります。劣性型CMS7Bは、ご両親がそれぞれ保因者の場合、子どもが発症する確率は4分の1です。実際の見通しは検査結果によって変わるため、臨床遺伝専門医による遺伝カウンセリングで整理することをおすすめします。
🏥 神経筋の遺伝性疾患・遺伝子検査のご相談
原因のわからない筋力低下や、SYT2をはじめとする
神経筋の遺伝性疾患、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍するミネルバクリニックにご相談ください。
参考文献
- [1] Synaptotagmin 2 Mutations Cause an Autosomal-Dominant Form of Lambert-Eaton Myasthenic Syndrome and Nonprogressive Motor Neuropathy. Am J Hum Genet. 2014. [PubMed 25192047]
- [2] Electrophysiologic features of SYT2 mutations causing a treatable neuromuscular syndrome. Neurology. 2015. [PMC4664120]
- [3] Biallelic loss of function variants in SYT2 cause a treatable congenital onset presynaptic myasthenic syndrome. Am J Med Genet A. 2020. [PubMed 32776697]
- [4] New recessive mutations in SYT2 causing severe presynaptic congenital myasthenic syndromes. Neurol Genet. 2020. [PMC7803339]
- [5] Recessive congenital myasthenic syndrome caused by a homozygous mutation in SYT2 altering a highly conserved C-terminal amino acid sequence. Am J Med Genet A. 2020. [PubMed 32250532]
- [6] Clinical and Pathologic Features of Congenital Myasthenic Syndromes Caused by 35 Genes—A Comprehensive Review. Int J Mol Sci. 2023. [PMC9961056]
- [7] A study of amifampridine in patients with congenital myasthenic syndromes (ClinicalTrials.gov). [NCT02562066]
- [8] Identification of a Novel de Novo Variant in the SYT2 Gene Causing a Rare Type of Distal Hereditary Motor Neuropathy. Genes (Basel). 2020. [PubMed 33105646]
- [9] Review of 40 genes causing congenital myasthenic syndromes. J Hum Genet. 2025. [DOI 10.1038/s10038-025-01355-9]






