

目次

私たちの体では、脳からの「動け」という命令が、神経の末端から筋肉へと、わずか1000分の1秒(ミリ秒)という速さで伝えられています。この一瞬のやりとりの引き金を引いているのが、SYT2遺伝子がつくる「シナプトタグミン-2(Synaptotagmin-2)」というカルシウムセンサーです。この設計図にわずかな変化が生じると、命令がうまく伝わらなくなり、生まれつき力が入りにくい、疲れやすいといった症状が現れることがあります。
この記事では、SYT2遺伝子がどのような働きをしているのか、なぜ変異が先天性筋無力症候群7型(CMS7)という病気を起こすのか、そして遺伝のしかたや診断・治療、さらにボツリヌス毒素との関係や核酸医薬の研究動向までを、遺伝専門医の立場から医学的根拠に基づいて説明します。
- ➤ SYT2遺伝子とシナプトタグミン-2が、神経の情報伝達で果たす役割
- ➤ 変異が先天性筋無力症候群7型(CMS7)を起こすしくみ(優性型と劣性型)
- ➤ 常染色体顕性(優性)と潜性(劣性)——遺伝のしかたと子どもへの確率
- ➤ ボツリヌス毒素(ボトックス)とSYT2の意外な関係、種による違い
- ➤ 3,4-ジアミノピリジンなどの治療と、アンチセンス核酸(ASO)という新しい研究
🧬Q. SYT2遺伝子とは何ですか?
神経の末端で、神経伝達物質を放出する「引き金役」のカルシウムセンサー、シナプトタグミン-2をつくる設計図です。とくに神経と筋肉のつなぎ目(神経筋接合部)で主役を務め、力を入れる指令を筋肉に伝えます。
🩺Q. 変異するとどんな病気になりますか?
神経から筋肉への伝達がうまくいかなくなる先天性筋無力症候群7型(CMS7)を起こします。力の入りにくさ、疲れやすさ、足の変形などが現れ、重い型では生まれたときから強い筋力低下がみられます。
🌸Q. 治療法はありますか?
神経の伝達を助ける3,4-ジアミノピリジン(アミファンプリジン)や、アセチルコリンの分解を防ぐ薬で、症状の改善が報告されています。原因を直接ねらう核酸医薬(ASO)の研究も進んでいます。
SYT2遺伝子とは——神経伝達の「引き金」をつくる設計図
1番染色体にある、神経系の重要遺伝子
SYT2遺伝子(シナプトタグミン2、読み方:エスワイティーツー)は、1番染色体の長腕1q32.1という場所にあり、シナプトタグミン-2というタンパク質をつくる設計図です[1]。CMS7、CMS7A、CMS7B、MYSPC、SytIIといった別名でも呼ばれます[1]。このタンパク質は、神経の末端にある小さな袋「シナプス小胞」(神経伝達物質を詰めた袋)の表面にくっついており、神経の情報伝達に欠かせない役割を担っています[1]。
シナプトタグミンには複数の仲間(アイソフォーム)があり、体の場所によって使い分けられています。よく似たSYT1遺伝子がつくるシナプトタグミン-1が主に大脳皮質や海馬の興奮性神経で働くのに対し、シナプトタグミン-2は小脳や脳幹、そして神経と筋肉のつなぎ目である「神経筋接合部(しんけいきんせつごうぶ)」で主役を務めます[3]。とくに神経筋接合部では、シナプトタグミン-2が圧倒的に多く存在する主要なカルシウムセンサーであり、これがのちほど説明する病気に直結します[6]。
シナプトタグミン-2がどこで多く作られているかを調べると、その働きの重要さがよくわかります。中枢神経系のなかでは橋・延髄といった脳幹や小脳で高く、体を動かす指令を筋肉に伝える運動ニューロンの末端では、とりわけ豊富に存在します[1]。神経筋接合部でシナプトタグミン-2がこれほど主役を務めているからこそ、この遺伝子に変化が起きると、まず「力を入れる」という基本動作に影響が出るのです。
SYT2は、神経系を中心に発現し、シナプス小胞からの神経伝達物質放出に関わるカルシウムセンサーをコードします[1]。つまりSYT2は、「必要なものを必要なタイミングで細胞の外へ出す」という開口放出のしくみに関わる遺伝子です。
タンパク質の「かたち」——2つのカルシウム感知部位
シナプトタグミン-2は、小胞の膜を1回貫く部分と、細胞の内側にはみ出した2つのカルシウム結合部位(C2AドメインとC2Bドメイン)から成り立っています[2]。この2つの部位が、流れ込んできたカルシウムイオンを感知するアンテナの役割を果たします。C2ドメインとは、もともと細胞の情報伝達に関わるタンパク質に広くみられる、カルシウムと脂質を結びつける立体構造の名前で、シナプトタグミン-2ではこれが2つ並ぶことで、より精密なカルシウム感知を可能にしています。とくにC2Bドメインは、神経伝達物質を放出する引き金として決定的に重要で、後述するCMS7の変異もこの部位に集中しています[4]。
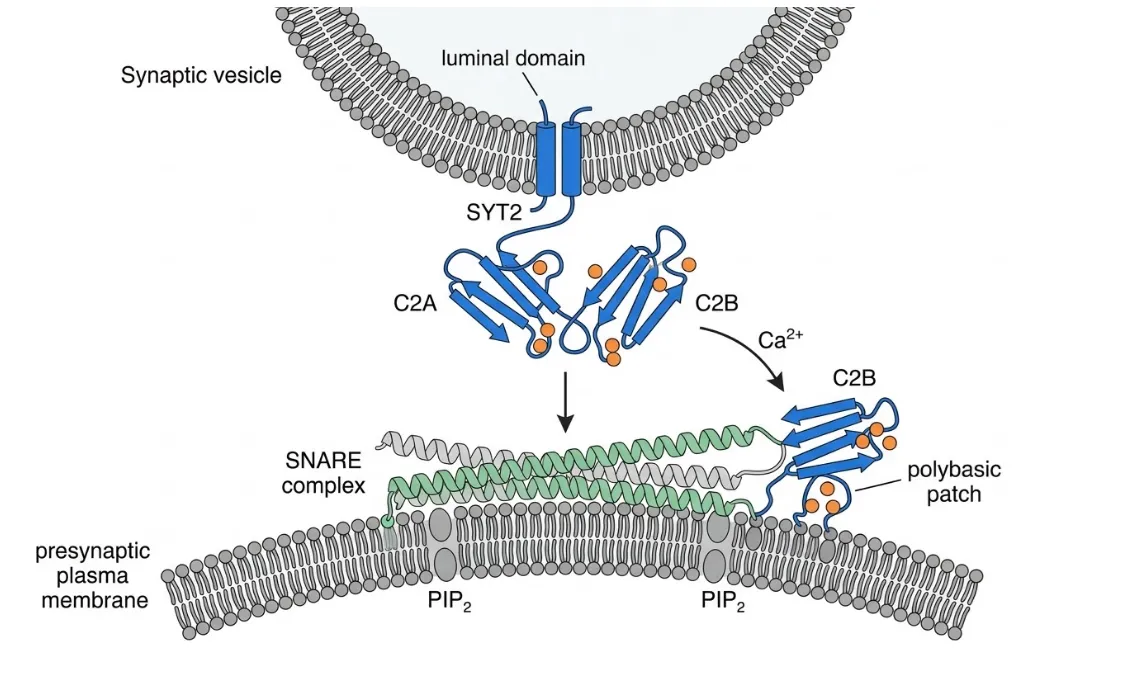
図:シナプトタグミン-2(SYT2)が膜融合を引き起こすしくみ。SYT2はシナプス小胞の膜を貫通し、細胞質側に2つのカルシウム結合部位(C2A・C2Bドメイン)を持つ。神経の末端にカルシウムイオン(Ca²⁺、オレンジの丸)が流れ込むと、とくにC2Bドメインが、その正電荷に富む領域(polybasic patch)を介してシナプス前膜のPIP₂やSNARE複合体(緑・灰のらせん)と結合し、小胞膜と細胞膜の融合を促す。
SYT1とSYT2は細胞質側の部分で約88%が同じ配列という、とてもよく似た「兄弟」の関係にあります[3]。これほど似ているのに、体のなかで働く場所と結びつく病気が異なるのは、進化のなかでそれぞれが役割分担をしてきた結果だと考えられます。SYT1遺伝子の変異は、乳児期の筋緊張低下や発達の遅れを伴うベイカー・ゴードン症候群(SYT1関連神経発達障害)という、主に脳の発達に関わる病気と結びついています。一方、SYT2の変異は、これから説明するように、神経と筋肉のつなぎ目の障害として現れます。同じ「兄弟」でも、傷つく場所が違えば、まったく異なる病気の入り口になるのです。
神経伝達のしくみ——ミリ秒の合図を出す「引き金」と「留め金」
神経の末端に電気信号(活動電位)が届くと、ほんの一瞬だけカルシウムイオンが細胞内に流れ込みます。シナプトタグミン-2はこのカルシウムをすばやくキャッチし、神経伝達物質を詰めたシナプス小胞を細胞膜に引き寄せて融合させ、中身を放出させます[1]。この「活動電位にぴったり同期した、速く正確な放出」の主役がシナプトタグミン-2です[7]。
この放出には、小胞と細胞膜をつなぎ合わせるSNARE(スネア)複合体という装置が欠かせません。SNARE複合体は、小胞側と細胞膜側のタンパク質がファスナーのように噛み合うことで、2つの膜を引き寄せて融合の準備を整えます。ただし、それだけでは「いつ融合するか」というタイミングを決められません。カルシウムを合図に、この準備のできた装置に「今だ」と号令をかけるのがシナプトタグミン-2です。カルシウムが結合すると、シナプトタグミン-2はSNARE複合体や細胞膜の酸性脂質と協調して働き、膜と膜を一気に融合させます[1]。神経の情報伝達が、電気信号の到達とほぼ同時に、しかも正確なタイミングで起きるのは、このしくみのおかげです。
図1:シナプトタグミン-2が神経伝達物質を放出させるまで
神経末端に活動電位が届く
C2A/C2Bドメインがカルシウムを感知
SNARE複合体と協力し膜を融合
筋肉や次の神経へ命令が伝わる
※この一連の流れが、わずか1000分の1秒(ミリ秒)単位で起きています。
「引き金」であり「留め金」でもある
シナプトタグミンは、カルシウム依存的な放出を促進する役割に加え、自発的放出を抑制する「クランプ」に関与することが知られています。ただし、SYT2でこのクランプ機構の分子像が完全に確立しているわけではありません。試験管内の研究では、SYT2を含む複数のシナプトタグミンのC2AB領域が環状の集合体(リング状オリゴマー)を形成できることが示され、カルシウム依存的な放出制御に関わるモデルが提唱されています[8]。一方、このリング構造が生体内のシナプスで実際に形成され、クランプとして機能するかどうかは、なお検証が必要です[8]。
実際に、シナプトタグミン-2を働かなくしたマウスでは、小脳の抑制性シナプスで電気信号に合わせた速い放出が約10分の1にまで低下し、シナプトタグミン-2がこの部位の主要なカルシウムセンサーであることが確かめられています[7]。つまりシナプトタグミン-2は、放出の「速さ」と「正確さ」の両方を保証する、精密なスイッチなのです。
先天性筋無力症候群7型(CMS7)——SYT2変異が起こす病気
SYT2遺伝子に変異が生じると、神経から筋肉への伝達がうまくいかなくなり、先天性筋無力症候群7型(CMS7、Congenital Myasthenic Syndrome type 7)という病気が起こります[1]。先天性筋無力症候群(せんてんせいきんむりょくしょうこうぐん)とは、神経筋接合部のどこかに生まれつきの問題があり、力が入りにくい・疲れやすいといった症状が出る一群の病気の総称です。CMS7は、変異のしかたと遺伝形式によって、大きく優性型(CMS7A)と劣性型(CMS7B)の2つに分けられます。
優性型(CMS7A)——「じゃまをする」タイプの変異
最初にSYT2と病気の関係が見つかったのは、2014年のことでした。C2Bドメインのカルシウム結合に必須の場所に生じたミスセンス変異(アミノ酸が1つ別のものに置き換わる変異)が、複数の家系でランバート・イートン筋無力症候群に似た神経筋の病気を引き起こすことが報告されたのです[4]。具体的にはc.920A>C(p.Asp307Ala)とc.923C>T(p.Pro308Leu)という2つの変異が、それぞれ別の家系で見つかっています[5]。
私たちは同じ遺伝子を父由来・母由来で2つ持っています。CMS7Aでは、片方だけが変異していても発症します。これは単に「正常なタンパク質が半分に減る」からではなく、変異したタンパク質が、正常なタンパク質の働きまで邪魔してしまうためです。この「じゃまをする」性質をドミナントネガティブ(優性阻害)と呼びます。変異したシナプトタグミン-2が、正常型が存在していてもシナプス小胞の開口放出を障害する優性阻害作用を示すと考えられていますが、その詳細な分子機序はまだ完全には解明されていません[4][6]。
CMS7Aの症状としては、足の甲が高くなる凹足(おうそく、pes cavus)などの足の変形、下肢を中心とした筋力低下や筋のやせ、そして運動で悪化する疲れやすさ(易疲労性)が特徴です[4]。手足の末梢を中心に力が入りにくくなる「遠位型運動ニューロパチー」に近い像を示すこともあり、歩きにくさや転びやすさとして気づかれる場合もあります。発症の時期や進み方には幅があり、比較的ゆっくりと進む例が多いことが知られています[5]。
なぜ「じゃまをする」タイプの変異が、神経筋接合部でこれほど大きな影響を与えるのでしょうか。前の章でお話ししたように、シナプトタグミン-2は単独ではたらくのではなく、複数の分子が集まったリング状の集合体やSNARE複合体という「チーム」のなかで機能します。カルシウムを感知できなくなった変異型のシナプトタグミン-2がこのチームに紛れ込むと、正常なメンバーがいても全体としてカルシウムへの反応が鈍り、合図に合わせた速い放出が損なわれてしまうと考えられています[4]。1つの不良品が、製品全体の品質を落としてしまうようなイメージです。

🩺 院長コラム【同じ遺伝子でも「変異の性質」で対応が変わる】
CMS7で重要なのは、「同じSYT2の変異でも、じゃまをするタイプ(優性阻害)と、単に働きが失われるタイプ(機能喪失)とで、遺伝のしかたも重症度も、治療の考え方も変わってくる」という点です。これは、遺伝医学で病的バリアントの作用機序を評価する際にも共通する「変異の性質を読み解く」という考え方です。
超希少な病気では、文献に載る症例数そのものが限られます。だからこそ、一つひとつの遺伝子変化が細胞のなかで何を起こしているのかを、臨床遺伝専門医として文献を踏まえて丁寧に読み解くことが、次の一手を考える土台になります。原因となる変異のタイプを見きわめることは、遺伝形式や臨床像、治療選択を検討するための重要な情報になります。
劣性型(CMS7B)——「働きが失われる」タイプの変異
一方、2020年には、SYT2の働きそのものが失われる機能喪失(きのうそうしつ、loss-of-function)変異が、両方の遺伝子コピーに揃うと、より重い先天性の病気(CMS7B)を起こすことが報告されました[6]。5家系7名の患者さんの報告では、生まれたときから強い筋緊張低下(フロッピーインファント:ぐにゃっと力の入らない赤ちゃん)と著しい筋力低下がみられ、程度の差はあるものの呼吸への影響を伴うこともありました[6]。
劣性型(CMS7B)で症状が重くなりやすいのは、両方のSYT2が働きを失うことで、神経筋接合部での主要なカルシウムセンサーが根本的に不足してしまうためと考えられます。シナプトタグミン-2は神経筋接合部で主要なカルシウムセンサーとして働くため、両アレルの機能喪失では神経筋伝達が大きく障害され、出生時から重い症状として現れると考えられます[6]。それでも、後述するようにアセチルコリンエステラーゼ阻害薬で改善がみられた例が報告されており、正しく診断することの意義は小さくありません[6]。
ゆっくり進む優性型(CMS7A)と、生まれたときから重い劣性型(CMS7B)——同じSYT2遺伝子でありながら、変異の性質によって、これほど異なる病像を示すことが分かってきています。これは、遺伝子検査で見つかった変異を「どう読むか」が、いかに重要かを物語っています。CMS7の全体像や日常生活での注意点については、先天性筋無力症候群7型(CMS7)のページでもくわしく解説しています。
遺伝のしかた——優性型と劣性型で子どもへの確率が違う
CMS7は、変異のタイプによって遺伝形式が異なります。それぞれの型で、子どもへ受け継がれる確率が変わります。
図2:CMS7の2つの遺伝形式
優性型(CMS7A)
常染色体顕性(優性)遺伝。片方の変異だけで発症します。
➤ 子どもへ伝わる確率は妊娠ごとに原則50%
劣性型(CMS7B)
常染色体潜性(劣性)遺伝。両親が保因者で、両方から変異を受け継ぐと発症します。
➤ 保因者同士からは妊娠ごとに原則25%
※実際のリスクや見通しは、変異の内容やご家族の状況によって異なります。
優性型(CMS7A)は常染色体顕性(優性)遺伝で、親のどちらかがその変異を持っていれば、子どもへ伝わる確率は妊娠ごとに原則50%です[4]。一方、劣性型(CMS7B)は常染色体潜性(劣性)遺伝で、両親がそれぞれ変異を1つずつ持つ保因者(ほいんしゃ:症状はないが変異を持つ人)である場合、子どもが両方から受け継いで発症する確率は妊娠ごとに原則25%です[6]。
これらの確率はあくまで一般的な目安です。実際には、見つかった変異がどのタイプか、ご家族に同じ症状の方がいるかどうかなどで見通しは変わります。遺伝カウンセリングでは、検査結果の意味やご家族への影響を、臨床遺伝専門医と整理することができます。
診断と遺伝子検査——電気生理検査という「決め手」
CMS7の診断では、症状の確認に加えて電気生理学的検査(筋電図・反復神経刺激検査)が重要な役割を果たします[5]。神経を繰り返し刺激したり、短時間強く力を入れたあとの筋肉の反応を調べることで、神経から筋肉への「伝わりにくさ」と、その特徴的なパターンをとらえることができます。
CMS7Aで報告された特徴的な所見が、運動後に筋肉の反応が一時的に大きくなる「増強(ファシリテーション)」が、最長で60分という非常に長い時間持続することです[5]。これはランバート・イートン筋無力症候群にも似た、シナプス前(神経側)に問題があることを示すサインで、診断の手がかりになります。こうした電気生理検査の所見と遺伝子検査を組み合わせることで、より確かな診断に近づきます。
CMS7Aはランバート・イートン筋無力症候群(LEMS)とよく似た症状を示しますが、しくみは異なります。LEMSは自己免疫(自分の抗体が神経を攻撃する)によって後天的に起こることが多く、しばしばがんに伴います。一方、CMS7はSYT2遺伝子の変異による生まれつきの病気です。症状が似ていても、原因が「免疫」か「遺伝子」かで、検査も治療も変わります。だからこそ、両者を正確に見分けることが大切です。
先天性筋無力症候群には、SYT2以外にもアセチルコリン受容体のサブユニットをつくる遺伝子など、多くの原因遺伝子が知られています。症状だけからどの遺伝子が原因かを見分けるのは難しく、しかも原因によって効く薬・避けるべき薬が変わることもあります。そのため、遺伝子検査では、SYT2単独ではなく、症状が似た複数の原因遺伝子をまとめて調べる方法が効率的です。ミネルバクリニックでは、先天性筋無力症候群NGS遺伝子検査や、より広く神経筋疾患の原因を調べる神経筋疾患遺伝子パネル検査を用いて、複数の遺伝子を一度に調べることができます。
遺伝子検査で変異が見つかったときに大切なのは、その変異が「じゃまをする」タイプ(優性阻害)なのか、「働きが失われる」タイプ(機能喪失)なのかを見きわめることです。前述のように、この違いによって遺伝形式も、家族への影響も、治療の考え方も変わってきます。見つかった変異をどう読むか——ここに、臨床遺伝専門医が関わる意味があります。
治療と最新研究——伝達を助ける薬から核酸医薬まで
神経の伝達を助ける薬——3,4-ジアミノピリジン
CMS7で報告されている有効な薬の一つが、カリウムチャネルという「出口」をふさぐ3,4-ジアミノピリジン(3,4-DAP、一般名:アミファンプリジン)です[5]。この薬は神経の末端でカリウムの流出を抑えることで、カルシウムが流れ込む時間を長くします。その結果、シナプトタグミン-2の感度が下がっていても、細胞内のカルシウム濃度を高く保つことで、神経伝達物質の放出を後押しできると考えられています。CMS7Aの家系では、3,4-ジアミノピリジンによって症状と神経筋伝達の両方が改善したことが報告されています[5]。
3,4-ジアミノピリジンは、もともとよく似たしくみを持つランバート・イートン筋無力症候群に対して、プラセボと比較した無作為化試験で筋力の指標を改善することが示されてきた薬です[11]。また、劣性型(CMS7B)の患者さんの一部では、アセチルコリンの分解を防ぐアセチルコリンエステラーゼ阻害薬(ピリドスチグミンなど)によって、筋力や運動機能の部分的な改善がみられたことも報告されています[6]。「治療につながりうる(treatable)」病気であるという点は、CMS7を正しく診断する大きな意義の一つです。
ボツリヌス毒素(ボトックス)との意外な関係
シナプトタグミン-2には、もう一つ知っておきたい顔があります。それは、ボツリヌス神経毒素B型(BoNT/B)が神経に入り込む「入口(受容体)」として使われるという性質です[9]。ここで興味深い種差があります。マウスやラットはB型毒素に非常に敏感なのに対し、ヒトとチンパンジーは比較的強い抵抗性を持っています。その理由は、シナプトタグミン-2の毒素結合部位にあるアミノ酸が、げっ歯類ではフェニルアラニン(F)であるのに対し、ヒトではロイシン(L)になっている、という1か所のわずかな違い(F54Lと表記されます)にあります[9]。
このわずかな違いのために、ヒトのシナプトタグミン-2はB型毒素の受容体としての働きが大きく弱まっています[9]。臨床的にも、B型のボツリヌス製剤はA型と比べて、同じ効果を得るのに数十倍という高用量が必要であることが知られています[10]。この課題を乗り越えるため、タンパク質工学でヒトのシナプトタグミン-2に強く結合するよう改変した「改変型B型毒素」の開発も進められており、動物モデルで従来型より高い効果が報告されています[10]。基礎研究と治療用製剤の開発が、SYT2という1つの分子でつながっている好例です。
ASO(核酸医薬)の一般的な研究動向と将来の可能性
遺伝性疾患に対する分子標的治療の一つとして研究・実用化が進んでいるのがアンチセンスオリゴヌクレオチド(ASO)という核酸医薬です。ASOは、標的となるメッセンジャーRNA(mRNA)にくっついて、その働きを調整する短い人工の核酸です[12]。神経の分野ではすでに、脊髄性筋萎縮症(SMA)に対するヌシネルセンや、患者さん一人ひとりに合わせて作られたバッテン病向けのミラセンなど、実用化・臨床応用が進んでいます[12]。
ドミナントネガティブ変異に対して、病的アレル由来のmRNAを選択的に減らすASOを設計する戦略は、遺伝性疾患全般で検討されている考え方の一つです[12]。ただし、SYT2を標的とするASO治療について、現時点で臨床的有効性が確立した治療や承認薬はありません。したがって、CMS7Aへの応用は一般論から導かれる将来的な可能性であり、SYT2に対する治療効果が示されたという意味ではありません。
🩺 院長コラム【「診断がつく」ことの意味】
生まれつき力が入りにくい、疲れやすいといった症状では、原因の特定までに複数の検査が必要になることがあります。希少・遺伝性疾患では、臨床所見、電気生理学的検査、遺伝学的検査を組み合わせて原因を検討することが重要です。
CMS7のように、正しく診断できれば治療につながりうる病気もあります。だからこそ、症状を「体質」で片づけず、電気生理検査や遺伝子検査で原因を確かめることには大きな意味があります。正確な診断に基づいて、治療や今後の対応を検討することが重要です。ミネルバクリニックでは、遺伝学的検査と結果の解釈を医学的根拠に基づいて行います。
よくある質問(FAQ)
Q1. SYT2遺伝子とは、どんな遺伝子ですか?
1番染色体の1q32.1にある遺伝子で、シナプトタグミン-2というタンパク質の設計図です。このタンパク質は神経の末端で、カルシウムを感知して神経伝達物質を放出させる「引き金役(カルシウムセンサー)」として働きます。とくに神経と筋肉のつなぎ目(神経筋接合部)で主要な役割を担っています。
Q2. SYT2の変異でどんな病気になりますか?
先天性筋無力症候群7型(CMS7)という、神経から筋肉への伝達がうまくいかなくなる病気になります。変異のタイプにより、片方の変異で発症しゆっくり進む優性型(CMS7A)と、両方の変異が揃うと生まれたときから重い症状が出る劣性型(CMS7B)に分けられます。力の入りにくさ、疲れやすさ、足の変形などがみられます。
Q3. 遺伝しますか?子どもに伝わる確率は?
遺伝形式は変異のタイプで異なります。優性型(CMS7A)は常染色体顕性(優性)遺伝で、親から子へ伝わる確率は妊娠ごとに原則50%です。劣性型(CMS7B)は常染色体潜性(劣性)遺伝で、両親がともに保因者の場合、子どもが発症する確率は妊娠ごとに原則25%です。実際の見通しはご家族の状況によって変わるため、遺伝カウンセリングで整理することをおすすめします。
Q4. 治療法はありますか?
CMS7は「治療につながりうる」病気です。神経の伝達を助ける3,4-ジアミノピリジン(アミファンプリジン)や、アセチルコリンの分解を防ぐアセチルコリンエステラーゼ阻害薬(ピリドスチグミンなど)で、症状の改善が報告されています。効果や適応は個人差があるため、専門医による評価が必要です。原因を直接ねらうASO(核酸医薬)は、現時点では研究段階です。
Q5. ランバート・イートン筋無力症候群(LEMS)とは違うのですか?
症状は似ていますが、原因が異なります。LEMSは自分の抗体が神経を攻撃する自己免疫が原因で、後天的に起こり、しばしばがんに伴います。一方、CMS7はSYT2遺伝子の変異による生まれつきの病気です。症状が似ていても、原因が「免疫」か「遺伝子」かで検査も治療も変わるため、両者を正確に見分けることが重要です。
Q6. SYT2はボツリヌス毒素(ボトックス)と関係があるのですか?
はい。シナプトタグミン-2は、ボツリヌス神経毒素B型が神経に入り込む「入口(受容体)」として使われます。ヒトとチンパンジーは、この結合部位のアミノ酸が1か所だけげっ歯類と異なる(F54L)ため、B型毒素への抵抗性が比較的強く、同じ効果を得るのにA型より高い用量が必要とされます。これは治療用ボツリヌス製剤の開発にも影響しています。
Q7. SYT1遺伝子とは何が違うのですか?
SYT1とSYT2はよく似た「兄弟」の遺伝子で、細胞質側の配列は約88%が同じです。ただし働く場所が異なり、SYT1は主に大脳皮質や海馬の興奮性神経で、SYT2は小脳・脳幹や神経筋接合部で主役を務めます。関連する病気も異なり、SYT1の変異はベイカー・ゴードン症候群(神経発達症)と、SYT2の変異はCMS7(神経筋の病気)と結びついています。
🏥 神経筋の遺伝性疾患・遺伝子検査のことを、専門医に相談する
先天性筋無力症候群をはじめとする神経筋の遺伝性疾患や、遺伝のご相談は、臨床遺伝専門医が運営するミネルバクリニックへ。遺伝子検査の設計から結果の解釈、遺伝カウンセリングまで、終始責任をもって支援します。正確な診断に基づいて、治療や今後の対応を検討します。
🏥 ミネルバクリニックの特徴
臨床遺伝専門医が運営する、稀有な医療機関です
✓ 遺伝子検査の設計・結果説明・遺伝カウンセリングまで一貫対応
✓ 必要な検査をターゲット法で精度よく行うことを重視
✓ 生涯にかかわる情報だからこそ、スピードより「正確性」を最優先
「患者のための医療を実現することを貫いています」
関連記事
参考文献
- [1] SYT2 synaptotagmin 2 [Homo sapiens] – Gene. NCBI Gene. [NCBI Gene 127833]
- [2] Synaptotagmin-2 (SYT2) – Homo sapiens (Human). UniProt. [UniProt Q8N9I0]
- [3] Synaptotagmin 2; SYT2. OMIM. [OMIM 600104]
- [4] Herrmann DN, Horvath R, Sowden JE, et al. Synaptotagmin 2 mutations cause an autosomal-dominant form of Lambert-Eaton myasthenic syndrome and nonprogressive motor neuropathy. Am J Hum Genet. 2014;95(3):332-339. doi:10.1016/j.ajhg.2014.08.007. [PMC4157148]
- [5] Whittaker RG, Herrmann DN, Bansagi B, et al. Electrophysiologic features of SYT2 mutations causing a treatable neuromuscular syndrome. Neurology. 2015;85(22):1964-1971. doi:10.1212/WNL.0000000000002185. [PMC4664120]
- [6] Donkervoort S, Mohassel P, Laugwitz L, et al. Biallelic loss of function variants in SYT2 cause a treatable congenital onset presynaptic myasthenic syndrome. Am J Med Genet A. 2020;182(10):2272-2283. doi:10.1002/ajmg.a.61765. [PMC7959540]
- [7] Chen C, Arai I, Satterfield R, Young SM Jr, Jonas P. Synaptotagmin 2 Is the Fast Ca2+ Sensor at a Central Inhibitory Synapse. Cell Rep. 2017;18(3):723-736. doi:10.1016/j.celrep.2016.12.067. [PMC5276807]
- [8] Zanetti MN, Bello OD, Wang J, et al. Ring-like oligomers of Synaptotagmins and related C2 domain proteins. eLife. 2016;5:e17262. doi:10.7554/eLife.17262. [PMC4977156]
- [9] Peng L, Berntsson RPA, Tepp WH, et al. Botulinum neurotoxin D-C uses synaptotagmin I and II as receptors, and human synaptotagmin II is not an effective receptor for type B, D-C and G toxins. J Cell Sci. 2012;125(13):3233-3242. doi:10.1242/jcs.103564. [J Cell Sci 2012]
- [10] Elliott M, Favre-Guilmard C, Liu SM, et al. Engineered botulinum neurotoxin B with improved binding to human receptors has enhanced efficacy in preclinical models. Sci Adv. 2019;5(1):eaau7196. doi:10.1126/sciadv.aau7196. [Sci Adv 2019]
- [11] Sanders DB, Massey JM, Sanders LL, Edwards LJ. A randomized trial of 3,4-diaminopyridine in Lambert-Eaton myasthenic syndrome. Neurology. 2000;54(3):603-607. doi:10.1212/WNL.54.3.603. [PubMed 10680790]
- [12] Hill SF, Meisler MH. Antisense Oligonucleotide Therapy for Neurodevelopmental Disorders. Dev Neurosci. 2021;43(3-4):247-252. doi:10.1159/000517686. [PubMed 34412058]






