

目次

POLR1D(ポルアールワンディー)遺伝子は、細胞がタンパク質をつくる工場「リボソーム」の材料を用意する、RNAポリメラーゼI/IIIという酵素の小さな部品(サブユニット)の設計図です。ふだんはほとんど目立たない部品ですが、この遺伝子に変化(バリアント)が起こると、顔やあごの骨がうまく育たないトリーチャー・コリンズ症候群2型(TCS2)という生まれつきの病気の原因になります。しかも、同じ遺伝子でありながら「片方の変化だけで発症する(優性)」場合と「両方が変化して初めて発症する(劣性)」場合の両方が知られている、少しめずらしい遺伝子でもあります。この記事では、POLR1Dが体の中で何をしているのか、なぜ顔やあごの発達に関わるのか、遺伝子検査や遺伝カウンセリングでどう扱われるのか、そして2026年に報告された最新の治療研究までを、臨床遺伝専門医の視点で整理します。
Q. POLR1D遺伝子とはどんな遺伝子で、どんな病気に関係しますか?
POLR1Dは、リボソーム(タンパク質工場)の材料となるRNAをつくるRNAポリメラーゼI/IIIに共通して使われる小さな部品「RPAC2」の設計図です。この部品はもう一つの部品POLR1C(RPAC1)とペアを組んで酵素の骨組みを支えます。POLR1Dに病的なバリアントがあると、リボソームづくりが滞り、顔やあごの骨をつくる細胞(頭蓋神経堤細胞)の発達に影響して、トリーチャー・コリンズ症候群2型を起こすことがあります。優性遺伝と劣性遺伝の両方の形が報告されています。
- ▶正体:RNAポリメラーゼI/IIIの共有サブユニットRPAC2(133アミノ酸の小さなタンパク質)
- ▶場所:13番染色体の13q12.2。基準となる転写産物はNM_015972.4
- ▶病気:トリーチャー・コリンズ症候群2型(TCS2、OMIM #613717)
- ▶遺伝:常染色体顕性(優性)と常染色体潜性(劣性)の両方がある
- ▶検査:点変異だけでなく遺伝子まるごとの欠失(CNV)も調べることが重要
- ▶研究:2026年に抗酸化剤NACによる動物モデルでの改善が報告(前臨床段階)
1. POLR1D遺伝子とは ─ リボソームづくりを支える小さな部品
わたしたちの細胞は、生きていくために絶えず新しいタンパク質をつくっています。その組み立て工場がリボソームです。リボソームそのものも、rRNA(リボソームRNA)とリボソームタンパク質を材料にして組み立てられます。この材料であるRNAを写し取る(転写する)のが、RNAポリメラーゼI(Pol I)とRNAポリメラーゼIII(Pol III)という2つの酵素です。POLR1Dは、この2つの酵素に共通して組み込まれる小さな部品の設計図です。
POLR1Dがつくるタンパク質はRPAC2と呼ばれ、わずか133個のアミノ酸(約15.2キロダルトン)でできた、とても小さなサブユニットです。歴史的にはRPA16、RPA9、AC19などさまざまな別名で論文に登場してきました。NCBIの遺伝子IDは51082、染色体上の位置は13番染色体の13q12.2です。臨床の検査報告では、基準となる転写産物としてNM_015972.4(MANE Selectと一致)を使うのが最も安全です。古い資料にはNM_152705という別の転写産物(122アミノ酸相当)も混在するため、同じ「c.(塩基番号)」表記でも基準が違うと座標がずれる可能性があるからです[1]。
💡 用語解説:サブユニットと転写産物
「サブユニット」とは、大きな酵素やタンパク質複合体をつくる部品のひとつです。RNAポリメラーゼは十数個の部品が組み合わさった大きな装置で、POLR1D(RPAC2)はそのなかの1つです。「転写産物(NM_015972.4など)」は、遺伝子から写し取られるRNAの設計図の版番号のようなもので、検査ではどの版を基準にしたかを明記することが正確な変異表記のために欠かせません。
重要なのは、POLR1Dは化学反応の中心(触媒部位)そのものではない、という点です。RPAC2は、もう一つの部品であるPOLR1C(RPAC1)と安定なペア(ヘテロ二量体)を組み、Pol IとPol IIIの構造的な土台をつくります。いわば、装置の芯を組み上げてしっかり支える骨組み役です。ですから、POLR1Dの働きが落ちると、酵素全体の組み立てが不安定になり、リボソームづくりと細胞の成長能力に直接ひびきます。この「部品としての役割」を理解しておくと、後で説明する病気の仕組みがすっきり見えてきます。
2. 分子機能 ─ Pol IとPol IIIに共通する「骨組み役」
RNAポリメラーゼIは、おもに細胞核のなかの核小体(かくしょうたい)で大きなrRNAの前駆体(47S前駆体rRNA)を写し取り、リボソームの18S・5.8S・28S rRNAをつくる流れの出発点になります。一方、RNAポリメラーゼIIIは、5S rRNAやtRNAなど、短い機能性RNAをつくります。POLR1D(RPAC2)とPOLR1C(RPAC1)のペアは、この2つの酵素に共有されているため、POLR1Dの変化は理屈のうえではPol IとPol IIIの両方に影響しうるのです[1]。
ただし、トリーチャー・コリンズ症候群に関する研究では、47S前駆体rRNAの減少や、細胞のなかで働けるリボソームの量の低下、そして細胞増殖の障害といった、Pol I ─ リボソーム生合成の軸の異常がとくにはっきり観察されています[4]。つまり「POLR1DはPol IとIIIの共有部品である」という分子の事実と、「顔やあごの病気ではPol I/リボソームづくりの障害が主役として現れる」という病気レベルの事実は、分けて考えるのが正確です。
「ドメイン」より「界面」で理解する
POLR1Dは、大きな酵素のように明確な機能ドメインをいくつも並べたタンパク質ではありません。133アミノ酸のほぼ全体が、よく保存されたRPAC2型の小さなサブユニットとして働きます。そのため、この部品を理解するには「どの触媒残基を持つか」よりも、「POLR1Cや酵素本体にどう組み込まれるか(結合する面=界面)」を見るほうが役に立ちます。実際、患者さんで見つかったp.Gly52Gluというミスセンス変異は、POLR1Dの量そのものを減らすのではなく、POLR1Cと結びつく力を弱めることが実験で示されています[5]。局所的な1か所の変化でも、部品どうしの組み立てを壊せるということです。
3. 立体構造 ─ 巨大な酵素の中でRPAC2はどこにいるか
近年のクライオ電子顕微鏡(cryo-EM)の進歩によって、ヒトのRNAポリメラーゼの姿が原子レベルに近い精度で見えるようになりました。ヒトPol IIIの構造は、転写している状態と何も結合していない状態の両方が、およそ2.8〜3.3オングストロームの分解能で解かれています。この構造モデルには、RPC1やRPC2などの本体に加えて、RPAC2(POLR1D)とRPAC1(POLR1C)が17個のサブユニットの一員としてはっきり配置されています[9]。これは相互作用の予測ではなく、複合体のなかにRPAC2が実際に組み込まれている構造的な証拠です。
ヒトPol Iについても、伸長中の複合体の構造が約2.7オングストロームという高い分解能で報告されました。この研究では、ヒトPol Iが13個のサブユニットからなることが確認され、RPAC2はその触媒コアを構成する一員として整理されています[10]。POLR1D自身がRNA合成の反応中心をつくるわけではありませんが、巨大な複合体が正しく組み上がり、正しい形を保つために欠かせない位置を占めているのです。
💡 用語解説:クライオ電子顕微鏡とヘテロ二量体
「クライオ電子顕微鏡」は、タンパク質を凍らせて電子線で観察し、その立体構造を精密に描く技術です。「ヘテロ二量体」は、種類の異なる2つのタンパク質がペアを組んだ状態のこと。POLR1D(RPAC2)とPOLR1C(RPAC1)はこのヘテロ二量体をつくり、酵素の骨組みの一部になります。p.Gly52Gluのような変異は、このペアの結びつきを弱めることがわかっています。
こうした構造の情報は、単に「きれいな写真が撮れた」という話ではありません。RPAC2(POLR1D)が複合体のどこに、どのサブユニットと接して座っているかがわかると、患者さんで見つかった個々のミスセンス変異が「酵素の芯の組み立て面にあるのか」「表面の目立たない場所にあるのか」を地図の上で照らし合わせられるようになります。これは、意義がはっきりしないバリアント(VUS)が病的かどうかを考えるときの、貴重な手がかりになります。ヒトPol IIIの高分解能構造は、まさにその土台を提供しています[9]。
相互作用のなかで最も確実なのは、POLR1CとPOLR1Dの直接の結びつきです。古典的な生化学の研究から始まり、ヒトPol IIIの同定、cryo-EM、さらにTCSの変異を使った試験管内の実験まで、複数の方向から裏づけが重ねられてきました[5]。一方で、同じ巨大複合体の中で近くにある、というだけの関係を、すべて独立した強い1対1の結合とみなすのは行きすぎです。たとえばTCOF1(トリーコル/Treacle)は同じTCSの病気の軸に属しますが、POLR1Dと直接結合する相手だと確定しているわけではありません。劣性型のPOLR1D症例でTCOF1のmRNAが減っていたという観察は、調節のうえでのつながりを示しますが、タンパク質どうしが直接くっつく証明ではない点に注意が必要です[2]。
4. トリーチャー・コリンズ症候群との関係
トリーチャー・コリンズ症候群(TCS)は、顔面の骨の発達に関わる生まれつきの病気で、下顎骨異形成症(マンディブロフェイシャル・ディソストーシス)の一つに分類されます。頬骨(きょうこつ)の低形成、下顎の低形成(小顎症)、下向きに傾いた眼のすきま(眼瞼裂)、下まぶたのくぼみ(コロボーマ)、耳の変形(小耳症)や外耳道の狭窄・閉鎖、それにともなう伝音難聴、口蓋裂などが特徴です。知的発達は多くの場合たもたれます。発生頻度は報告により幅がありますが、GeneReviewsでは約8万人に1人と推定されています[7]。
POLR1DがTCSの原因遺伝子であると突き止めたのは、2011年のDauwerseらの研究です。典型的なTCSの患者さんで、13q12.2に生じた約156キロベースの新生(de novo)欠失を見つけ、POLR1D遺伝子がまるごと失われていることを示しました。さらにTCOF1に変異のないTCS患者さんを追加で調べ、POLR1Dのヘテロ接合変異を多数同定しました[1]。Dauwerseらは、この最初の欠失例に加え、252例のTCS患者の解析からPOLR1Dのヘテロ接合変異を20個同定しており、遺伝子まるごとの欠失や機能を失う変異が含まれることから、ハプロ不全(片方の遺伝子量の不足)が主要な仕組みの一つと強く支持されています[11]。この発見によって、TCSは単なるTCOF1の病気ではなく、「Pol I/リボソームづくりの障害による頭蓋顔面のリボソーム病」として理解されるようになりました。
💡 用語解説:新生(de novo)変異とリボソーム病
「新生変異(de novo変異)」とは、両親のどちらにもなく、その子で初めて生じた遺伝子の変化のことです。「リボソーム病(ribosomopathy)」は、リボソームをつくる過程の障害によって起こる病気の総称。全身に必要なはたらきなのに、なぜか特定の組織(TCSでは顔やあご)に症状が強く出るのが特徴で、これは発生期に活発に増える細胞ほど影響を受けやすいためと考えられています。
TCSの原因遺伝子は4つ
TCSの原因遺伝子は現在4つ知られており、それぞれ番号が振られています。最も多いのがTCOF1(TCS1)で、報告により全体の約60〜90%を占めます。次いでPOLR1D(TCS2)、POLR1C(TCS3)、そして後年に加わったPOLR1B(TCS4)です[11][12]。POLR1DはTCS全体の約6〜8%とされ、TCOF1に変異が見つからない症例ではとくに重要になります。ただし、この割合は紹介バイアスや対象集団によって変わるため、単一の数字を普遍的な頻度とみなすべきではありません。
📊 トリーチャー・コリンズ症候群の主な原因遺伝子
| 型 | 遺伝子 | おおよその割合 | 主な遺伝形式 |
|---|---|---|---|
| TCS1 | TCOF1 | 約60〜90%(最多) | 常染色体顕性(優性) |
| TCS2 | POLR1D | 約6〜8% | 顕性(優性)+潜性(劣性) |
| TCS3 | POLR1C | 約1% | 常染色体潜性(劣性) |
| TCS4 | POLR1B | 約1〜2% | 常染色体顕性(優性) |
割合は報告により幅があり、対象集団や検査方法によって変わります。TCOF1陰性例ではPOLR1D・POLR1C・POLR1Bを含めた検査が役立ちます[3][12]。
5. 優性と劣性 ─ 同じ遺伝子で両方が成り立つ理由
POLR1Dとトリーチャー・コリンズ症候群の関係で特に興味深いのは、同じ遺伝子で常染色体顕性(優性)と常染色体潜性(劣性)の両方が成り立つ点です。多くの症例は、片方の遺伝子の変化だけで発症する優性型です。これに対して2014年、Schaeferらは血族結婚のある2家系の4人の子どもで、c.163C>G(p.Leu55Val)というホモ接合の変異を報告し、POLR1Dによる初めての劣性型TCSを示しました。この変異はRNAポリメラーゼの二量体化にかかわる領域にあり、同じ研究ではTCOF1のmRNAが約50%に減っていることも示されました[2]。
これを最もうまく説明できる考え方は、次のようなものです。機能を強く失うタイプの変化(欠失やナンセンス変異など)は、1コピーだけでも遺伝子量が足りなくなり優性として現れる。一方、はたらきが部分的に残る弱いミスセンス変異(ハイポモルフ)は、ヘテロ接合(片方だけ)なら十分な機能が残るため発症せず、両方のコピーが変化して初めて必要量を下回り劣性として現れる——という仕組みです。ただしこれは複数の遺伝学・機能データを統合した推論であり、すべての変異をこの2分類で説明できるわけではありません[11]。
代表的なバリアントと、重症度予測のむずかしさ
POLR1Dの変異のなかには、示唆に富む例がいくつもあります。最初に病気との関連を証明した約156キロベースの遺伝子まるごとの欠失は、ハプロ不全を最も直接的に支持しました[1]。p.Gly52Gluというミスセンス変異は、POLR1Cとの結びつきを弱めることで病気を起こしうることを示しました[5]。そして2022年には、c.91del(p.Q31Rfs*10)というフレームシフト変異をもつ中国の家系が報告され、同じ変異を持ちながら家系内で症状の程度が大きく異なることが示されました[6]。
さらに2025年には、c.220dup(p.His74ProfsTer8)という新しいフレームシフト変異が、症状のない父親から子へ受け継がれた症例が報告されました。この子は典型的なTCSの所見を示した一方、同じ変異を持つ父親には明らかな症状がなかったとされ、不完全浸透や表現度の幅という問題を改めて示しました[8]。もっとも、TCSでは極めて軽症の人が診察で見逃されることもあるため、1例から厳密な浸透率を計算することはできません。こうした家系内の表現型の幅は、変異の種類だけから胎児や子どもの重症度を予測することが現時点では信頼できない、ということを教えてくれます。
院長コラム:同じ変異でも、重さは人それぞれ
「同じ遺伝子変異が見つかったのだから、症状も同じはず」と考えたくなるのは自然なことです。けれども実際には、まったく同じ変異を家族で共有していても、症状の重さが大きく違うことがあります。POLR1Dのc.91delの家系や、無症状の親から受け継がれた例は、その典型です。遺伝医学では、同じ遺伝子でも変異の性質や個人差によって臨床的な意味づけが変わります。TCSでも「変異の種類がわかれば重症度がわかる」とは限らない、という点は重要です。遺伝子検査の結果は、あくまで判断材料の一つとして、全体像のなかで読み解くことが大切です。
6. 動物モデルが明かした病気の仕組み
POLR1Dがなぜ顔やあごの発達に関わるのかは、ゼブラフィッシュ(小型の熱帯魚)とショウジョウバエのモデルによって、かなり具体的に説明できるようになりました。2016年、Wattらのゼブラフィッシュ研究は、polr1cやpolr1dを欠損させた魚が、ヒトのTCSに似た頭蓋顔面の軟骨形成不全を示すことを明らかにしました。発生初期の神経堤細胞(顔やあごの骨・軟骨のもとになる細胞)の指定や移動が全部消えるわけではなく、咽頭弓(いんとうきゅう)に来た後の細胞の数や増える力が低下し、最終的にあごや顔の軟骨づくりが障害される、という流れでした[4]。
同じ研究では、rRNAの転写とリボソームづくりの低下も確認され、機能するリボソームの産生が妨げられていることが示されました。つまり「顔の細胞が最初から作られない」のではなく、「作られて移動した細胞が、十分なリボソームを作れず増殖・生存できない」という病態モデルが支持されたのです。さらにこの研究は、細胞死がTp53(がん抑制因子p53の魚版)に依存しており、tp53を抑えると頭蓋骨格の異常が和らぐことも示しました[4]。
2022年には、Palumboらがショウジョウバエを使って、患者さんの変異に対応する残基を直接調べました。ショウジョウバエのG30R変異は、幼虫のrRNAを減らし、成長を遅らせ、発生を止めました。この残基は、ヒトのTCSで変異するGly52に対応します。そして、ヒトのG52E変異とハエのG30E変異はいずれも、それぞれのPOLR1Cとの結びつき(ヘテロ二量体化)を低下させました[5]。これは「患者さんの変異が本当に部品の組み立てを壊す」という直接の生化学的証拠で、コンピューター予測よりもずっと強い裏づけです。この研究では、POLR1Dが神経系だけでなく非神経系の組織の発生にも必要であることも示されました。ですから「顔にしか症状が出ないのはPOLR1Dが顔にしか発現しないから」という解釈は正しくなく、組織ごとの感受性の差(しきい値効果)を考える必要があります。
💡 用語解説:核小体ストレスとp53
リボソームづくりがうまくいかないと、核小体に「ストレス」がかかり、細胞の見張り役であるp53が活性化して、細胞周期の停止やアポトーシス(プログラムされた細胞死)が起こります。TCSでは、この経路によって顔やあごをつくるはずの細胞が失われると考えられています。動物モデルでこの細胞死を抑えると骨格異常が和らぐことから、病態の中心にリボソームストレスとp53系があることが見えてきます。
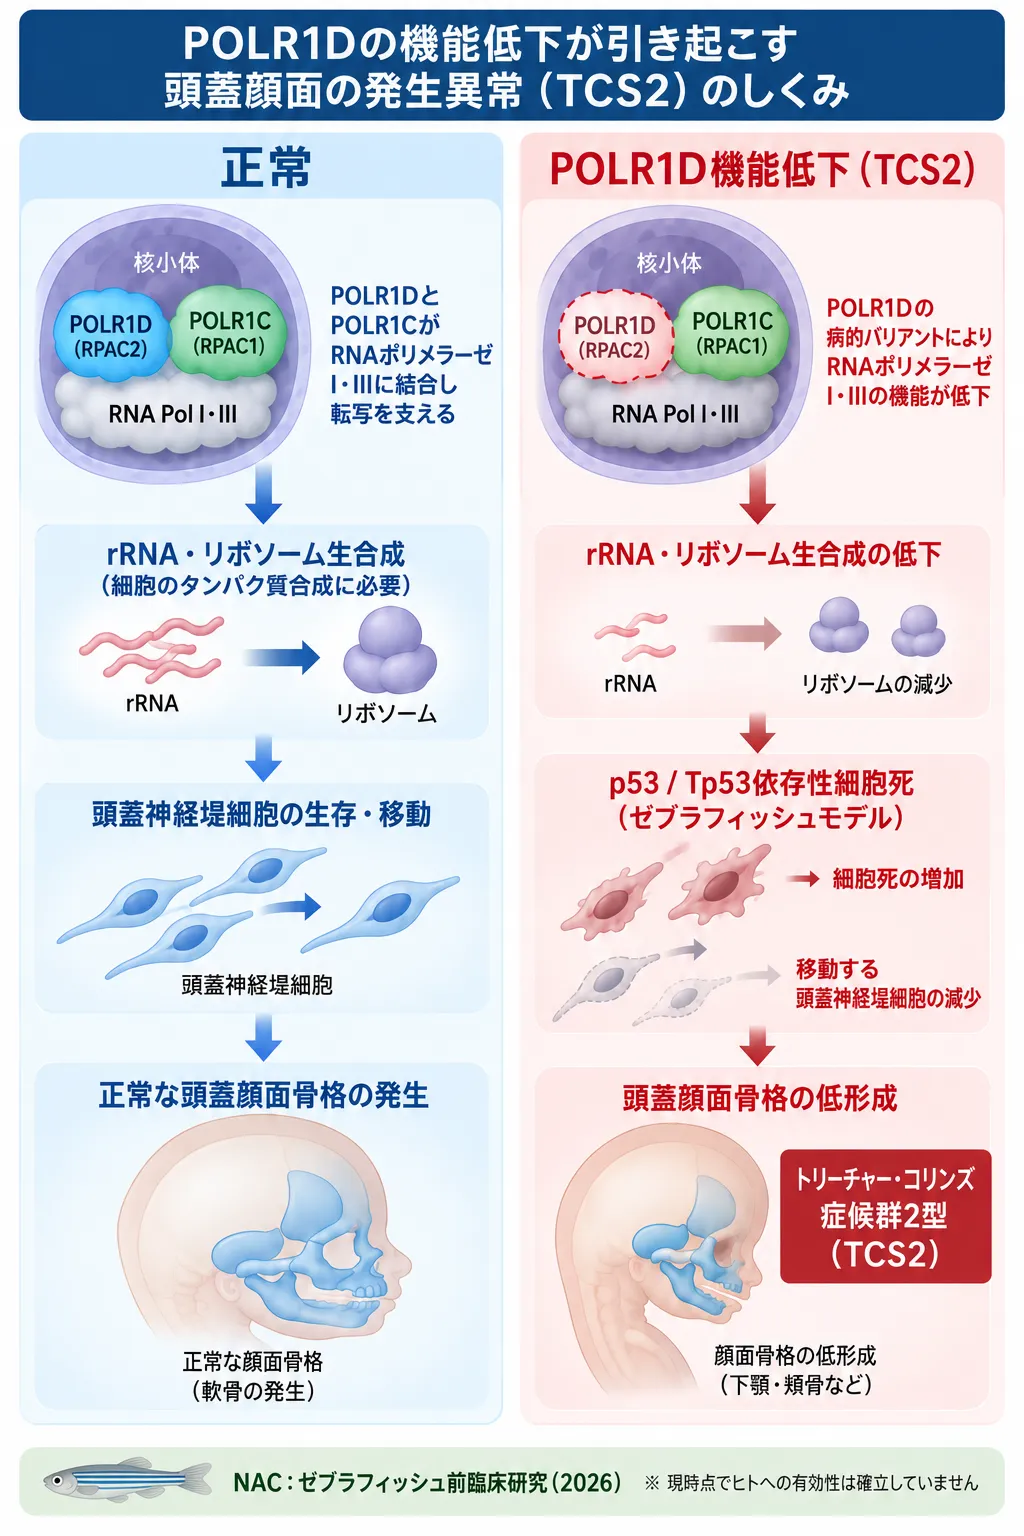
正常ではPOLR1D(RPAC2)がPOLR1C(RPAC1)とともにRNAポリメラーゼI・IIIの機能を支え、rRNA転写とリボソーム生合成を介して頭蓋神経堤細胞の発生を支えます。POLR1Dの機能が低下するとリボソーム生合成が障害され、ゼブラフィッシュモデルではTp53依存性の細胞死が増加して頭蓋神経堤細胞が減少し、頭蓋顔面骨格の低形成につながります。なお、N-アセチルシステイン(NAC)による改善は2026年に報告されたゼブラフィッシュでの前臨床研究の知見であり、ヒトでの有効性は確立していません。
7. 遺伝子検査での考え方
典型的なTCSが疑われる場合、TCOF1だけでなくPOLR1D・POLR1C・POLR1Bを含む頭蓋顔面/TCSのマルチジーンパネルや、エクソーム/ゲノム解析を検討するのが合理的です。POLR1Dの寄与はTCOF1より小さいものの、TCOF1に変異が見つからない症例ではとくに重要になります。古い3遺伝子パネルだけでは、POLR1Bが加わった現在の遺伝的な多様さを完全にはカバーできません[12]。
POLR1Dで特に大切なのは、点変異(SNV)や小さな挿入欠失の配列解析だけでなく、エクソン単位・遺伝子単位の欠失/重複(CNV)解析も確保することです。なぜなら、最初にこの病気との関連を証明した変化そのものが、遺伝子まるごとの欠失だったからです[1]。エクソーム解析が陰性でも、CNVの検出性能が不十分なら「POLR1D陰性」と結論づけない方が安全です。また、報告に使うHGVS表記は可能なかぎりNM_015972.4を基準とし、転写産物の版番号を明記することが、座標のずれを防ぐうえで欠かせません。
⚠️ 注意:ClinVarの「件数」を病的変異数と混同しない
公的なバリアントデータベースClinVarでPOLR1Dを検索すると多数のバリアントが表示されますが、これは病的バリアントの数ではありません。ClinVarには病的(pathogenic)だけでなく、意義不明(VUS)、良性寄り、良性、異なる疾患への登録、古い評価などが混在しています。件数をそのまま「既知の病的変異数」として引用するのは誤りです。個々のバリアントは、ClinVarの評価やレビュー状況、集団頻度、機能への影響、家系内での分離、新生変異かどうか、構造上の位置などを統合して、ACMG/AMPの枠組みで慎重に評価する必要があります。
とりわけ新生(de novo)変異かどうかを確かめる親の検査には大きな価値があります。新生の機能喪失変異は強い病原性の証拠になりうる一方、親から受け継がれた場合、その親が非常に軽症か見かけ上は無症状のこともあるからです。劣性を疑う症例では、2つの候補バリアントが同じ染色体上(cis)にあるのか別々(trans)にあるのかを確認することも重要になります[8]。
8. 遺伝カウンセリングと再発リスク
病的なヘテロ接合バリアントによる優性型TCSでは、罹患している人が生殖細胞にそのバリアントを持つ場合、各妊娠で子に伝わる確率は理論上50%です。ただし、伝わった子の重症度をこの50%という数字から予測することはできません。表現度の幅、軽症の親、家系内の異質性があるためです。確立した劣性型(biallelic)では、両親がともに保因者であれば、各妊娠で25%が罹患、50%が保因者、25%が非保因者という古典的な再発リスクが基本になります[11]。
ここで注意したいのは、POLR1Dには優性のアレルも存在するため、「片方の親にバリアントがある=保因者で無症状」と単純に決めつけないことです。そのアレルが優性か劣性か、機序を確認する必要があります。家族内で病的バリアントが確定していれば、出生前診断や着床前遺伝学的検査(PGT)は技術的には可能です。ただし、胎児がバリアントを受け継いだことと、出生後のあご・顔の重症度、気道確保の必要性、聴覚障害の程度を予測することは別問題であり、c.91delの家系のような大きな家系内変動が、その限界をよく示しています[6]。
もう一つ実務で大切なのは、家族のなかで誰にバリアントがあるかを丁寧に確認することです。優性型では、罹患したお子さんのバリアントが親から受け継がれたものか、その子で初めて生じた新生変異かによって、次の妊娠での再発リスクの説明が変わります。親のどちらかが同じバリアントを持つ場合、その親自身が軽症で見過ごされていたり、症状の出方が家族内で大きく違ったりすることは、これまでの報告からもよく知られています。数字としての再発率と、実際に生まれてくるお子さんの症状の重さは別の問題であり、両方を分けて理解しておくことが、落ち着いた意思決定につながります[6]。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何がわかり何がわからないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、そしてどのような選択肢があるのか、といった点です。TCSは症例数の限られる希少な病気であり、原因がわからないまま検査を重ねる状況や、診断名がつくまでに時間がかかる経過は、多くの希少・遺伝性疾患に共通します。臨床遺伝専門医として文献を踏まえながら、正確な診断に基づいて選択肢を検討できるよう、中立の立場で判断材料を整理する役割を担います。
9. 治療と研究の展望
2026年時点で、POLR1Dによるトリーチャー・コリンズ症候群に対する確立した分子標的治療はありません。臨床の管理は、生まれたときからの気道、摂食、聴覚、眼科、歯科・矯正、言語、口蓋、そして顎顔面の再建といった多職種によるケアが中心です。伝音難聴への早期介入は言語発達のうえでとくに重要で、重い小顎症では新生児期から気道の計画が必要になります[11]。
酸化ストレスとN-アセチルシステイン(NAC)
2026年に報告された、POLR1Dを直接対象とした注目の研究があります。CRISPR/Cas9で作製したpolr1d crispant(クリスパント)ゼブラフィッシュを用いて、抗酸化剤のN-アセチルシステイン(NAC)の効果を調べたものです。この研究では、酸化ストレスによる神経堤細胞の喪失がTCSの顔面形成異常の重要な引き金であるという考えのもと、受精後6〜72時間の胚に0.5〜1.0ミリモルのNACを投与しました。その結果、神経堤細胞のアポトーシスが42%減少し(p=0.006)、TCS様の頭蓋顔面の軟骨異常が和らいだと報告されています。しかも、この効果はp53経路の転写活性化を介さずに得られた点が特徴です[13]。
⚠️ 重要:これは動物モデルの前臨床研究です
NACの結果はあくまでゼブラフィッシュでの概念実証(proof-of-concept)であり、ヒトの胎児への有効性や安全性を示すものではありません。TCSの主な形態異常は胎生のごく早い時期に形づくられるため、出生後に抗酸化剤を使って、すでにできあがった骨格の異常を元に戻せるという意味でもありません。ヒトの妊娠中の介入には、投与時期、胎盤の通過、用量、安全性、ほかの臓器への影響など、未解決の課題が数多く残されています。現段階のNACは「治療法」ではなく、酸化ストレスが調整可能な標的になりうる、という前臨床の仮説として位置づけるのが適切です。
なお、リボソームストレスからp53系を経て細胞死に至る経路はTCS研究全体で長く注目されてきましたが、p53は重要ながん抑制因子でもあるため、全身的・長期的にp53を抑えることをヒトの胎児治療にそのまま応用するのは、安全性の面で現実的ではありません。より有望なのは、p53そのものを止めるのではなく、その上流にあるリボソームづくりやアポトーシス、酸化ストレスを、発生の限られた時期に一時的に補正できるかを検証する方向だと考えられます[4]。
遺伝子治療とiPS細胞研究
POLR1Dは133アミノ酸と小さいため、運び屋(ベクター)の容量という点だけなら遺伝子補充の対象として扱いやすく見えます。しかし本当の難所はサイズではなく、時期と場所です。TCSの病態は、頭蓋神経堤や咽頭弓がつくられる胎生期の狭い時間帯に生じるため、出生後の遺伝子補充では骨格の形態異常を防ぐには遅い可能性が高いのです。胎児期の遺伝子導入・編集には、さらに重大な安全性・倫理上の課題がともないます。現在の文献は、POLR1Dの遺伝子治療の臨床応用を支持する段階にはありません。
一方、研究用途としては、患者さん由来のiPS細胞から頭蓋神経堤細胞を分化させ、CRISPRで変異を修正する前後で、rRNA合成や核小体の形、POLR1Cとの組み立て、増殖、アポトーシスを比べる系が非常に有用と考えられます。これは動物モデルで証明された仕組みをヒト細胞に移し、意義不明のバリアント(VUS)の機能判定にも使える可能性があります。ただしこれは現在のエビデンスから導かれる研究の提案であり、確立した診断法ではありません。今後は、ヒト胚・神経堤細胞でのPOLR1Dの発現とPol I/III活性を直接測ること、患者さんのミスセンス変異を構造上の界面にマッピングして機能を標準化して測ること、そして「正常な活性の何%を下回ると症状が出るか」というしきい値を明らかにすることが、重要な課題として残されています。
10. よくある誤解
誤解①「小さな部品だから、変化しても影響は小さい」
POLR1Dは133アミノ酸の小さなサブユニットですが、Pol IとPol IIIの骨組みを支える必須の部品です。この部品の量や組み立てが損なわれると、リボソームづくり全体に影響し、顔やあごの発達に関わる病気につながります。
誤解②「POLR1Dは優性遺伝だけ」
実際には、優性(片方の変化で発症)と劣性(両方の変化で発症)の両方が報告されています。変異の性質によって、量的な不足で優性になる場合と、弱い変異が重なって劣性になる場合があると考えられています。
誤解③「変異の種類がわかれば重症度も予測できる」
同じ変異を持つ家族でも症状の重さが大きく異なる例があり、症状のない親から受け継がれた例もあります。変異の種類だけから重症度を予測することは、現時点では信頼できません。
誤解④「顔に症状が出るのは顔だけで働く遺伝子だから」
POLR1Dは全身で必要な遺伝子です。顔やあごに症状が強く出るのは、発生期に活発に増える神経堤細胞がリボソーム需要が高く、ストレスに弱いためと考えられています。
まとめ ─ 小さな部品が結ぶ、転写・リボソーム・発生
POLR1Dは「小さなポリメラーゼの補助部品」でありながら、巨大な転写複合体の組み立て、リボソームの産生、そして頭蓋神経堤細胞の発生需要を結びつける、重要な疾患遺伝子です。ヒトの遺伝学では、トリーチャー・コリンズ症候群との因果関係は十分に確立しています[1]。同時に、「なぜ顔が選択的に障害されるのか」「なぜ同じ遺伝子で優性と劣性が成り立つのか」「どのミスセンス変異が本当に病的なのか」「発生期のストレスを安全に補正できるのか」といった問いは、2026年時点でもPOLR1D研究の中心的な未解決課題として残されています。
遺伝子検査でPOLR1Dのバリアントが見つかったとき、その結果が持つ意味は、変異の種類、遺伝形式、家族の情報、そして構造や機能のデータを総合してはじめて見えてきます。数字や変異名だけが独り歩きしないよう、全体像のなかで丁寧に読み解くことが、正確な診断とその後の選択につながります。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
よくある質問(FAQ)
Q1. POLR1D遺伝子とは何ですか?
POLR1D(ポルアールワンディー)は、RNAポリメラーゼIとIIIに共通して使われる小さな部品「RPAC2」(133アミノ酸)の設計図となる遺伝子です。13番染色体の13q12.2にあり、基準となる転写産物はNM_015972.4です。RPAC2はもう一つの部品POLR1C(RPAC1)とペアを組み、リボソームの材料となるRNAをつくる酵素の骨組みを支えます。この遺伝子に病的な変化があると、トリーチャー・コリンズ症候群2型の原因になります。
Q2. POLR1Dの変化で起こる病気は何ですか?
トリーチャー・コリンズ症候群2型(TCS2、OMIM #613717)です。頬骨や下あごの低形成、下向きに傾いた眼のすきま、下まぶたのくぼみ(コロボーマ)、耳の変形や外耳道の狭窄、それにともなう伝音難聴、口蓋裂などが特徴で、知的発達は多くの場合たもたれます。症状の重さには非常に幅があります。TCS全体では、TCOF1(TCS1)が最も多く、POLR1Dは少数派です。
Q3. POLR1Dは優性遺伝ですか、劣性遺伝ですか?
その両方が報告されています。多くの症例は、片方の遺伝子の変化だけで発症する常染色体顕性(優性)です。一方、2014年には、両方の遺伝子が変化して初めて発症する常染色体潜性(劣性)の家系(p.Leu55Valのホモ接合)も報告されました。機能を強く失う変化は優性に、はたらきが部分的に残る弱い変化は両方そろって初めて劣性に、という考え方で説明されています。遺伝カウンセリングでは、そのバリアントがどちらの型かを確認することが大切です。
Q4. 遺伝子検査では何に注意すればよいですか?
POLR1Dでは、点変異や小さな挿入欠失の配列解析に加えて、遺伝子まるごとやエクソン単位の欠失(CNV)を調べることが重要です。最初に病気との関連を証明した変化そのものが遺伝子まるごとの欠失だったためで、CNVの検出が不十分だと見逃す可能性があります。TCOF1が陰性の場合は、POLR1D・POLR1C・POLR1Bを含むパネル検査やエクソーム解析が役立ちます。また、ClinVarの登録件数は病的変異の数ではなく、意義不明や良性のものも含む点に注意が必要です。
Q5. POLR1Dによるトリーチャー・コリンズ症候群に治療法はありますか?
2026年時点で、確立した分子標的治療はありません。管理は、気道、摂食、聴覚、眼科、歯科・矯正、言語、口蓋、顎顔面の再建といった多職種によるケアが中心です。研究面では、2026年に抗酸化剤N-アセチルシステイン(NAC)がゼブラフィッシュのモデルで神経堤細胞の喪失と頭蓋顔面の異常を和らげたと報告されましたが、これは動物モデルでの前臨床の概念実証であり、ヒトの胎児への有効性や安全性を示すものではありません。治療に関する判断は、必ず主治医とご相談ください。
参考文献
- [1] Mutations in genes encoding subunits of RNA polymerases I and III cause Treacher Collins syndrome. Nat Genet. 2011. [PubMed 21131976]
- [2] Autosomal recessive POLR1D mutation with decrease of TCOF1 mRNA is responsible for Treacher Collins syndrome. Genet Med. 2014. [PubMed 24603435]
- [3] Treacher Collins syndrome: a clinical and molecular study based on a large series of patients. Genet Med. 2016. [Genetics in Medicine]
- [4] The Roles of RNA Polymerase I and III Subunits Polr1c and Polr1d in Craniofacial Development and in Zebrafish Models of Treacher Collins Syndrome. PLoS Genet. 2016. [PubMed 27448281]
- [5] A clinically-relevant residue of POLR1D is required for Drosophila development. Dev Dyn. 2022. [PubMed 35656583]
- [6] Intrafamilial Phenotypic Heterogeneity in a Chinese Family with a POLR1D p.Q31Rfs*10 Variant: A Challenge in Prenatal Diagnosis. Mol Syndromol. 2022. [PubMed 36158048]
- [7] Treacher Collins Syndrome. GeneReviews®. [NCBI Bookshelf NBK1532]
- [8] A novel pathogenic variant in POLR1D (c.220dup, p.His74ProfsTer8) causes Treacher Collins syndrome type 2 in a Chinese patient: a case report. BMC Pediatr. 2026. [BMC Pediatrics]
- [9] Cryo-EM structures of human RNA polymerase III in its unbound and transcribing states. Nat Struct Mol Biol. 2021. [PubMed 33558764]
- [10] Cryo-EM structures of human RNA polymerase I. Nat Struct Mol Biol. 2021. [PubMed 34887565]
- [11] TREACHER COLLINS SYNDROME 2; TCS2. OMIM. [OMIM #613717]
- [12] POLR1B and neural crest cell anomalies in Treacher Collins syndrome type 4. Genet Med. 2020. [Genetics in Medicine]
- [13] N-acetylcysteine as a potential therapeutic agent for Treacher Collins syndrome: evidence from craniofacial defect suppression in polr1d crispant zebrafish. Eur J Med Res. 2026. [European Journal of Medical Research]






