

目次
- 1 1. POLR1B遺伝子とは ─ リボソーム工場をつくる「書き出し装置」の部品
- 2 2. RNAポリメラーゼIの役割 ─ なぜ細胞にとって欠かせないのか
- 3 3. POLR1Bタンパク質の構造 ─ どこが「壊れやすい急所」なのか
- 4 4. TCS4を起こす変異 ─ 2つの急所に集まる3つの変化
- 5 5. トリーチャー・コリンズ症候群4型の症状と特徴
- 6 6. なぜ顔の形づくりに影響するのか ─ 発症のしくみ
- 7 7. 遺伝形式とモザイク ─ 受け継がれ方と再発の考え方
- 8 8. 診断と関連遺伝子 ─ いつPOLR1Bを調べるのか
- 9 9. がん研究での話題 ─ 方向性は「逆」であることに注意
- 10 10. よくある誤解
- 11 まとめ ─ わかったことと、これからの課題
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

📍 クイックナビゲーション
細胞が育ち、増えていくためには、タンパク質をつくる工場であるリボソームを絶えず新しく用意しなければなりません。その工場の部品となるリボソームRNA(rRNA)を書き出す装置が、RNAポリメラーゼI(アールエヌエー・ポリメラーゼ・ワン、Pol I)です。POLR1B(ポルワンビー)遺伝子は、このPol Iの中核をなす部品の設計図です。近年、この遺伝子の変化が、顔や耳の骨の形成に影響するトリーチャー・コリンズ症候群4型(TCS4)という生まれつきの病気の原因になることがわかってきました。この記事では、POLR1Bがどんな働きをしているのか、なぜその変化が特に顔の形づくりに影響するのか、そして診断や遺伝の考え方とどうつながるのかを、医学文献に基づいて解説します。
Q. POLR1B遺伝子とは何ですか?まず結論だけ知りたいです
A. POLR1B遺伝子は、リボソームの材料であるリボソームRNAを書き出す装置「RNAポリメラーゼI」の、2番目に大きな中核部品(サブユニット)の設計図です。この部品がうまく働かないとリボソームづくりが滞り、特に顔や耳をつくる細胞のもとになる細胞が影響を受けやすくなります。その結果として起こる生まれつきの病気がトリーチャー・コリンズ症候群4型(TCS4)で、常染色体顕性(優性)遺伝という形で伝わります。ただし報告された患者さんの数はまだ非常に限られており、詳しいしくみには未解明な点も多く残されています。
- ➤正体 → RNAポリメラーゼIの第2サブユニット(RPA2/RPA135)。リボソームRNAづくりを支える
- ➤関連する病気 → トリーチャー・コリンズ症候群4型(TCS4)。頬骨・下顎・耳の形成に影響する
- ➤遺伝のしかた → 常染色体顕性(優性)遺伝。新生突然変異(de novo)でも、親から受け継ぐ場合もある
- ➤なぜ顔なのか → 顔をつくる神経堤細胞のもとが、リボソームづくりの停滞にとても弱いため
- ➤わかっていないこと → 変異が働きを弱めるしくみの詳細、患者さんの症状の幅、頻度など
🧬 POLR1B遺伝子の基本情報
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。特定の検査を勧めるものではありません。
1. POLR1B遺伝子とは ─ リボソーム工場をつくる「書き出し装置」の部品
私たちの体は約37兆個の細胞でできていて、その一つひとつがタンパク質という部品を大量につくり続けています。タンパク質を組み立てる工場がリボソームです。細胞が増えるときには新しいリボソームを大量に用意する必要があり、この工場づくり(リボソーム生合成)は、細胞の成長スピードを決める要のプロセスです。
リボソームの本体をつくる材料が、リボソームRNA(rRNA)です。このrRNAの大部分(18S、5.8S、28S)を書き出す専用の装置がRNAポリメラーゼI(Pol I)で、細胞の核の中の「核小体(かくしょうたい)」という場所で働いています。POLR1B遺伝子は、このPol Iを構成する部品のうち、2番目に大きな中核部品(第2サブユニット)の設計図です。この部品はタンパク質名で「RNA polymerase I subunit RPA2」と呼ばれ、文献ではRPA2やRPA135という略称でも登場します。
💡 用語解説:サブユニットとは
大きなタンパク質は、いくつもの部品が組み合わさってできていることがあります。この一つひとつの部品をサブユニットといいます。RNAポリメラーゼIは十数個のサブユニットが集まった大きな装置で、POLR1Bはその中の「2番目に大きい部品」にあたります。1番大きな部品はPOLR1Aという別の遺伝子がつくります。POLR1BはPOLR1Aと組んで、装置の中心部分をかたちづくります。
POLR1Bがつくる部品は、進化のなかで強く保たれてきました。ヒトのPOLR1Bと、酵母(パンやお酒をつくる微生物)の対応する部品(A135)とを比べると、アミノ酸の並びが約44%も一致します[1]。何億年も隔たった生き物どうしでこれだけ似ているということは、この部品が生命にとって基本的で、簡単には変えられない重要な役割を担っていることを意味します。
2. RNAポリメラーゼIの役割 ─ なぜ細胞にとって欠かせないのか
RNAポリメラーゼには、担当する遺伝子の種類によっていくつかの種類があります。そのうちPol Iは、核小体でリボソームDNA(rDNA)を読み取り、47S/45S前駆体rRNAという長い一本のRNAを書き出します[10]。この長いRNAは、あとから切り分けられて18S、5.8S、28SのrRNAになります。リボソームのもう一つの材料である5S rRNAは、Pol IではなくPol III(別のポリメラーゼ)がつくります。この「担当分け」は、あとで登場する実験で、POLR1Bの障害を見分ける手がかりとして重要な意味を持ちます。
細胞の中で行われるRNA合成のうち、実に大きな割合をPol IによるリボソームRNAづくりが占めています。それだけに、Pol Iの働きは細胞の成長シグナルと密接に結びついていて、UBTF・SL1・RRN3といった調節因子によって、細胞が育つべきときには活発に、そうでないときには控えめに、と細かくコントロールされています[10]。POLR1Bは、この装置がRNAを書き出す活性中心の周りの構造を支える、いわば「装置の骨格」として働いています。
💡 用語解説:Pol Iの調節と「POLR1Bの調節」は別の話
「Pol I全体の働きの調節」と「POLR1Bという部品そのものの量の調節」は、区別して考える必要があります。Pol I全体の活性は、rDNAのスイッチや調節因子(UBTFなど)によってよく研究されています。一方で、POLR1B単体の量がどう決められているか、それが細胞の成長の速さを決めているのかは、POLR1Bに絞って見ると、まだ十分には解明されていません。
3. POLR1Bタンパク質の構造 ─ どこが「壊れやすい急所」なのか
POLR1Bは単独で働く酵素ではなく、あくまで大きなRNAポリメラーゼIという機械の一部品です。RNA合成の化学反応そのものを担う金属の足場は、主に1番大きな部品であるPOLR1A側にあります。ですから「POLR1Bが単独でRNAを合成する」という言い方は正確ではありません。POLR1Bは、POLR1Aと協力して、DNAとRNAが通り抜ける活性中心のまわりの立体構造や、装置の中心を貫く「ブリッジヘリックス」と呼ばれる部分との連携を支えています[1]。
TCS4を最初に報告した研究では、ヒトのPOLR1Bそのものの立体構造がまだ十分に得られていなかったため、酵母の14部品からなるPol I構造(PDB 4C3I)[7]を鋳型にして、変異の影響がコンピューター上でモデル化されました[1]。その後、ヒトのPol Iそのものの構造解析も進み、POLR1B/RPA2を含む哺乳類のPol Iを、ヒトの複合体という文脈で評価できる段階に入っています[8]。
このモデル解析から、病気に関わる変異は、種を超えて強く保存された2つのアミノ酸——682番目のセリン(Ser682)と1003番目のアルギニン(Arg1003)——に集中していることがわかりました[1]。Ser682はPOLR1Bのらせん構造の中にあって、POLR1Aのブリッジヘリックス上のHis967という残基と水素結合を結ぶと推定され、Arg1003はPOLR1B内部のGln724という残基との結合を安定させていると考えられています。つまり、この2か所はPOLR1Bという部品の「かみ合わせの急所」にあたります。
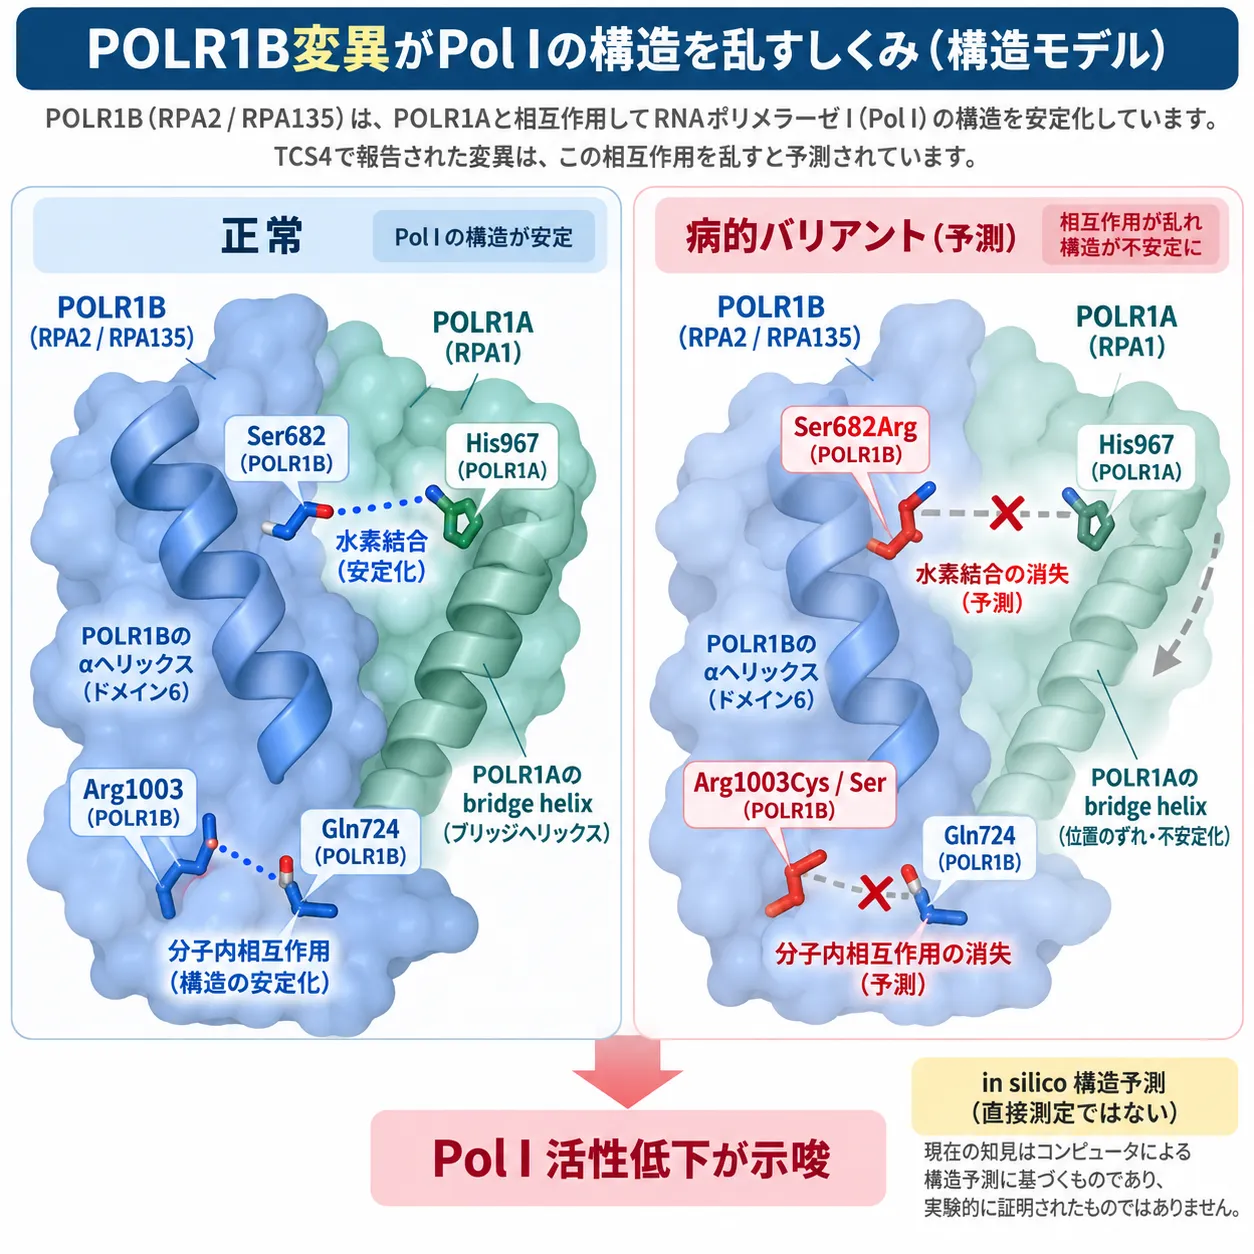
POLR1BはPOLR1AとともにRNAポリメラーゼI(Pol I)の中核構造を形成します。構造モデルでは、POLR1BのSer682はPOLR1AのHis967との相互作用に、Arg1003はPOLR1B内のGln724との相互作用による構造安定化に関与すると推定されています。TCS4で報告されたp.Ser682Arg、p.Arg1003Cys、p.Arg1003Serはこれらの相互作用を乱し、Pol Iの構造・機能を低下させる可能性があります。ただし、これらはin silico構造解析に基づく予測であり、変異Pol Iを用いた直接的な機能測定によって証明された機序ではありません。
POLR1B/RPA2 タンパク質と主な変異の位置(模式図・縮尺不同)
Ser682はPOLR1A(ブリッジヘリックスのHis967)との連携に、Arg1003は分子内でGln724との安定化に関わると推定されています。変異:Ser682Arg/Arg1003Cys/Arg1003Ser。
⚠️ ここが大切なポイント
この構造の話は、あくまでコンピューターによる予測(in silico解析)にもとづくものです。それぞれの変異を持つヒトのPol Iを実際に取り出して、RNAを書き出す速さや正確さ、組み立てやすさなどを直接測定したわけではありません。「こう変わりそうだ」という有力な仮説であって、証明された事実として扱わないことが重要です。
🩺 院長コラム【「基本の部品」ほど、変化の影響が読みにくい】
POLR1Bのように、あらゆる細胞で使われている基本的な部品の遺伝子は、変化があってもその影響を予測するのが簡単ではありません。全身どこでも使われているのに、なぜ特定の場所(この場合は顔や耳)にだけ症状が出るのか——ここには、まだ解ききれていない生物学の面白さと難しさが詰まっています。
臨床遺伝学では、「構造モデルで予測されたこと」と「実験で確かめられたこと」を分けて評価することが重要です。同じ遺伝子でも変異の性質によって臨床的な意味が変わりうるため、予測だけで結論づけず、どこまでが確かでどこからが仮説かを見きわめることが、遺伝情報を読み解く基本になります。
4. TCS4を起こす変異 ─ 2つの急所に集まる3つの変化
2020年にサンチェスらが報告した研究は、POLR1Bとトリーチャー・コリンズ症候群の関係を初めて確立した中心的な原著です[1]。この研究では、すでに知られていたTCSの原因遺伝子(TCOF1・POLR1C・POLR1D)に変異が見つからなかった患者さんを出発点に、エクソーム解析(遺伝子の重要部分をまとめて調べる方法)が行われました。その結果、計6名の患者さんから、POLR1Bの3種類のミスセンス変異が同定されました[1]。
💡 用語解説:ミスセンス変異
遺伝子は、アミノ酸の並び順を指定する「暗号(コドン)」の連なりです。ミスセンス変異とは、DNAの1文字が変わることで、指定されるアミノ酸が別のものに入れ替わってしまう変化のことです。タンパク質そのものはつくられますが、大切な場所のアミノ酸が変わると、形やかみ合わせが乱れて働きに支障が出ることがあります。
見つかった3つの変異は、いずれも先ほどの2つの急所(Ser682とArg1003)に集中していました。転写産物NM_019014.5を基準に、次のように整理されます[1]。
🧬 TCS4で報告された3つのPOLR1B変異
| 変異(アミノ酸の変化) | 遺伝子上の変化 | 伝わり方 |
|---|---|---|
| p.Arg1003Cys (1003番目:アルギニン→システイン) |
c.3007C>T(exon 15) | 3名の血縁のない患者で新生突然変異(de novo) |
| p.Ser682Arg (682番目:セリン→アルギニン) |
c.2046T>A(exon 12) | 罹患した母から娘へ(顕性遺伝) |
| p.Arg1003Ser (1003番目:アルギニン→セリン) |
c.3007C>A(exon 15) | 軽症でモザイクの父から娘へ |
※NM_019014.5基準。[1]
とりわけ注目されるのは、同じ1003番目のアルギニンが、C>TとC>Aという異なる塩基変化によって、それぞれ別のアミノ酸に変わり、いずれもTCSの表現型を示す患者で認められた点です[1]。同じ場所で独立に2通りの変化が起き、どちらも病気につながったという事実は、この残基が機能的にとても重要であることを裏づける独立した証拠になります。さらに、p.Arg1003Cysが3つの別々の家系で新生突然変異として生じていた点も、単なる偶然では説明しにくい強い病因性の根拠です。
💡 用語解説:新生突然変異(de novo)
新生突然変異(de novo変異)とは、両親のどちらも持っていないのに、子どもに新しく生じた遺伝子の変化のことです。精子や卵子がつくられる過程や受精のごく初期に起こると考えられています。両親に同じ変異がないため、家族歴がなくても発症することがあります。
5. トリーチャー・コリンズ症候群4型の症状と特徴
トリーチャー・コリンズ症候群(TCS)は、顔の骨、とくに頬骨や下顎の発達が左右対称に弱くなる、生まれつきの病気(下顎顔面異骨症)です。全体の発症頻度はおよそ0.2〜1/10,000(1万人に0.2〜1人ほど)と報告されています[1]。POLR1Bの変異によるものは、このうち「4型(TCS4)」に位置づけられます。
最初に報告された6名の患者さんでは、全員に頬骨の低形成(malar hypoplasia)と目尻が下がる形(下方に傾いた眼瞼裂)が見られました[1]。多くの方に伝音性の難聴や下顎の低形成もあり、外耳道の異常、小耳症、下まぶたのくぼみ(コロボーマ)、口蓋裂などは患者さんによって現れ方に幅がありました。次の表は、あくまで最初の6名という少人数での頻度であり、TCS4全体の正確な割合を示すものではない点にご注意ください。
🧬 最初の6患者で見られた特徴(少人数のためあくまで参考)
| 特徴 | 頻度(6名中) | 補足 |
|---|---|---|
| 頬骨の低形成 | 6/6 | 最も一貫した所見の一つ |
| 目尻が下がる形 | 6/6 | 程度や左右差はさまざま |
| 伝音性難聴 | 5/6 | 多くは両側性 |
| 下顎の低形成 | 5/6 | 軽いものから明瞭なものまで |
| 下まぶたのコロボーマ | 3/6 | 現れ方に幅がある |
| 口蓋裂 | 3/6 | 現れ方に幅がある |
| 知的障害 | 0/6 | 最初の報告では認められず |
※n=6の初期症例のため、症例の集め方による偏り(軽症例が見逃されやすいなど)があります。[1]
この初期報告の患者さんは全員が女性でしたが、この少人数だけから性別による差を論じることはできません[1]。また、心臓・腎臓・背骨・手足の奇形や知的障害は、この最初の報告の範囲では認められませんでした。診断がつくまでに時間がかかることは、多くの希少・遺伝性疾患に共通する課題です。原因が明らかでない期間が長くなることは、診療上の意思決定や遺伝学的評価を難しくする要因になります。
6. なぜ顔の形づくりに影響するのか ─ 発症のしくみ
顔や耳の骨は、発生の初期に神経堤細胞(しんけいていさいぼう)という特別な細胞から作られます。神経堤細胞は、体のいろいろな場所へ移動して、顔の骨や軟骨、神経などさまざまな組織になる、多才で移動性の高い細胞です。TCSは、この神経堤細胞やそのもとになる細胞がうまく育たないことで起こる病気で、神経堤病変(neurocristopathy)であると同時に、リボソームづくりの障害によるリボソーム病(ribosomopathy)でもあります[1][9]。
サンチェスらは、POLR1Bの役割を確かめるために、ゼブラフィッシュ(研究によく使われる小さな魚)を使った実験を行いました[1]。1細胞期の胚でpolr1bの働きを抑えると、20時間後ごろから頭部の骨格の低形成、小耳症、小眼球症といった、TCSによく似た特徴が現れました。神経堤細胞の目印を光らせる魚で見ると、とくに鰓弓(さいきゅう、顔や耳のもとになる部分)ができるあたりで神経堤細胞の数が減っていました。
分子のレベルでは、はっきりとした手がかりが得られました。polr1bの働きを抑えた魚では、Pol Iがつくる側のrRNA(5′ETS・ITS1・ITS2・18S)が減った一方で、Pol IIIがつくる5S rRNAは変わりませんでした[1]。これは、全体のRNAづくりが一律に止まったのではなく、Pol Iだけが選択的に障害されたことを示す、とても重要な証拠です。POLR1BがまさにPol Iの部品であることと、きれいに一致します。
機能低下
の低下
産生の低下
細胞死p53の上昇を伴う
の低形成
さらに詳しく調べると、細胞死(アポトーシス)が強く起きていたのは、すでに移動を始めた神経堤細胞そのものではなく、これから神経堤細胞になる前の「神経上皮」の細胞でした[1]。つまり「神経堤細胞ができてから死ぬ」のではなく、「神経堤細胞のもとになる細胞のプールが、作られる前の段階で失われてしまう」というモデルが示されたのです。これは、なぜ顔の形づくりに特に影響が出るのかを考えるうえで、大きなヒントになります。
⚠️ 「p53が原因」と言い切るには証拠が足りない
この実験では、細胞死とともにp53をコードするtp53 mRNAが増えていたことも観察されました[1]。p53はリボソームづくりのストレスに応じて働く「見張り役」です。ただし、確認できたのはp53の増加と細胞死の増加までで、「p53を抑えたら症状が防げた」という直接の証明(レスキュー実験)は、このPOLR1Bのモデルでは示されていません。ですから、より正確には「p53が関わるリボソームストレス」と表現するのが妥当です。なお、近縁の原因遺伝子TCOF1のマウスモデルでは、p53を抑えることでTCSの発症を防げたという報告があり[6]、p53が有力な候補であることは確かです。
ここで一つ、大きな謎が残ります。Pol Iはほぼすべての増える細胞に必要な、基本中の基本の装置です。それなのに、なぜ症状は神経堤由来の顔の組織にかたよって現れるのでしょうか。この「組織による弱さの違い(tissue-selective vulnerability)」は、POLR1B・TCOF1・POLR1C・POLR1Dを含むリボソーム病の研究における中心的な課題の一つで、発生期のリボソーム需要の大きさや、細胞ごとのストレス耐性の差などが関わると考えられていますが、まだ完全には解明されていません。
7. 遺伝形式とモザイク ─ 受け継がれ方と再発の考え方
TCS4は、常染色体顕性(優性)遺伝という形で伝わります[1]。これは、2本ある染色体のうち片方に変異があるだけで症状が現れうる、という伝わり方です。報告された家系では、新生突然変異として生じた場合と、親から受け継がれた場合の両方がありました。
💡 用語解説:常染色体顕性(優性)遺伝
ヒトの遺伝子は、父方・母方から1つずつ、ペアで受け継ぎます。常染色体顕性(優性)遺伝とは、そのペアの片方に変異があるだけで症状が現れうる伝わり方です。「顕性」は以前「優性」と呼ばれていた用語で、意味は同じです。この場合、症状のある方から子へ変異が伝わる確率は、理論上ひとりの妊娠ごとに2分の1と考えられます。
この病気を考えるうえで、とても重要なのがモザイクの存在です。p.Arg1003Serの変異を持つ患者さんの父親では、血液のDNAのうち約16%に変異が見つかり、唾液からもモザイクが確認されました[1]。この父親自身は、やや下がった目や軽い下顎の後退などはあったものの、難聴やコロボーマはなく、ごく軽症でした。
💡 用語解説:モザイク
モザイクとは、体の細胞の一部だけが変異を持ち、残りは持っていない状態のことです。受精後の発生の途中で変異が起こると、その細胞から分かれた細胞だけが変異を受け継ぐため、体の中に「変異あり」と「変異なし」の細胞が混ざります。モザイクの程度によって、症状はごく軽いことも、まったく表に出ないこともあります。
この事実は、2つのことを教えてくれます。ひとつは、POLR1B関連のTCSでは症状の重さにかなりの幅がありうること。もうひとつは、両親が一見ほとんど症状がなく、ふつうの検査(サンガー法)では陰性に見えても、低い割合のモザイクが隠れている場合があるということです。ですから、次の妊娠を考える際には、親についても十分な精度での検査を検討する意義があります。ただし、血液での変異の割合から、精子や卵子にどれだけ変異が含まれるか(再発リスク)を直接計算することはできません。「血液で16%だから再発率も16%」と単純に見積もることはできない点に、注意が必要です[1]。
⚠️ 「ハプロ不全」というしくみには留保が必要
最初の研究では、POLR1Bの働きが半分になること(ハプロ不全)が原因ではないかと解釈されました[1]。しかし、これはまだ確立したしくみではありません。報告された変異がすべてミスセンス変異で、2つの特定の残基に集中していることを踏まえると、単純に量が半分になる以外のしくみ——部分的な機能低下、複合体の不安定化、変異したタンパク質がじゃまをする作用(ドミナントネガティブ)など——も否定できていません。現時点で最も慎重な言い方は、「POLR1Bのミスセンス変異によるPol Iの機能低下がTCS4を起こす。ただし正確なしくみは未確定」というものです。これは、この分野で最も重要な未解決問題です。
8. 診断と関連遺伝子 ─ いつPOLR1Bを調べるのか
トリーチャー・コリンズ症候群の原因遺伝子は、これまでにTCOF1・POLR1C・POLR1Dが知られていました[3][5]。POLR1CとPOLR1Dは、RNAポリメラーゼIとIIIのサブユニットをコードする遺伝子として、2011年にTCSの原因として報告されました[3]。典型的な症状の患者さんのうち、これらの原因が占める割合は、TCOF1が63〜93%、POLR1Cが6%、POLR1Dが1.2%と報告されています[1]。POLR1Bは、これらが陰性だった患者さんの一部で新たに見つかった、4番目の原因遺伝子です。関連して、Pol Iの最も大きな部品であるPOLR1Aは、手足の異常を伴う別の病気(アクロ顔面異骨症シンシナティ型)の原因として報告されています[4]。
サンチェスらの研究では、以前に報告された146名のTCS患者さんの大規模な症例研究[11]のうち、既知の原因が見つからなかった6名から解析が始まり、著者らはPOLR1Bによってこのコホートの約1.3%に分子診断がついたと述べています[1]。これはあくまでその特定の集団での割合であり、すべてのTCSにおける普遍的な頻度ではありません。臨床的には、典型的なTCSの症状があるのにTCOF1・POLR1C・POLR1Dが陰性の場合、POLR1Bを検査の対象に含めることには十分な根拠があります。
⚠️ 「変異が見つかった=TCS4」ではない
POLR1Bに何らかのまれな変化が見つかったからといって、自動的にTCS4と診断できるわけではありません。データベースにはPOLR1Bに関連する多数の登録がありますが、そのすべてが病的というわけではなく、良性のものや意義不明のもの(VUS)も含まれます。実際、あるデータベースの遺伝子フィルターでは200件の登録が表示されましたが、これは病的変異の数ではなく登録の総数です[1]。「POLR1Bは病気の遺伝子だから、その中のどんなまれな変化も病的だ」という飛躍をしないことが大切です。診断では、症状・家族内での伝わり方・新生突然変異かどうか・変異の位置などを総合して判断します。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、そして次にどのような選択肢があるのか、といった点です。とくにPOLR1B関連のTCSでは、常染色体顕性遺伝であることと、親の低いモザイクが隠れている場合があることから、再発について一律の数字で説明するのが難しく、一人ひとりの状況に応じた整理が欠かせません。当院では、中立的な立場から、正確な情報にもとづいて選択肢を検討できるよう、判断材料を整理します。
9. がん研究での話題 ─ 方向性は「逆」であることに注意
POLR1Bは、生まれつきのリボソーム病だけでなく、盛んに増えるがん細胞との関連でも研究されています。非小細胞肺がんを扱った細胞レベルの研究では、POLR1Bの発現が高まっていることや、POLR1Bを抑えると増殖が抑えられることが報告されました[12]。これは、リボソームづくりの需要が高い腫瘍で、POLR1Bが増殖のうえで有利に働きうることを示唆します。
ただし、この細胞レベルの結果を、POLR1Bが臨床的ながんの「引き金遺伝子」であるという意味に広げるべきではありません。また、方向性が生まれつきの病気とは正反対である点にも注意が必要です。がんの領域ではPol Iの活性を「抑える」ことが治療戦略として研究されることがありますが、生まれつきのPOLR1B機能低下症では、むしろ働きが足りないことが問題です。「Pol Iを抑える薬が存在する」ことは、TCS4の治療につながることを意味しません。POLR1Bが正常な細胞で担う基本的な役割を考えると、全身を標的にすることの安全域は慎重に評価する必要があります。
現時点で、POLR1B-TCS4に対する遺伝子を狙った確立した治療法はありません。病態の研究からは、Pol Iの機能不全、リボソームづくりのストレス、p53に関わる細胞死といった経路が治療標的の候補として浮かびますが、発生のごく初期に神経堤細胞のもとが失われるため、出生後にPol Iを回復させれば顔の骨格が修復される、という証拠はありません。p53を抑えるという発想も、現段階では実験的な仮説にとどまり、そもそもp53は重要ながん抑制のしくみでもあるため、ヒトの胎児発生でこれを抑えることを治療として提案できる段階ではありません[6]。病態のしくみの研究と、実際の治療とは、はっきり分けて考える必要があります。
10. よくある誤解
誤解①「基本の遺伝子だから変化しても問題ない」
POLR1Bはすべての細胞で使われる基本部品ですが、だからこそ変化の影響は無視できません。顔や耳をつくる細胞のもとがリボソームづくりの停滞に弱いため、生まれつきの顔の形の異常につながります。
誤解②「ハプロ不全が原因だと確定している」
最初の研究はハプロ不全と解釈しましたが、報告された変異はすべてミスセンス変異です。部分的な機能低下やドミナントネガティブなど、他のしくみも否定されていません。正確なメカニズムは未確定です。
誤解③「両親が無症状なら必ず新生突然変異」
報告例では、ごく軽症でふつうの検査では陰性に見える親に、低い割合のモザイクが隠れていました。両親が一見正常でも、再発リスクを考えるうえでモザイクの可能性を念頭に置く必要があります。
誤解④「Pol Iを抑える薬があるなら治療にも使える」
がん研究ではPol Iを抑える方向が検討されますが、TCS4は働きが足りないことが問題で、方向は逆です。Pol I阻害薬の存在は、この病気の治療可能性を意味しません。
まとめ ─ わかったことと、これからの課題
POLR1Bは、「Pol Iの基本部品」という古典的な役割から、神経堤の生物学、リボソーム病、顔の形づくり、モザイクによる発症、さらには腫瘍細胞のリボソーム需要へと、研究の広がりを見せてきた遺伝子です。現時点で最も確かなのは、「POLR1Bのミスセンス変異の一部が、Pol Iの機能障害を介して常染色体顕性遺伝のトリーチャー・コリンズ症候群(TCS4)を起こす」という点です[1]。
一方で、正確な分子のしくみ、患者さんの症状の幅、浸透率、集団での頻度、変異ごとの生化学的な影響、そして治療の可能性は、いずれもまだ完成していません。ヒトの疾患遺伝学としては、まだごく少数の家系に支えられている段階です。今後は、患者さんの変異を導入したモデル動物での検証や、患者さん由来のiPS細胞から誘導した神経堤細胞での解析などが、これらの謎を解く鍵になると期待されています。遺伝情報を読み解くうえで大切なのは、どこまでが確かめられた事実で、どこからが有力な仮説なのかを冷静に見きわめることです。正確な診断にもとづいて選択肢を検討するためには、確立した事実と未確定の仮説を区別して理解することが重要です。
よくある質問(FAQ)
Q1. POLR1B遺伝子とは何ですか?
POLR1B(ポルワンビー)遺伝子は、リボソームの材料であるリボソームRNAを書き出す装置「RNAポリメラーゼI(Pol I)」の、2番目に大きな中核部品(サブユニット)の設計図です。タンパク質名はRNA polymerase I subunit RPA2で、RPA135とも呼ばれます。細胞が育ち増えるために欠かせないリボソームづくりを支えています。
Q2. POLR1B遺伝子の変異はどんな病気を起こしますか?
POLR1Bの変異は、顔や耳の骨の形成に影響する生まれつきの病気「トリーチャー・コリンズ症候群4型(TCS4、OMIM 618939)」の原因になります。頬骨の低形成、下がった目尻、伝音性難聴、下顎の低形成などが特徴です。ただし報告された患者さんの数はまだ非常に限られています。
Q3. どのような遺伝のしかたをしますか?
常染色体顕性(優性)遺伝という形で伝わります。ペアの染色体の片方に変異があるだけで症状が現れうる伝わり方です。報告例では、両親が持っていない新生突然変異(de novo)として生じた場合と、親から受け継がれた場合の両方がありました。症状のある方から子へ伝わる確率は、理論上ひとりの妊娠ごとに2分の1と考えられます。
Q4. 両親に症状がなくても子どもに起こることがありますか?
あります。新生突然変異として子どもに新しく生じる場合があるためです。また、報告例では、ごく軽症でふつうの検査では陰性に見える親に、低い割合のモザイク(体の一部の細胞だけが変異を持つ状態)が隠れていた例もありました。次の妊娠を考える際には、こうした可能性も含めて、臨床遺伝専門医とご相談いただくことをおすすめします。
Q5. なぜ全身で使われる遺伝子なのに、顔にだけ症状が出るのですか?
Pol Iはほぼすべての増える細胞に必要な基本装置ですが、顔や耳をつくる神経堤細胞のもとになる細胞が、発生の初期にリボソームづくりのストレスに特に弱いためだと考えられています。ゼブラフィッシュの実験では、神経堤細胞になる前の神経上皮の細胞で強い細胞死が起きていました。ただし、なぜこの組織だけが弱いのかは、まだ完全には解明されていません。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お調べの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] POLR1B and neural crest cell anomalies in Treacher Collins syndrome type 4. Genet Med. 2020. [PMC7056642]
- [2] Treacher Collins Syndrome 4; TCS4. OMIM. [OMIM 618939]
- [3] Mutations in genes encoding subunits of RNA polymerases I and III cause Treacher Collins syndrome. Nat Genet. 2011. [PubMed 21131976]
- [4] Acrofacial dysostosis, Cincinnati type, a mandibulofacial dysostosis syndrome with limb anomalies, is caused by POLR1A dysfunction. Am J Hum Genet. 2015. [PMC4570288]
- [5] The roles of RNA polymerase I and III subunits Polr1c and Polr1d in craniofacial development and in zebrafish models of Treacher Collins syndrome. PLoS Genet. 2016. [PMC4957770]
- [6] Prevention of the neurocristopathy Treacher Collins syndrome through inhibition of p53 function. Nat Med. 2008. [PMC3093709]
- [7] Crystal structure of the 14-subunit RNA polymerase I. Nature. 2013. [PubMed 24153184]
- [8] The human RNA polymerase I structure reveals an HMG-like docking domain specific to metazoans. Life Sci Alliance. 2022. [PMC9438803]
- [9] Ribosomopathies: there’s strength in numbers. Science. 2017. [PubMed 29097519]
- [10] Basic mechanisms in RNA polymerase I transcription of the ribosomal RNA genes. Subcell Biochem. 2013. [PMC3855190]
- [11] Treacher Collins syndrome: a clinical and molecular study based on a large series of patients. Genet Med. 2016. [PubMed 25790162]
- [12] POLR1B is upregulated and promotes cell proliferation in non-small cell lung cancer. Oncol Lett. 2020. [PubMed 31897183]
関連記事






