

目次
- 1 1. CLCN1遺伝子とは ─ 筋肉の「クロライドの扉」の設計図
- 2 2. ClC-1タンパク質の構造 ─ 「二連銃」のような二つの通り道
- 3 3. ClC-1の働き ─ 筋肉の「電気の安定装置」
- 4 4. 先天性ミオトニア ─ トムセン病とベッカー病
- 5 5. 遺伝形式の複雑さ ─ 「変異名だけで型は決められない」
- 6 6. 症状と診断 ─ どうやって見つけるのか
- 7 7. 最新の診断技術 ─ 「隠れた変異」を見つける
- 8 8. 治療 ─ 現在の対症療法とこれからの遺伝子治療
- 9 9. 遺伝診療との接点 ─ CLCN1をどう読み解くか
- 10 10. よくある誤解
- 11 まとめ ─ CLCN1が教えてくれること
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

筋肉は、動かしたあとにすっと力を抜けることで、はじめてなめらかに使えます。ところが、握った手をすぐに開けない、走り出しの一歩で足がこわばる——そんな筋肉の「弛緩(しかん)の遅れ」を起こす病気があります。その代表が先天性ミオトニアで、その多くはCLCN1(シーエルシーエヌワン)遺伝子の変化が原因です。CLCN1がつくるのは、骨格筋の膜にあって塩化物イオン(クロライド)を通す小さな「扉」、ClC-1(シーエルシーワン)というタンパク質です。この記事では、CLCN1遺伝子がどんな働きをして、その変化がなぜ筋肉のこわばりを生むのか、そして診断や治療がいまどこまで進んでいるのかを、一般の方と遺伝診療に関わる方の双方を対象に、現在の医学的知見に基づいて解説します。
Q. CLCN1遺伝子とは何ですか?まず結論だけ知りたいです
A. CLCN1遺伝子は、骨格筋の細胞膜にある塩化物イオン(クロライド)を通すチャネル「ClC-1」の設計図です。ClC-1は、筋肉が繰り返し興奮しすぎないように膜の電気を安定させる「安定装置」の役割を担っています。この遺伝子に病気につながる変化(バリアント)が起きてClC-1の働きが一定以下に落ちると、筋肉が勝手に興奮を繰り返し、力を抜くのが遅れる先天性ミオトニア(トムセン病・ベッカー病)が生じます。同じ変化でも優性(顕性)に出たり劣性(潜性)に出たりすることがあり、変化の名前だけで遺伝の型を決めつけられない点が、この遺伝子の大きな特徴です。
- ➤正体 → 骨格筋のクロライドチャネルClC-1(988アミノ酸)をつくる遺伝子
- ➤役割 → 筋肉の膜の電気を安定させ、余分な興奮の繰り返しを防ぐ「安定装置」
- ➤病気 → 働きが落ちると先天性ミオトニア(トムセン病・ベッカー病)を起こす
- ➤遺伝の複雑さ → 同じ変化が優性にも劣性にもなり得るため、遺伝形式は家系ごとに確認が必要
- ➤治療 → いまは対症療法が中心で、メキシレチンが最も確立した薬。原因を直す遺伝子治療は研究段階
🧬 CLCN1遺伝子の基本情報
| 項目 | 内容 |
|---|---|
| 遺伝子名・読み方 | CLCN1(シーエルシーエヌワン)。chloride channel 1(クロライドチャネル1)に由来 |
| つくるタンパク質 | ClC-1(シーエルシーワン)。骨格筋の主要な電位依存性クロライドチャネル。ヒトでは988アミノ酸[4] |
| 存在する場所 | おもに骨格筋の細胞膜(筋線維膜)。7番染色体上に位置する |
| おもな働き | 筋肉の膜に大きなクロライドの通り道を与え、膜電位を安定させて余分な興奮の繰り返しを防ぐ |
| 関連する病気 | 先天性ミオトニア(トムセン病=優性型/ベッカー病=劣性型) |
| 遺伝形式 | 常染色体優性(顕性)と常染色体劣性(潜性)の両方。同じ変化が両方の型をとることもある[8] |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。特定の検査を勧めるものではありません。
1. CLCN1遺伝子とは ─ 筋肉の「クロライドの扉」の設計図
CLCN1遺伝子は、骨格筋の細胞膜にあるクロライドチャネルという小さなタンパク質、ClC-1の設計図です。クロライドとは、食塩(塩化ナトリウム)に含まれる塩化物イオン(Cl⁻)のことで、体液の中にたくさん存在するマイナスの電気を帯びた粒子です。ClC-1は、このクロライドを筋肉の膜の内と外で通す「扉」の役割をしています。ヒトのClC-1は988個のアミノ酸がつながってできた大きなタンパク質で[4]、CLCという名前でまとめられるクロライドチャネル・輸送体ファミリーの一員です[6]。
💡 用語解説:チャネル(イオンチャネル)とは
イオンチャネルは、細胞の膜にあいた「選択的な通り道」です。ナトリウム・カリウム・カルシウム・クロライドなど、特定のイオンだけを選んで通すことで、細胞の電気的な状態(膜電位)を細かく調整しています。ClC-1はこのうちクロライドを通すチャネルで、筋肉の電気を落ち着かせる働きを担っています。イオンチャネルの遺伝子に変化が起きて病気になる状態を、チャネロパチー(イオンチャネル病)と呼びます。
CLCN1が筋肉のクロライドチャネルの正体だとわかったのは、1991年のことでした。シュタインマイヤーらは、まず電気ウナギの仲間であるシビレエイの電気器官のクロライドチャネルを手がかりに、骨格筋のクロライドチャネル遺伝子をクローニング(単離)しました[1]。この論文では、骨格筋では安静時の膜のコンダクタンス(電気の通りやすさ)の70〜85%という大部分をクロライドが担っているという、筋肉ならではの特徴も示されています[1]。ほかの多くの細胞ではカリウムが主役なのに対し、骨格筋ではクロライドが電気の安定に大きく寄与しているのです。
その後、ヒトでもCLCN1が優性・劣性の先天性ミオトニアと結びつくことが確立し、「筋肉のクロライドの通りやすさが下がる → 膜が興奮しやすくなる → ミオトニア(筋のこわばり)」という病気の道すじが、分子のレベルで説明できるようになりました[6]。CLCN1は、遺伝性の筋疾患のなかでも、遺伝子・タンパク質・電気生理・病気の関係が特によく研究されてきた遺伝子のひとつです。
2. ClC-1タンパク質の構造 ─ 「二連銃」のような二つの通り道
ClC-1のいちばんの特徴は、その独特な形にあります。ClC-1は、同じタンパク質が2つ組み合わさったホモ二量体(ダイマー)としてはたらきます。ここまではよくある話ですが、ClC-1が変わっているのは、2つが合わさって1本の通り道をつくるのではなく、それぞれが独立したクロライドの通り道を1本ずつ持っているという点です。まるで銃身が2本ある「二連銃(double-barrelled、ダブルバレル)」のような構造をしています。
💡 用語解説:二量体(ダイマー)
二量体(ダイマー)とは、同じ、あるいはよく似たタンパク質が2つ組み合わさって1つの機能単位になったものです。ClC-1は同じ設計図(CLCN1)からつくられたタンパク質が2つ組み合わさる「ホモ二量体」で、この2つがペアで働くという性質が、後で説明する遺伝形式の複雑さの一因にもなっています。
この「二連銃」構造は、1999年のサヴィアーネらの研究で電気生理学的に裏づけられました。彼らがClC-1の1分子ずつの電流を記録したところ、約1.2ピコジーメンス(pS、電気の通りやすさの非常に小さい単位)というごく小さな段が2段階で観察されました[2]。これは「独立した2つの小さな通り道(プロトポア)が、それぞれ別々に開閉する」というモデルをよく支持する結果です[2]。ClC-1には、それぞれの通り道を速く開閉する速いゲート(ファストゲート)と、2つの通り道を同時にゆっくり開閉する遅いゲート(コモンゲート)という、2種類の「扉の制御」が備わっています。
ClC-1の膜を貫く部分は、CLCファミリーに特有の複雑ならせん(αヘリックス)の束でできています。単純に「膜を端から端まで貫く18本のらせん」というより、途中で膜に入り込んだり傾いたりする、入り組んだ構造です。ClC-1の各サブユニットは18本のαヘリックス(A〜R)からなり、その多くは膜を完全には貫通しません。2019年に報告されたヒトClC-1の立体構造では、このCLCファミリー特有の複雑な膜内構造が詳細に解析されました[5]。細胞の内側に伸びる大きなC末端には、CBSドメインと呼ばれる部分が2つ並んでいて、細胞内のpHやATP・ADPといったエネルギー分子に応じた、遅いゲートの調節に関わると考えられています[5]。
2018年には、パークとマッキノンがヒトClC-1の高分解能の立体構造をクライオ電子顕微鏡(cryo-EM)で解き明かしました[3]。この研究は、なぜClC-1が「イオンを交換して運ぶ輸送体」ではなく「イオンを受動的に速く通すチャネル」として働けるのかを、原子のレベルで説明しました。鍵を握るのは、グルタミン酸ゲート(Glu232)と呼ばれるアミノ酸の向きや、通り道の内側の広さ、クロライドとの結びつきの強さといった、わずかな構造の違いです[3]。似た形をした仲間でも、細かな違いがまったく異なる働きを生むという、タンパク質の繊細さを示す好例になっています。
🩺 院長コラム【構造がわかると「なぜ効くか」が見えてくる】
ClC-1のように、立体構造が原子レベルで解かれた遺伝子は、遺伝診療の現場でも意味を持ちます。ある変異がタンパク質のどの部分にあり、そこがゲートに関わるのか、通り道に関わるのか、細胞内の調節部分に関わるのか——構造がわかると、その変異が働きにどう影響しそうかを考える手がかりになるからです。
もちろん、構造だけで病気の重さや遺伝の型がすべて予測できるわけではありません。それでも、CLCN1では構造・機能・臨床遺伝学に関する知見が蓄積しており、バリアント解釈の際に参照できる科学的な土台があります。ただし、個々のバリアントの病原性や遺伝形式は、構造情報だけでなく家系内分離や機能解析などを含めて総合的に評価する必要があります。
3. ClC-1の働き ─ 筋肉の「電気の安定装置」
ClC-1の1本1本の通り道は、電気の通りやすさがとても小さいチャネルです。1つの通り道あたり約1〜1.5 pSしかありません[2]。それでもClC-1が筋肉にとって決定的に重要なのは、この小さなチャネルが筋線維の膜に非常にたくさん、高い密度で並んでいるからです。数の力によって、筋肉全体ではクロライドが安静時の膜コンダクタンスの70〜85%を担う、極めて強い安定化作用になります[1]。
では、この「安定装置」は具体的に何をしているのでしょうか。筋肉が繰り返し収縮すると、筋線維の内部に張りめぐらされた細い管(T管)の中に、カリウムイオンがたまっていきます。すると局所的に膜が脱分極(電気的にプラス方向へ傾くこと)を起こしやすくなります。正常な筋肉では、大きなクロライドの通りやすさがこの脱分極を電気的に「短絡」して打ち消し、膜電位を安定に保ちます[6]。ClC-1は、静止膜電位そのものを単純に「つくる」というより、興奮の暴走を抑えるブレーキ役・安定装置として働いているのです。
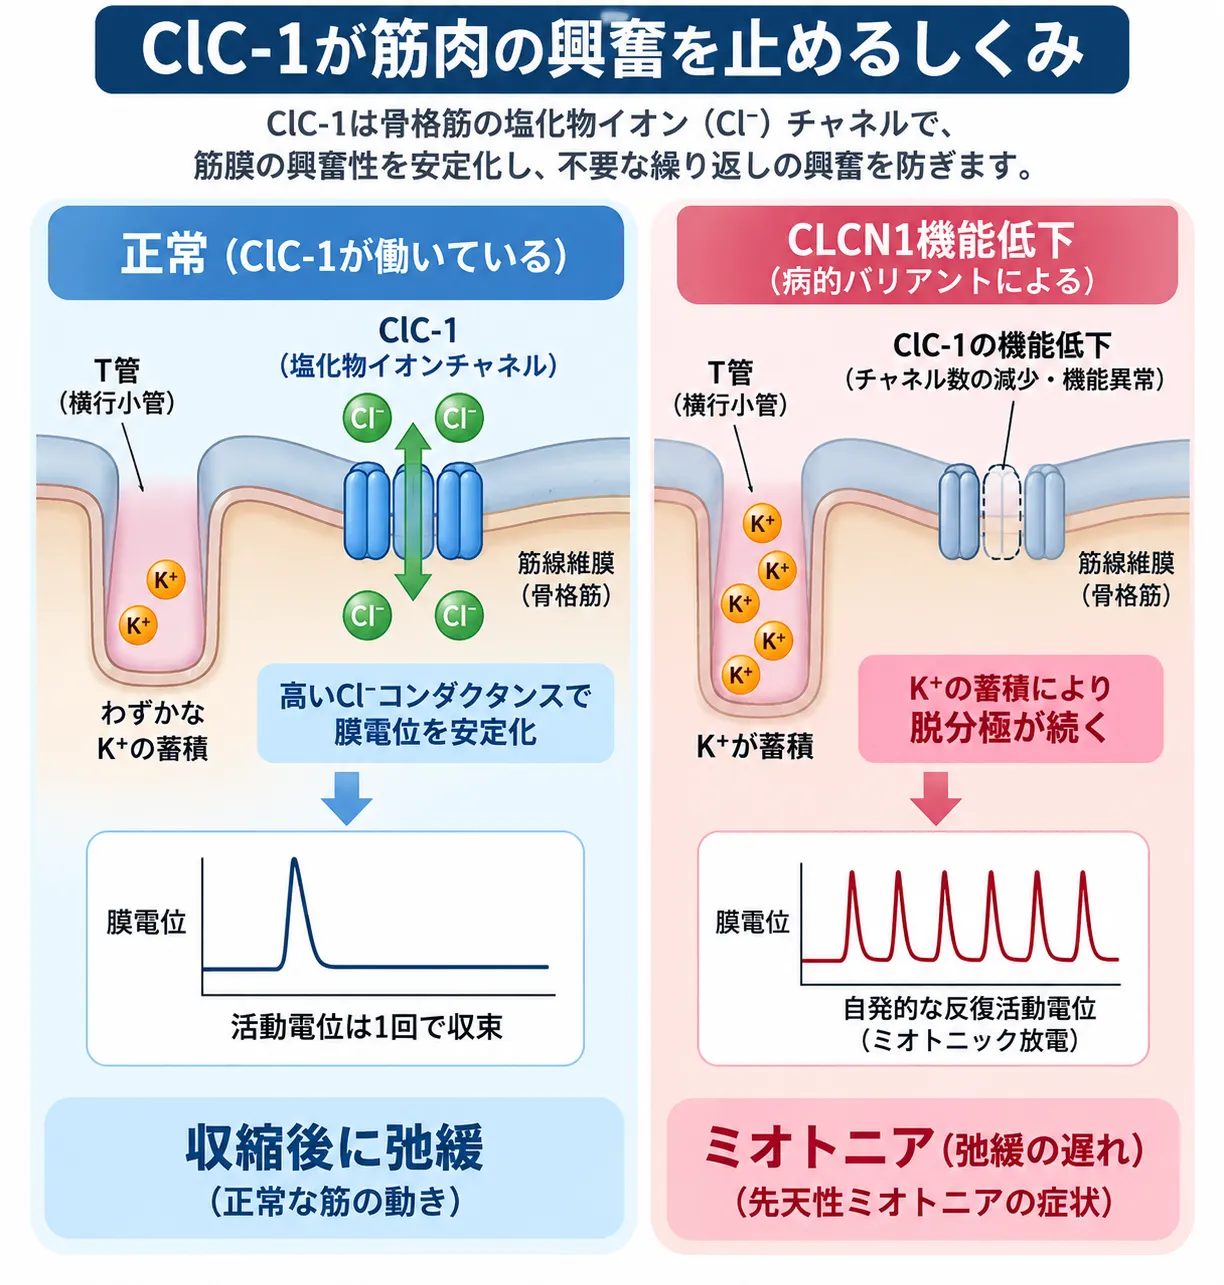
正常な骨格筋では、ClC-1による高いクロライド(Cl⁻)コンダクタンスが、筋収縮に伴ってT管内にK⁺が蓄積しても膜電位を安定化し、不要な反復興奮を抑えます。一方、CLCN1の病的バリアントによってClC-1の機能が低下すると、この安定化作用が弱まり、K⁺蓄積に伴う脱分極から自発的な反復活動電位(ミオトニック放電)が生じやすくなります。その結果、収縮後すぐに筋肉を弛緩できないミオトニア(筋弛緩の遅れ)が起こります。
💡 用語解説:脱分極とミオトニア
筋肉や神経の細胞は、ふだん内側がマイナスに保たれています。この電気が刺激でプラス方向へ動くことを脱分極といい、脱分極が一定の閾値を超えると活動電位(電気信号)が発生して筋肉が収縮します。ClC-1のブレーキが弱ると、1回の収縮のあとに脱分極が閾値を超え続け、活動電位が勝手に繰り返し発生します。この「電気的な暴走」が、力を抜くのが遅れるミオトニアの正体です。
CLCN1の働きが一定の閾値以下に低下すると、この安定化作用が失われ、筋肉が自発的に活動電位を繰り返してしまいます。古典的な生理学のモデルでは、正常なクロライドコンダクタンスのおよそ40%以下にまで下がるとミオトニアが起きやすく、逆に単純に50%程度低下しただけでは症状が出にくいとされてきました[8]。これは、劣性型の原因となる「働かないアレル(対立遺伝子)」を1本だけ持つ保因者が、多くの場合は無症状である理由の1つとも考えられています。ただしこれは絶対的な患者ごとの境界値ではなく、あくまで理解のための生理学モデルとして受け取ってください。
ClC-1は骨格筋に特異的に発現し、その量は発達とともに変化します。少なくとも齧歯類(げっしるい、ネズミの仲間)では、生まれる前後にはごくわずかしかなく、生後の発達に伴って急に増えることが知られています[1]。一方で、成熟した筋肉のなかで機能的なClC-1が主に筋線維の表面の膜(筋線維膜)にあるのか、T管にもかなりあるのかは、研究によって見解が分かれています。マウスを使った研究では、機能的なClC-1の大部分は筋線維膜にあると結論づけられていますが[7]、別の研究ではT管にも相当量を推定しており、まだ完全には決着していません。ヒトの胎児から成人までの、細胞種ごと・年齢ごとの詳しい発現の変化については、現時点では十分に確立されたデータが示されていません。
4. 先天性ミオトニア ─ トムセン病とベッカー病
CLCN1の病気につながる変化は、先天性ミオトニア(myotonia congenita、ミオトニアせんてんしょう)を引き起こします。歴史的には、優性型をトムセン病、劣性型をベッカー病と呼び分けてきました。ここでいうベッカー病は、同じ「ベッカー」という名前がついた別の病気(ベッカー型筋ジストロフィー)とはまったく異なる病気なので注意が必要です。
💡 用語解説:バリアント(遺伝子の変化)と変異の種類
遺伝子の設計図(DNAの並び)が多くの人と異なっている状態を、バリアント(variant)または変異といいます。CLCN1では、アミノ酸が1つ別のものに置き換わるミスセンス変異、途中で設計図が止まってしまうナンセンス変異、設計図の読み枠がずれるフレームシフト変異、設計図の切り貼りが乱れるスプライス変異など、さまざまな種類の変化が報告されています。
典型的には、トムセン病(優性型)は常染色体優性(顕性)で、比較的軽症で早めに発症する傾向があります。一方のベッカー病(劣性型)は常染色体劣性(潜性)で、平均するとより重く、下肢を中心としたこわばりや、休んだあとに一時的に力が入りにくくなる「一過性筋力低下」を伴いやすいとされます[8]。ただし、これはあくまで平均的な傾向であって、診断基準ではありません。次の章で見るように、この単純な二分法はいまでは大きく修正されています。
🧬 トムセン病とベッカー病の一般的な特徴
| 特徴 | トムセン病(優性型) | ベッカー病(劣性型) |
|---|---|---|
| 典型的な遺伝形式 | 常染色体優性(顕性) | 常染色体劣性(潜性) |
| 発症時期 | 乳児期〜小児期が典型(成人発症もあり) | 小児期が典型だが幅広い |
| 重症度 | 平均的には軽い | 平均的にはより重い |
| こわばりの分布 | 上肢を含む全身性(個人差大) | 下肢優位が比較的典型 |
| 一過性の筋力低下 | 通常は目立たない | 休息後・運動開始時に比較的特徴的 |
| ウォームアップ現象 | 典型的にみられる | 典型的にみられる |
※これらは傾向であり診断基準ではありません。両型とも30〜40歳代まで発症が遅れる例があり、同じCLCN1変異が両方の型を生じることもあります[8]。
両型に共通する特徴的な症状として、ウォームアップ現象があります。これは、こわばった筋肉でも運動を繰り返すうちに動きがなめらかになっていく現象で、先天性ミオトニアを疑う大切な手がかりになります。この病気の主な原因は筋線維膜が興奮しやすくなっていることであり、筋肉そのものが壊れていく進行性の筋ジストロフィーとは、成り立ちが根本的に異なります。
5. 遺伝形式の複雑さ ─ 「変異名だけで型は決められない」
CLCN1をめぐる遺伝カウンセリングで最も大切な点は、「病気につながる変化であること」と「その人で優性か劣性かを予測できること」は同じではないということです。古典的には、劣性変異は「働きを失う変異(loss-of-function)」で、もう一方のアレルが正常なら全体のクロライドの通りやすさが発症の閾値を上回るため保因者は無症状、優性変異は正常なタンパク質の働きまで邪魔する「ドミナントネガティブ効果」を持つ、と説明されてきました[2]。ClC-1が二量体で、2つの通り道を同時に制御する遅いゲートを持つことが、この「片方の異常がペア全体に影響する」しくみを可能にしています。
💡 用語解説:ドミナントネガティブ効果と複合ヘテロ接合
ドミナントネガティブ効果とは、異常なタンパク質が、ペアを組む正常なタンパク質の働きまで妨げてしまう現象です。ClC-1は2つで1組なので、片方が異常だとペア全体の働きが落ちることがあります。また、父由来と母由来で異なる2つの変異を1つずつ持つ状態を複合ヘテロ接合といい、劣性型のミオトニアではよくみられます。
しかし現在のデータは、この単純な二分法を修正しています。2022年にスッテルリンらは、223家系・95種類のClC-1変異を標準化した手法で機能解析し、変異のタイプと遺伝形式・症状との関係を大規模に整理しました[9]。その結果、チャネルが開く電位のかかり方(活性化の電位依存性)を変える変異は膜貫通部分の前半に、電流をほぼ消失させる変異は後半に集中する傾向があること、細胞内ドメインの変異には明確な優性遺伝を示すものがなかったことなどが示されました[9]。変異の「位置」は遺伝形式を推定する手がかりにはなりますが、最終判断には家系内での分離(segregation)と機能解析が重要だという結論です。
さらに厄介なことに、p.Gly230Glu、p.Thr310Met、p.Ala531Val、p.Arg894Terといった同じ変異が、家系によって優性にも劣性にもなり得ることが知られています[8]。たとえば、よく研究されているp.Arg894Ter(R894X)は完全に働きを失うわけではなく、わずかに残る電流や弱いドミナントネガティブ作用が報告され、遺伝的背景によって優性・劣性が変わり得ます。こうした違いには、浸透率や不完全浸透、それぞれのアレルの発現量、修飾遺伝子などが関わると考えられており、明確な一対一の遺伝子型と表現型の対応(genotype–phenotype relation)は確立していません。同じ家系のなかでも重症度に大きな差が出ることがあります。
だからこそ、CLCN1のバリアントを解釈するときには、ClinVarなどのデータベースでの現在の分類や、ACMG/AMPの変異解釈ガイドライン、家系内の分離、集団での頻度、機能解析などを組み合わせて総合的に判断する必要があります。意義不明のバリアント(VUS)だけでは診断は確定しません。
6. 症状と診断 ─ どうやって見つけるのか
先天性ミオトニアの典型的な症状は、運動を始めるときの筋肉のこわばりです。握った手をすぐに開けない「グリップミオトニア」、まぶたや顔・舌・手足を軽くたたくと筋肉が持続的に収縮する「パーカッションミオトニア」、そして繰り返し運動すると動きがなめらかになるウォームアップ現象などがみられます。ベッカー病(劣性型)では、休んだあとの最初の数回の動きで一時的に力が入りにくくなることがよくあります。筋肉が太く見える「筋肥大」を伴うこともあります。
診断の中心になるのは、次の3つの組み合わせです。第一に臨床的なミオトニアの症状、第二に針筋電図(EMG)でみられる特徴的な放電、第三にCLCN1の分子遺伝学的な確認です。針筋電図では、針を動かしたり筋肉を収縮させたりすると、振幅や頻度が波打つように増減する「ミオトニー放電(myotonic discharges)」がみられます。ただし、この所見は先天性ミオトニアに敏感ではあるものの、特異的ではありません。同じような放電は、後で触れるSCN4A関連の病気や、筋強直性ジストロフィー(DM1・DM2)などでもみられます。
⚠️ 重要:症状や筋電図だけでは病気を確定できません
ミオトニーの症状や筋電図の所見は、CLCN1以外の原因でも起こります。特にSCN4A(ナトリウムチャネル)関連の病気とは臨床像が大きく重なるため、実際の診療ではCLCN1とSCN4Aの両方を含む遺伝子パネル解析で調べるのが合理的です。表現型(症状の見た目)だけで確定することは避けるべきです[14]。
臨床像と筋電図から非ジストロフィー性ミオトニア(NDM)を疑ったら、SCN4A遺伝子とCLCN1を含む多遺伝子パネル検査や適切なシーケンス解析が第一選択になります。特に、寒さで悪化する逆説的ミオトニア、著明な顔面・まぶたの症状、運動で悪化するパターンなどはSCN4A関連の筋チャネル病を示唆しますが、臨床的な重複が大きいため、やはり遺伝子検査による確認が重要です。このほか、筋強直性ジストロフィー(DM1/DM2)や、薬剤性・代謝性のミオトニアも鑑別に挙がります。
💡 用語解説:保因者(キャリア)とは
保因者(キャリア)とは、劣性型の原因となる変異を1つだけ持ち、多くの場合は症状が出ない人のことです。ベッカー病(劣性型)では、両親がそれぞれ保因者で、子どもが父母から1つずつ変異を受け継いだときに発症します。保因者かどうかは、遺伝カウンセリングのなかで大切なテーマになります。
先天性ミオトニアの日常的な診断では、筋生検は通常は必須ではありません。報告される組織の変化には、線維タイプの分布異常や選択的な線維萎縮、軽度の筋障害像などがありますが、いずれも非特異的です。一方で、遺伝学的に原因が解決しない症例では、筋生検が特別な価値を持つことがあります。ClC-1の免疫染色でタンパク質の欠損を確認したり、後で述べるように筋肉のRNA解析で異常なスプライシングを調べたりする場合です。つまり筋生検は、第一選択の「確認検査」ではなく、分子診断で解決しない症例での機能的・RNAレベルの追加検査として位置づけるのが妥当です。
7. 最新の診断技術 ─ 「隠れた変異」を見つける
劣性型のミオトニアが強く疑われるのに、通常のエクソン(タンパク質をつくる部分)やスプライス境界の解析ではCLCN1の変異が片方のアレルにしか見つからない——そんな症例が一定数あります。このとき考えるべきなのが、コピー数変異(CNV)や非典型的なスプライス変異、そして深部イントロン変異(deep intronic variant)です。
💡 用語解説:深部イントロン変異とクリプティックエクソン
遺伝子には、タンパク質の設計に使われるエクソンと、その間にあって切り取られるイントロンがあります。深部イントロン変異は、イントロンの奥深くにある変化で、通常のエクソン中心の検査では見逃されがちです。ところがこの変化が、本来は使われない「隠れた切り貼りの目印」を目覚めさせ、余分な断片(クリプティックエクソン)を設計図に紛れ込ませてしまうことがあります。その結果、設計図の読み枠が狂って、正常なタンパク質がつくれなくなるのです。
2026年、ヘラルらは、この「隠れた変異」を実際に突き止めた例を報告しました[10]。劣性型ミオトニアの姉妹例で、父由来のミスセンス変異 c.871G>A(p.Glu291Lys)に加えて、母由来の新しい深部イントロン変異 c.697-620T>G が、短鎖全ゲノム解析によって見つかりました[10]。さらに筋生検のRNAシーケンス(RNA-seq)を行ったところ、この深部イントロン変異が隠れた切り貼りの目印を活性化し、読み枠のずれたクリプティックエクソンが挿入され、複数の異常な切り貼りと部分的なナンセンス変異依存mRNA分解(NMD)が起きていることが実証されました[10]。
興味深いのは、アレルごとの発現量を調べる「アレル特異的発現解析」で、父由来のアレルに70対30で偏っていたことです。これは、母由来の異常な設計図が分解されて減っていることを裏づけ、この深部イントロン変異が働きを失わせる新しい病的変異である可能性を強く支持しました[10]。この報告は、全ゲノム解析で候補を拾い、病気に関係する組織(この場合は筋肉)のRNA解析で病原性を証明するという診断の道すじが、実際に有効であることを具体的に示したものです。RNAは組織によって発現の仕方が違うため、血液のRNAだけでは十分でないことがある点も、重要な教訓です。
8. 治療 ─ 現在の対症療法とこれからの遺伝子治療
CLCN1関連の先天性ミオトニアの治療は、いまのところ基本的に対症療法です。つまり、ClC-1そのものを直すのではなく、症状であるミオトニアを抑える薬が中心になります。最も強い臨床試験のエビデンスを持つのがメキシレチンです[14]。
メキシレチンは、ClC-1を直接修復するのではなく、骨格筋のナトリウムチャネル(Naᵥ1.4)を利用依存的に遮断することで、クロライドの通りやすさが下がって生じた膜の興奮しやすさを、二次的に抑える薬です。2012年にスタットランドらが59人の非ジストロフィー性ミオトニア患者を対象に行ったランダム化クロスオーバー試験では、メキシレチンは患者が報告するこわばり、握力や開眼のミオトニア、筋電図上のミオトニー、複数の生活の質(QOL)の指標を改善しました[11]。
ラモトリギンも有力な選択肢です。2017年にアンデルセンらが行ったランダム化二重盲検クロスオーバー試験では、遺伝学的に確認された非ジストロフィー性ミオトニア患者で、ミオトニーの重症度を有意に改善しました[12]。ラモトリギンもメキシレチンと同じくナトリウムチャネル遮断薬ですが、入手しやすく安価で忍容性が比較的良いため、メキシレチンが使えない・手に入らない場合などの合理的な選択肢になります。ただし各国で承認状況が異なり、皮疹や重症薬疹など、ラモトリギン特有の安全管理が必要です。
⚠️ 治療に関する大切な注意
薬の効果・安全性・使える範囲は、国や時期によって異なり、今後も変わっていきます。ここでは「どのような薬があり、どのようなしくみで働くか」という理解のために紹介しています。実際の治療の判断は、必ず主治医とご相談ください。また、手術などで麻酔を受けるときは、神経筋疾患であることを必ず医療者に伝えてください。脱分極性の筋弛緩薬(サクシニルコリンなど)は強い筋収縮やミオトニーを誘発しうるため、注意が必要とされています。
薬を使わない管理も大切です。ウォームアップを利用して段階的に運動を始めること、長く静止したあとに急な強い動作をしないこと、その人にとっての悪化因子(寒さやストレスなど)への対処、転倒への備えなどが、実践的な工夫になります。
これからの治療 ─ 遺伝子・RNAへのアプローチ
では、ClC-1そのものを回復させる治療は可能なのでしょうか。ヒトのCLCN1変異による先天性ミオトニアに対して、遺伝子を補充する治療の有効性データは、2026年9月時点で本レビューで確認したヒト文献にはありません。ただし、ClC-1の働きを取り戻せばミオトニーが改善しうることは、動物モデルで実証されています。
2010年のルックらの研究では、DM1(筋強直性ジストロフィー1型)のマウスの筋肉にウイルスベクターでClC-1を導入したところ、筋線維膜への発現とミオトニーの低下が示されました[7]。また2023年のフーらは、DM1マウスでアンチセンスオリゴヌクレオチド(ASO)を使ってClcn1の選択的スプライシングを修正し、ミオトニーと筋線維の性質を改善しました[13]。これらはCLCN1そのものの変異による先天性ミオトニアの直接的な治療証拠ではなく、DM1に伴うClC-1の切り貼り異常のモデルである点には注意が必要です。それでも、ClC-1の発現やスプライシングを修復すれば筋肉の興奮しやすさを可逆的に改善できることを示す、重要な概念実証(proof-of-principle)です。
💡 用語解説:遺伝子補充・ASO・ゲノム編集
遺伝子補充は正常な遺伝子を細胞に届ける方法、アンチセンスオリゴヌクレオチド(ASO)はRNAの切り貼りを修正する短い核酸、ゲノム編集はDNAの特定の場所を書き換える技術です。いずれもCLCN1関連ミオトニアの将来の治療候補として、理論的には合理性があります。
将来のCLCN1に特化した治療では、劣性型の「働きを失う変異」に対する遺伝子補充、スプライス異常に対するASO、特定の変異に対する塩基編集・プライム編集などが候補になります。一方で、優性変異では異常なサブユニットが正常なチャネルの遅いゲートを妨げる場合があるため、単純に正常なCLCN1を追加するだけでは不十分で、異常なアレルを抑えつつ置き換える、あるいはアレル特異的に修正する必要が出てくる可能性があります。これは現時点では構造・機能データから導かれる推論であり、臨床で実証された治療法ではありません。骨格筋は全身にあるため、広い範囲へどう届けるか、長期に発現を保てるか、免疫反応をどう抑えるか、といった課題も残されています。
9. 遺伝診療との接点 ─ CLCN1をどう読み解くか
CLCN1は、遺伝子検査の結果をどう読み解くかという点で、遺伝診療の考え方がよく表れる遺伝子です。すでに繰り返し述べたように、CLCN1では「病的なバリアントであること」と「その人で優性か劣性か」を別々に考える必要があります。同じ変異でも家系によって遺伝形式や重症度が変わり得るため、検査で変異が見つかったら、それだけで結論を出すのではなく、家系のなかでの分離、集団での頻度、機能への影響、そして症状の実際を組み合わせて考えます。
また、劣性型が疑われるのに変異が片方しか見つからない場合には、コピー数変異や深部イントロン変異といった「隠れた変異」の可能性を念頭に置くことが、正確な診断につながります。全ゲノム解析やRNA解析といった新しい技術が、こうした症例の診断を前進させつつあります。原因がわからないまま検査を重ねる状況は、多くの遺伝性疾患で生じ得ます。未診断の期間が長くなることは、追加検査や診療方針の検討を複雑にするため、表現型と遺伝学的所見を段階的に再評価することが重要です。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何がわかり何がわからないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのか、といった点です。特にCLCN1のように、変異の名前だけでは遺伝形式が決まらない遺伝子では、結果の意味を丁寧に整理することが重要になります。当院では、中立的な立場から医学的な判断材料を提示し、検査結果と選択肢を整理する遺伝カウンセリングを行っています。
🩺 院長コラム【「同じ変異=同じ運命」ではない】
CLCN1でいちばんお伝えしたいのは、「同じ変異を持っていても、出方は同じとは限らない」ということです。同じ遺伝子の同じ変化でも、家系によって優性に出たり劣性に出たり、症状の重さも人それぞれです。これは不確実さのように聞こえるかもしれませんが、裏を返せば「診断名や変異名だけで将来を決めつけない」ための、大切な科学的根拠でもあります。
同じ遺伝子でも、バリアントの性質、遺伝形式、家系内分離、機能解析の結果によって解釈は変わります。遺伝子の情報は、診断名だけで将来を一律に決めるものではなく、医学的な選択肢を検討するための材料です。CLCN1の結果は、バリアントの病原性と遺伝形式を分けて評価し、必要に応じて専門医と整理することが重要です。
10. よくある誤解
誤解①「ミオトニアは筋肉が壊れる病気」
先天性ミオトニアの主な原因は、筋線維膜が興奮しやすくなっていることであって、筋肉そのものが壊れていく進行性の病気ではありません。筋ジストロフィーとは成り立ちが異なります。
誤解②「変異名がわかれば遺伝の型もわかる」
CLCN1では、同じ変異が優性にも劣性にもなり得ます。変異の名前だけで遺伝形式を決めることはできず、家系内の分離や機能解析を合わせて判断します。
誤解③「変異が片方しかないから劣性ではない」
劣性型が疑われるのに変異が1つしか見つからないときは、コピー数変異や深部イントロン変異が隠れている可能性があります。全ゲノム解析やRNA解析で見つかることがあります。
誤解④「治療で原因の遺伝子を直せる」
現在の治療は、メキシレチンなどによる対症療法が中心です。ClC-1そのものを直す遺伝子治療は、動物モデルで概念実証の段階にあり、ヒトでの確立した治療はまだありません。
まとめ ─ CLCN1が教えてくれること
CLCN1遺伝子は、骨格筋のクロライドチャネルClC-1をつくり、筋肉の電気を安定させる「安定装置」として働いています。その働きが一定以下に落ちると、筋肉が興奮を繰り返し、力を抜くのが遅れる先天性ミオトニアが生じます。トムセン病(優性型)とベッカー病(劣性型)という古典的な分類は今も使われていますが、同じ変異が両方の型をとり得るなど、遺伝形式は思ったより連続的で複雑です。だからこそ、変異の名前だけで遺伝の型や将来を決めつけないことが、遺伝診療では大切になります。
診断では、症状・筋電図・遺伝子検査を組み合わせ、SCN4A関連の病気などとの鑑別を丁寧に行います。変異が片方しか見つからないときには、全ゲノム解析やRNA解析で「隠れた変異」を探す新しい戦略が力を発揮しつつあります。治療は今のところ対症療法が中心ですが、ClC-1の働きを回復させる遺伝子・RNA治療は、動物モデルで着実に手がかりが積み上がっています。CLCN1は、遺伝子の情報を「レッテル」ではなく「その人に合った選択肢を考える材料」として読み解くことの大切さを、私たちに教えてくれる遺伝子です。
よくある質問(FAQ)
Q1. CLCN1遺伝子とは何ですか?
CLCN1遺伝子は、骨格筋の細胞膜にある塩化物イオン(クロライド)を通すチャネル「ClC-1」の設計図です。ClC-1は筋肉の膜の電気を安定させ、余分な興奮の繰り返しを防ぐ「安定装置」の役割を担っています。この遺伝子に病気につながる変化が起きてClC-1の働きが一定以下に落ちると、力を抜くのが遅れる先天性ミオトニアが生じます。
Q2. トムセン病とベッカー病はどう違うのですか?
どちらもCLCN1が原因の先天性ミオトニアですが、トムセン病は常染色体優性(顕性)で平均的に軽症、ベッカー病は常染色体劣性(潜性)で平均的により重く、下肢優位のこわばりや休息後の一過性の筋力低下を伴いやすいとされます。ただしこれは傾向であり、同じ変異が両方の型をとることもあります。なお、ここでいうベッカー病は、名前の似たベッカー型筋ジストロフィーとはまったく別の病気です。
Q3. 同じCLCN1変異でも症状が違うのはなぜですか?
CLCN1では、同じ変異が家系によって優性にも劣性にもなり得ることが知られています。これには浸透率や不完全浸透、それぞれのアレルの発現量、修飾遺伝子など、複数の要因が関わると考えられています。そのため、明確な一対一の遺伝子型と表現型の対応は確立しておらず、同じ家系のなかでも重症度に差が出ることがあります。変異の名前だけで遺伝形式や重症度を決めることはできません。
Q4. 遺伝子検査で変異が片方しか見つかりませんでした。どういう意味ですか?
劣性型(ベッカー病)が疑われるのに変異が片方のアレルにしか見つからない場合、通常のエクソン中心の検査では見つけにくいコピー数変異や、イントロンの奥深くにある深部イントロン変異などが隠れている可能性があります。近年は全ゲノム解析で候補を拾い、筋肉のRNA解析で異常なスプライシングを証明する診断が報告されています。結果の解釈については、臨床遺伝専門医にご相談ください。
Q5. 先天性ミオトニアに治療法はありますか?
現在の治療は対症療法が中心です。最も確立した薬はメキシレチンで、ランダム化試験でこわばりやミオトニーの改善が示されています。ラモトリギンも有効性が示されており、メキシレチンが使えない場合の選択肢になります。ClC-1そのものを回復させる遺伝子・RNA治療は動物モデルで概念実証の段階にあり、ヒトで確立した治療はまだありません。治療の判断は必ず主治医とご相談ください。
🏥 遺伝子や染色体に関わる検査のご相談
CLCN1をはじめとする遺伝子の働きや遺伝性の病気、
遺伝子検査の結果の意味についてお悩みの方は、
臨床遺伝専門医が在籍するミネルバクリニックにご相談ください。
参考文献
- [1] Primary structure and functional expression of a developmentally regulated skeletal muscle chloride channel. Nature. 1991. [PubMed 1659664]
- [2] The Muscle Chloride Channel ClC-1 Has a Double-Barreled Appearance that Is Differentially Affected in Dominant and Recessive Myotonia. J Gen Physiol. 1999. [PubMed 10051520]
- [3] Structure of the CLC-1 chloride channel from Homo sapiens. eLife. 2018. [PubMed 29809153]
- [4] Structure of the human ClC-1 chloride channel. PLoS Biol. 2019. [PubMed 31022181]
- [5] Structure of the human ClC-1 chloride channel. PLoS Biol. 2019. [PLoS Biology]
- [6] CLC Chloride Channels and Transporters: Structure, Function, Physiology, and Disease. Physiol Rev. 2018. [PubMed 29845874]
- [7] Sarcolemmal-restricted localization of functional ClC-1 channels in mouse skeletal muscle. J Gen Physiol. 2010. [PubMed 21078869]
- [8] Myotonia Congenita. GeneReviews® [Internet]. 2005 [updated 2021]. [PubMed 20301529]
- [9] Translating genetic and functional data into clinical practice: a series of 223 families with myotonia. Brain. 2022. [PubMed 34529042]
- [10] Novel deep intronic variant in CLCN1 causing autosomal recessive myotonia congenita. Neurogenetics. 2026. [PubMed 42599553]
- [11] Mexiletine for symptoms and signs of myotonia in nondystrophic myotonia: a randomized controlled trial. JAMA. 2012. [PubMed 23032552]
- [12] The antimyotonic effect of lamotrigine in non-dystrophic myotonias: a double-blind randomized study. Brain. 2017. [PubMed 29050397]
- [13] Correction of Clcn1 alternative splicing reverses muscle fiber type transition in mice with myotonic dystrophy. Nat Commun. 2023. [PubMed 37029100]
- [14] Stunnenberg BC, LoRusso S, Arnold WD, et al. Guidelines on clinical presentation and management of nondystrophic myotonias. Muscle Nerve. 2020;62(4):430-444. doi:10.1002/mus.26887. [PubMed 32270509]






