

目次
- 1 1. SCN4A遺伝子とは ─ 筋肉を動かす「電気のスイッチ」
- 2 2. 遺伝子とタンパク質の基盤 ─ 17番染色体の設計図
- 3 3. 「1つの遺伝子・多くの病気」というSCN4Aの本質
- 4 4. 変異ホットスポットと遺伝型・表現型の関係
- 5 5. SCN4Aが起こす主な病気
- 6 6. 分子メカニズム ─ なぜ正反対の症状が生まれるのか
- 7 7. 診断・遺伝学的検査・機能評価
- 8 8. 治療と臨床試験のエビデンス
- 9 9. 遺伝診療との接点 ─ 遺伝形式と家族への説明
- 10 10. よくある誤解
- 11 まとめ ─ 「量」より「動き方」が病気を決める遺伝子
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

SCN4A(エスシーエヌフォーエー)遺伝子は、骨格筋の細胞膜にあるナトリウムチャネルNaV1.4(ナフ・イチテンヨン)という「電気のスイッチ」をつくる設計図です。この一つの遺伝子は、変化の起こり方によって、周期性四肢麻痺(発作的に力が入らなくなる病気)、ミオトニア(力を抜きたいのに筋肉がこわばる病気)、先天性筋無力症候群(疲れやすく力が続かない病気)など、一見まったく違って見える複数の病気につながります。なぜ同じ遺伝子から正反対にも見える症状が生まれるのか。この記事では、SCN4Aの働き、変異のタイプによる病気の違い、検査や治療の考え方を、医学的知見にもとづいて解説します。
Q. SCN4A遺伝子とは何ですか?まず結論だけ知りたいです
A. SCN4A遺伝子は、骨格筋の活動電位(筋肉を動かす電気信号)をつくり出すナトリウムチャネルNaV1.4の本体(αサブユニット)をつくる設計図です。このチャネルは「開いて電気を通し、すぐ閉じる(不活性化する)」動きをミリ秒単位で繰り返しています。この動きのどこが、どちらの方向に変わるかによって、筋肉がこわばるミオトニア、発作的に力が抜ける周期性四肢麻痺、力が続かない先天性筋無力症候群など、多彩な病気が生じます。つまりSCN4Aは「チャネルの量」より「チャネルの動き方の調節」が病気を決める、代表的な筋肉のイオンチャネル病(チャネロパチー)の遺伝子です。
- ➤正体 → 骨格筋のナトリウムチャネルNaV1.4をつくる設計図。染色体17q23.3にあり、24個のエクソンからなる
- ➤1遺伝子・多くの病気 → 変異の場所と性質で、ミオトニア・周期性四肢麻痺・筋無力症候群まで連続的に変わる
- ➤機能獲得と機能喪失 → 働きすぎる変異(GOF)と働けなくなる変異(LOF)で、症状の方向が変わる
- ➤遺伝形式 → 多くは常染色体優性(顕性)。重症の先天型は両親からの両アレル性(常染色体劣性)
- ➤治療 → メキシレチンやジクロルフェナミドなど、症状に応じた薬に臨床試験の裏づけがある
🧬 SCN4A遺伝子の基本情報
| 項目 | 内容 |
|---|---|
| 遺伝子名・読み方 | SCN4A(エスシーエヌフォーエー)。sodium voltage-gated channel alpha subunit 4 |
| つくるタンパク質 | 骨格筋の電位依存性ナトリウムチャネルNaV1.4のαサブユニット(本体部分) |
| 染色体上の位置 | 17q23.3。24個のエクソンからなり、標準の参照配列はNM_000334.4/NP_000325.4[1] |
| 主に働く場所 | 骨格筋に強く集中して発現。筋肉の興奮性を担う |
| 主な関連疾患 | 高カリウム性・低カリウム性周期性四肢麻痺、パラミオトニア先天症、ナトリウムチャネルミオトニア、先天性筋無力症候群、先天性ミオパチーなど |
| 遺伝形式 | 常染色体優性(顕性)が多い。重症先天型は両アレル性(常染色体劣性) |
※本記事はSCN4A遺伝子と関連疾患についての医学的解説です。特定の検査を勧めるものではありません。
1. SCN4A遺伝子とは ─ 筋肉を動かす「電気のスイッチ」
私たちの筋肉は、神経からの命令を受け取ると、細胞膜の表面に電気の波(活動電位)を走らせて収縮します。この電気の波を立ち上げる中心にいるのが、電位依存性ナトリウムチャネルです。SCN4A遺伝子は、その骨格筋版であるNaV1.4というチャネルの本体をつくる設計図です。NaV1.4は骨格筋の細胞膜(筋鞘)にびっしりと並び、神経筋接合部で受け取った信号を活動電位に変換し、その電気を筋線維全体へ伝えます[1]。
このチャネルの動きは、とても素早いものです。安静時の筋線維が神経刺激で一定のレベル(閾値)を越えると、NaV1.4が一気に開いてナトリウムイオンが細胞内へ流れ込み、活動電位の立ち上がりをつくります。その直後にチャネルは高速不活性化という仕組みで自ら閉じ、筋肉が過剰に興奮しないようにブレーキをかけます。そして少し休むと元に戻り、次の刺激に備えます。この「開く→すぐ閉じる→回復する」というサイクルが、1秒間に何十回も繰り返されているのです。
💡 用語解説:不活性化とは
ナトリウムチャネルは、開いたあと「不活性化」といって自動的に閉じる仕組みを持っています。ドアが開いた直後に内側からロックがかかるようなイメージです。この不活性化が「足りない」と筋肉が興奮しすぎてこわばり(ミオトニア)、「効きすぎる・回復が遅すぎる」と使えるチャネルが足りなくなって力が続かなくなります(筋力低下)。SCN4Aの病気を理解するうえで、この不活性化の調節がとても重要になります。
この理解は、SCN4Aの病気全体を貫く一本の軸になります。「不活性化が足りない」と反復して発火してしまい筋肉がこわばるミオトニアに、「不活性化が効きすぎる・回復が遅すぎる」と使えるチャネルが不足して疲れやすい筋力低下になります。さらに、持続的に細胞膜が脱分極(電気的に興奮した状態が続くこと)してしまうと、最終的には多くのNaV1.4が不活性化した状態に固定され、筋線維が電気的に反応できなくなって麻痺に至ります。同じチャネルの動きのわずかなずれが、こわばりにも、脱力にも、麻痺にもつながるのです。
2. 遺伝子とタンパク質の基盤 ─ 17番染色体の設計図
SCN4Aは、17番染色体の長腕(q)の23.3という場所(17q23.3)にあります。1992年の解析で、この遺伝子は24個のエクソン(タンパク質の設計情報を含む部分)からなり、およそ35キロ塩基対(DNAの長さの単位)にわたることが報告されました[2]。現在の臨床検査では、NM_000334.4(遺伝子の標準配列)とNP_000325.4(タンパク質の標準配列)が基準として使われ、NaV1.4タンパク質はおよそ1,836個のアミノ酸からできています[1]。
💡 用語解説:古い論文の「番号のずれ」に注意
SCN4Aの古い機能研究では、ラット(実験動物)のNaV1.4の番号が使われていることがあります。たとえばラットのR663H(663番目のアルギニンがヒスチジンに変わる変異)は、ヒトではR669Hにあたります。同じ変異でも文献によって残基番号がずれることがあるため、専門的には、まずヒトの標準配列に合わせて番号を確認することが大切です。
NaV1.4は骨格筋に強く集中して発現しています。組織ごとの遺伝子発現を調べたデータベースでも、SCN4Aの発現量はほかの臓器よりも骨格筋で際立って高いことが示されています。これは、NaV1.4が骨格筋の細胞膜の興奮性を担い、神経からの信号を活動電位に変えて筋線維に伝えるという生理的な役割と、きれいに一致しています。
4つのドメインからなる立体構造
NaV1.4のαサブユニットは、よく似た4つの部分(ドメインI〜IV、略してDI〜DIV)が連なってできています。それぞれのドメインには、細胞膜を6回貫く区画(S1〜S6と呼ばれる膜貫通セグメント)があります。このうちS4には正の電荷を帯びたアミノ酸(アルギニン)が並んでいて、膜の電圧の変化を感じ取る「電圧センサー」として働きます。そしてS5とS6の間が、ナトリウムイオンが通る中央の孔(ポア)を形づくります[1]。
高速不活性化のかなめになるのが、ドメインIIIとIVをつなぐ細胞質側のリンカー(つなぎ目)です。ここに近い場所の変異が、重症のミオトニアや、複数の症状が重なる病気を起こします。2018年には、ヒトのNaV1.4とβ1(補助サブユニット)の複合体の立体構造が、クライオ電子顕微鏡という技術で3.2Å(オングストローム、原子スケールの精密さ)という解像度で解かれ、これらの構造が原子レベルで確認されました[3]。
🩺 院長コラム【「同じ遺伝子」でも安心できない理由】
遺伝子検査で「SCN4Aに変化があります」と言われても、それだけでは病気の中身は決まりません。SCN4Aは、変化の起こる場所と性質によって、こわばる病気から力が抜ける病気まで、方向の違う症状につながる遺伝子だからです。同じ遺伝子でも、変異の位置と機能的な性質によって、臨床的な意味や対応が大きく変わります。
だからこそ、SCN4Aの結果を読むときは「どの部分の、どんな変化か」を丁寧に見る必要があります。遺伝子の名前だけで一喜一憂せず、変異の位置と機能、ご本人の症状、家族歴を合わせて考える。臨床遺伝専門医が関わる意義は、この読み解きにあります。
3. 「1つの遺伝子・多くの病気」というSCN4Aの本質
SCN4Aの病気は「1つの遺伝子に1つの病気」という単純な関係ではありません。チャネルのどの部分が、どちらの方向に、どのくらい変化するかによって、症状が連続的に移り変わります。専門的には、このようなあり方をアレル性チャネル病(同じ遺伝子の異なる変異が異なる病気を起こすイオンチャネル病)と呼び、これがSCN4Aを理解するうえで最も実用的な捉え方です。
大きく分けると、次の3つの方向があります。
1つめは、高速不活性化や緩徐不活性化がうまくいかなくなったり、本来閉じるはずのチャネルから電流が残り続けたりする機能獲得(GOF:チャネルが働きすぎる方向の変化)です。これはナトリウムチャネルミオトニア、パラミオトニア先天症、高カリウム性周期性四肢麻痺を起こします。2つめは、S4の電圧センサーにあるアルギニンが別のアミノ酸に置き換わることで生じる、異常な「すきま電流」による低カリウム性周期性四肢麻痺2型です。3つめは、チャネルの電流量が減ったり、不活性化が効きすぎたり、回復が遅れたりする機能喪失(LOF:チャネルが働けなくなる方向の変化)で、両アレル性の先天性筋無力症候群や先天性ミオパチーを起こします[4]。
ただし現実には、この3分類できれいに割り切れないこともあります。1つの変異がGOFとLOFの両方の性質を併せ持つ例が報告されており、「この変異はGOFかLOFか」という単純な二択では説明できない場合があるのです[5]。この点は、あとの章でくわしく見ていきます。
4. 変異ホットスポットと遺伝型・表現型の関係
SCN4Aには非常に多くの変異が報告されています。変異データベースLOVDの2026年5月時点の公開スナップショットでは、1,181件の公開レコード、317種類の公開されたユニークなDNA変異が収載されていました。ただし、これは「317種類すべてが病気を起こす」という意味ではありません。データベースには、良性(病気を起こさない)や、意義がまだ不明な変異も多数含まれるため、病的な変異を見分けるには、症状との対応、集団での頻度、機能データを分けて評価する必要があります。
機能ドメインと対応する「ホットスポット」
病的な変異はミスセンス変異(1つのアミノ酸が別のアミノ酸に置き換わる変異)が圧倒的多数です。特に優性のチャネル病では、「タンパク質をなくす」のではなく、チャネルの動き方を変えるミスセンス変異が典型的です。変異が集まりやすい場所(ホットスポット)は、機能ドメインとはっきり対応しています[4]。
🧬 SCN4Aの主な変異ホットスポットと病気の対応
| 変異が集まる場所 | 代表的な残基 | 主に起こる病気 |
|---|---|---|
| S4電圧センサーのアルギニン | R222、R669、R672、R1132、R1135 など | 低カリウム性周期性四肢麻痺2型(HypoPP2) |
| DIII–DIVリンカー周辺(高速不活性化ゲート近く) | 特に G1306 | ナトリウムチャネルミオトニア |
| DIV-S4周辺 | R1448、R1454、R1457、R1460 | パラミオトニア先天症〜先天性筋無力症候群 |
| 不活性化に関わる残基 | T704、M1592 など | 高カリウム性周期性四肢麻痺(HyperPP) |
※残基の記号は「アミノ酸の種類+位置番号」を表します(例:G1306は1306番目のグリシン)。
ホットスポットが重要なのは、単に変異が多いからではなく、それぞれの場所が特定のメカニズムを担っているからです。外側のS4アルギニンの置換は、安静時の膜電位で開いてしまう「すきま」をつくって低カリウム性周期性四肢麻痺を起こします。G1306周辺は高速不活性化のゲートが閉じるのを遅らせてミオトニアを起こします。DIV-S4は高速不活性化の電圧依存性と回復を調節するため、わずか数残基の違いで、パラミオトニア先天症のGOFから先天性筋無力症候群のLOFまで移り変わります[4]。
「多いから病的」でも「まれだから安心」でもない
ここで大切なのは、ありふれた多型(体質の個性にとどまる変化)と、病気を起こす変異をきちんと分けることです。実際、SCN4Aには疾患変異とは到底考えられない高い頻度で存在する変化があります。たとえばp.Ser524Glyという変化は、集団の対立遺伝子頻度がおよそ0.91と非常に高く、大多数の人が持っています。同義変異(アミノ酸が変わらない変化)にも頻度の高いものが複数あります。こうした例は、「ミスセンスだから病的」「SCN4Aにあるから病的」という解釈が危険であることを示しています。
逆に、病気を起こす優性のチャネル変異は、一般的にとてもまれか、大規模集団データベースにまったく見つからないことが多いです。ただし例外もあり、R669Hのように、集団データベースで対立遺伝子頻度約0.00001(約10万アレルに1つ)として記録される病的変異もあります。したがって「データベースに存在する=良性」でも「データベースにない=病的」でもありません[6]。変異の場所、病気の浸透率、本人の年齢、検査の品質、機能データを合わせて判断する必要があります。
💡 用語解説:ハプロ不全ではないSCN4A
遺伝子の中には、2つあるコピーの片方が壊れただけで病気になる「ハプロ不全」型のものがあります。しかしSCN4Aは、集団データから推定される性質を見ると、その挙動を示しません。これは、片方のコピーが働かなくても無症状で、両方のコピーが機能喪失になったときに初めて病気になる、という家系のデータともよく合います。つまり、SCN4Aの機能喪失変異は「片方だけの保因者は原則無症状」という点が、遺伝カウンセリングでは大切になります。
5. SCN4Aが起こす主な病気
SCN4A関連の病気では、「麻痺」「筋強直(こわばり)」「疲れやすい筋力低下」は、互いに排他的ではありません。同じ患者さんにミオトニアと発作的な脱力が併存したり、年齢とともに症状が変化したりします。そのため、これらは生物学的には連続したスペクトラム(連続体)と考えるのが適切です。ここでは代表的な病型を紹介します。より詳しい疾患ごとの解説は、SCN4A関連筋チャネル病の総論もあわせてご覧ください。
高カリウム性周期性四肢麻痺(HyperPP)
乳幼児から小児期に発症することが多く、運動後の休息、カリウムの摂取、絶食、寒冷、ストレスなどをきっかけに、15分から数時間ほどの四肢の脱力発作を起こします。ミオトニアやパラミオトニアを伴うこともあります。代表的な変異はM1592V、T704Mなどで、不活性化が完全に閉じきらず、持続的なナトリウム電流が残ることが原因です。発作の頻度は成人後半で下がることがありますが、中高年で固定した筋力低下が問題になる例もあります[7]。
低カリウム性周期性四肢麻痺2型(HypoPP2)
高炭水化物食、安静、激しい運動後、ストレスなどをきっかけに、発作性の弛緩性麻痺(力が抜ける麻痺)を起こし、発作時には血中カリウムが低下します。R669H、R672のグリシン等への置換、R1132、R1135といった、S4電圧センサーのアルギニンの変異が原因です[8][9]。発作性の病気ですが、長期には固定した筋力低下を来すことがあります。後で述べるように、治療薬アセタゾラミドへの反応は変異によって異なります。同じ低カリウム性周期性四肢麻痺でも、SCN4A以外にCACNA1S遺伝子が原因となる型(1型)があり、低カリウム血性周期性四肢麻痺1として区別されます。
パラミオトニア先天症(PMC)
多くは乳児から小児期に発症します。顔、まぶた、手などの筋強直が特徴で、寒冷や反復運動で悪化します。ふつうのミオトニアは動いているうちに軽くなる(ウォームアップ現象)のに対し、パラミオトニアでは反復運動でかえって悪化するという逆説的な性質(逆説性ミオトニア)を示し、その後に脱力を伴うのが特徴です。R1448のシステイン等への置換が代表的です[10]。寿命は通常保たれますが、寒冷環境や日常動作への影響が大きく、周期性四肢麻痺を併発することもあります。
ナトリウムチャネルミオトニア(カリウム悪化性ミオトニア)
小児から青年期に、筋肉のこわばりや痛みが現れます。カリウムの摂取や反復運動で悪化し、変異によって温度への感受性が異なります。V445M、V1293I、G1306のアラニン・バリン・グルタミン酸等への置換などが関わります。特にG1306E(1306番目のグリシンがグルタミン酸に変わる変異)は重症化しやすく、ミオトニア・パーマネンス(持続性ミオトニア)や、後述する新生児の重症型(SNEL)まで幅があります[11]。これらは、非ジストロフィー性ミオトニア(NDM)という枠組みで一括して捉えられます。
先天性筋無力症候群(SCN4A-CMS)・先天性ミオパチー
出生時から乳幼児期に、反復する筋緊張の低下、易疲労性(疲れやすさ)、頸や体幹・近位筋の筋力低下、眼瞼下垂(まぶたが下がる)、球症状(飲み込みや発声の障害)、呼吸症状などが現れます。発作性の麻痺が重なることもあります。V1442E、R1454W、R1457H、R1460のグルタミン・トリプトファンへの置換などが関わり、過剰な不活性化や回復の遅れが原因です[12][13][5]。多くは両親それぞれから変異を受け継ぐ両アレル性(常染色体劣性)で発症します。SCN4A以外の原因も多いため、先天性筋無力症候群のNGS遺伝子検査で網羅的に調べることが実用的です。
新生児の重症型(SNEL)と先天性ミオパチー
最も重い病型では、胎児期の運動の少なさ、関節拘縮、出生時の低緊張、顔や頸部の筋力低下、嚥下・呼吸障害が見られます。SNEL(重症新生児喉頭痙攣)では、生後第1週から喉頭のけいれん、吸気性喘鳴(ストライダー)、無呼吸、チアノーゼを来し、生命を脅かすことがあります。2010年には、生命を脅かす新生児の発作的な喉頭痙攣を示した3例に、新生突然変異(de novo変異)としてSCN4Aの変異(2例がG1306E、1例がA799S)が同定され、生存した2例はメキシレチンやカルバマゼピンに良好に反応したことが報告されました[14]。逆流や喉頭軟化症と誤診されていた例もあり、原因不明の新生児の喘鳴・無呼吸ではSCN4Aを早めに考えることが大切です。
⚠️ 先天型の予後は「常に進行性」とは限らない
両アレル性の機能喪失による先天性ミオパチーの予後は、一様ではありません。11例6家系の報告では、7例が胎児期・新生児期に重篤だった一方、生存した4例では、新生児期の呼吸・嚥下の困難、顔・頸部の筋力低下、脊柱の変形などがあっても、最初の10年間に臨床的な改善を示しました[15]。したがって、SCN4Aの先天性ミオパチーを、成人型の周期性四肢麻痺と同じ経過で説明することはできません。診断がつくまでの時間が長くなりがちな病気ですが、正確な診断が予後の見通しを大きく左右します。
6. 分子メカニズム ─ なぜ正反対の症状が生まれるのか
SCN4Aの病気を理解するうえで最も重要なのは、GOF(機能獲得)とLOF(機能喪失)を、単に「電流が多い・少ない」ではなく、活動電位の連続の中で、使えるチャネルがどれだけ残っているか、持続的な電流がどれだけあるかのバランスとして捉えることです。NaV1.4は「開く→高速不活性化→回復」をミリ秒単位で繰り返すため、数ミリボルトの電圧のずれや回復の速さの差でも、高頻度で収縮するときには大きな生理的効果になります。
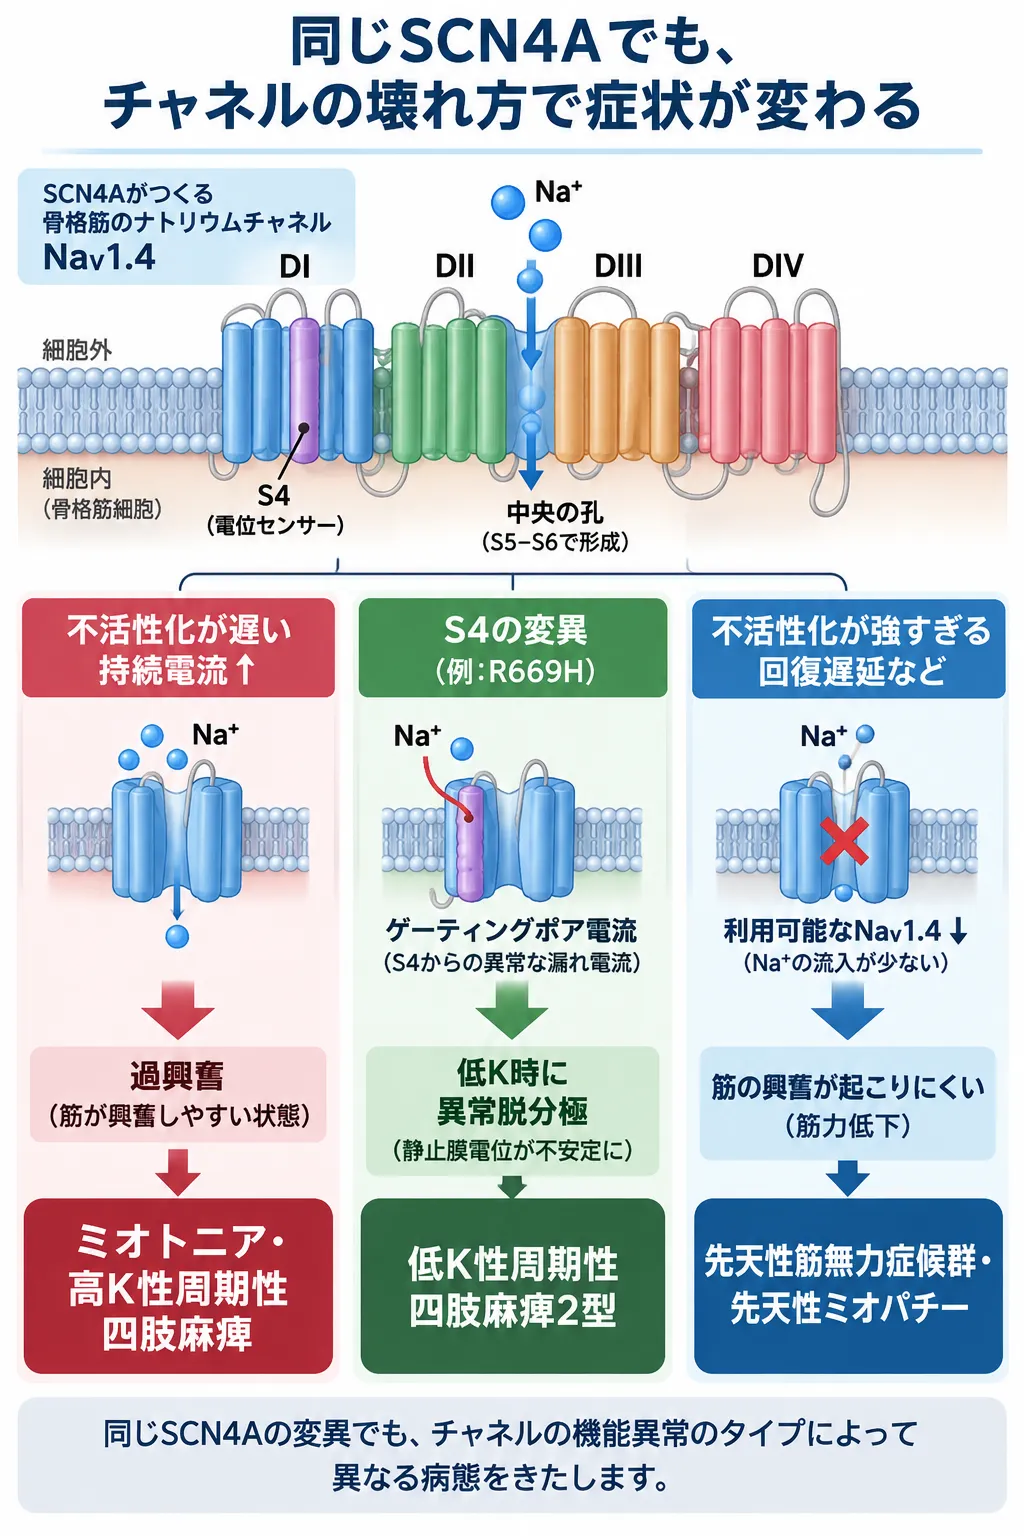
SCN4AがコードするNaV1.4では、変異によってチャネル機能が変化する方向が異なります。不活性化の遅延と持続電流の増加はミオトニアや高カリウム性周期性四肢麻痺、S4電圧センサーの変異によるゲーティングポア電流は低カリウム性周期性四肢麻痺2型、過剰な不活性化や回復の遅延などによる利用可能なNaV1.4の減少は先天性筋無力症候群や先天性ミオパチーにつながります。
ミオトニアのGOF ─ 不活性化の遅れ
DIII–DIVリンカーのG1306の置換は、高速不活性化を遅らせる古典的な例です。ヒト筋由来のチャネル記録では、G1306の置換により電流の減衰が遅くなり、正常ではごくわずかな残存電流が、変異チャネルでは明らかに増加しました[16]。これにより活動電位のあとの脱分極が長引き、再発火しやすくなります。これがこわばり(ミオトニア)の正体です。重症側のG1306Eは、ミオトニア・パーマネンスや新生児の喉頭痙攣に結びつきます。
パラミオトニア先天症 ─ 二相性の説明
R1448などのDIV-S4変異では、高速不活性化の速さや電圧依存性、再開口の性質が変化します。DIVの電圧センサーは高速不活性化の開始と強く連動しているため、ここでのGOFは冷却や反復収縮で顕在化しやすくなります。臨床的には、まず反復放電による「こわばり」が起き、より強い脱分極が続くとチャネルの不活性化による「脱力」に移る、という二相性の経過として説明できます。
高カリウム性周期性四肢麻痺 ─ 持続電流と脱分極
M1592Vなどでは、正常なら完全に閉じるはずのナトリウム電流が一部残り、細胞外のカリウム上昇や運動後の局所的なカリウム蓄積と協調して、細胞膜を持続的に脱分極させます。患者さんの筋肉では、麻痺の時に膜電位がマイナス40〜60ミリボルトまで脱分極することが直接記録されています[17]。つまり、最初はチャネルのGOF(働きすぎ)だったものが、最終的には大部分のNaV1.4を不活性状態に固定してしまい、機能的にはLOF(電気的に反応できない状態)を生む、という逆転が起こるのです。M1592VはNature誌に報告された、ヒトのナトリウムチャネル病の歴史的な原著でも扱われた変異です[7]。
低カリウム性周期性四肢麻痺 ─ 「すきま電流」という発見
低カリウム性周期性四肢麻痺のメカニズムは、SCN4Aの生物学における最も重要な発見の一つです。ナトリウムが通る中央の孔とは別に、S4電圧センサーを取り囲む狭い水路があり、S4の大きなアルギニンがこの水路をふさいでいます。病気の変異でアルギニンが小さなアミノ酸に置き換わると、安静時に小さな異常なイオンの漏れ(ゲーティングポア電流/すきま電流)が生じます。2007年、この複数の変異が、過分極した状態で陽イオンのすきま電流を生じることが示されました[18]。
R669Hに相当するラットのR663Hでは、この漏れが特に水素イオン(プロトン)を選んで通すことも示されました[8]。すきま電流そのものは主電流よりはるかに小さいのですが、血中カリウムが低いときには膜電位を安定させる力が弱まるため、わずかな異常な漏れが「逆説的な脱分極」を引き起こし、多数の正常なNaV1.4を不活性状態に追い込んで発作をつくります。この考え方は、「低カリウム性周期性四肢麻痺は単純なチャネルのLOF」では説明できなかった現象を、統一的に説明しました。
先天性筋無力症候群のLOF ─ 「安全域」の障害
先天性筋無力症候群では、V1442Eのように高速不活性化が安静電位側へ促進され、高頻度刺激で不活性化が強まる変異が知られています。終板電位(神経筋接合部で生じる電位)やアセチルコリン受容体そのものは正常でも、終板の膜がマイナス40ミリボルト程度に脱分極したときに、使えるNaV1.4が十分に残っておらず、筋活動電位を発生できないことが原因になります[19]。これは、神経筋伝達の障害が、必ずしもアセチルコリン受容体やアセチルコリン放出の異常だけでなく、筋肉側の膜が活動電位を確実に起こせる「安全域」の障害でも生じることを示した重要な発見です。
R1457Hでは、定常状態の高速不活性化がおよそマイナス25ミリボルトずれ、回復が著しく遅れます。1回の刺激では一定の電流が得られても、反復刺激で使える電流が急速に減っていくため、臨床的な疲れやすさとよく対応します。R1454Wでも、不活性化の増強や回復の遅れ、頻度依存的な電流の減少が示され、劣性の先天性筋無力症候群と周期性四肢麻痺様の症状が重なることを説明します[13]。
GOFとLOFの「混合」という現実
さらに興味深いのが、R1460のグルタミン・トリプトファンへの置換です。電流密度の低下や不活性化の過分極側へのずれは劣性の筋無力の症状を説明する一方、一部の性質はGOF側であり、ヘテロ接合体(片方のコピーだけに変異を持つ人)の一部に成人のミオトニアや喉頭症状が生じることと合致します[5]。したがって、「変異=GOFかLOFか」を単一のラベルで固定せず、活性化、高速・緩徐の不活性化、回復、持続電流、電流密度を別々に測ることが必要です。
2026年に報告されたL1326Pは、その好例です。活性化が脱分極側へ、定常状態の不活性化が過分極側へ移動する一方、高速不活性化は大幅に遅れ、持続電流が増加しました。患者さんは軽い周期性四肢麻痺とナトリウムチャネルミオトニアの両方の電気生理学的特徴を併せ持ち、「複数の変化のベクトルの和が臨床像をつくる」というモデルを支持しています[20]。
7. 診断・遺伝学的検査・機能評価
SCN4Aの臨床診断は「シークエンスして変異があれば終了」ではありません。非ジストロフィー性ミオトニアの国際的な診療指針でも、病歴・診察、電気生理、分子遺伝学を組み合わせることが推奨されています。特にSCN4Aでは良性・ありふれたミスセンス変異や、意義不明の変異が多数存在するため、症状・遺伝子型・電気生理の三点一致が重要になります[21]。
臨床での見立て
発作性の脱力では、発症年齢、発作の長さ、休息・運動との関係、高炭水化物食、カリウム、寒冷との関連、発作中の血中カリウム、心電図を記録します。ミオトニアでは、まぶた・握力・叩打ミオトニア(筋肉を叩くと収縮が残る所見)、ウォームアップ現象と逆説的な悪化、寒冷への感受性を評価します。新生児では、原因不明の吸気性喘鳴、喉頭痙攣、無呼吸、筋肥大や筋緊張の亢進があれば、G1306Eを含むSCN4Aを早めに考えます。
電気生理検査
針筋電図で見られるミオトニア放電は、非ジストロフィー性ミオトニアの強い手がかりです。ショートエクササイズテスト(短時間運動負荷)と冷却負荷は、パラミオトニア先天症やナトリウムチャネルミオトニアと、塩化物チャネル(CLCN1)によるミオトニアの鑑別を助けます。ロングエクササイズテスト(長時間運動負荷)は、周期性四肢麻痺で複合筋活動電位の遅発性の低下を捉えます。先天性筋無力症候群では、反復刺激検査や単線維筋電図を用いますが、SCN4A-CMSでは減衰所見(decrement)が常に明瞭とは限りません。
遺伝子検査 ─ パネルかエクソームか
典型的な成人のチャネル病では、SCN4A単一遺伝子または筋チャネル病パネルが実用的です。ただし臨床的な重なりが大きいため、通常はSCN4A、CLCN1、CACNA1S、KCNJ2などを同時に評価する方が効率的です。実際、ミオトニアや周期性四肢麻痺の鑑別には、非ジストロフィー性ミオトニー症候群のNGSパネルや低カリウム性・高カリウム性周期性四肢麻痺のNGSパネルが役立ちます。先天性の低緊張、胎児期の運動の少なさ、呼吸障害、筋無力の症状では、先天性ミオパチーのパネルや、より網羅的なクリニカルエクソーム検査・全エクソーム検査(WES)の価値が高く、劣性の機能喪失変異の組み合わせを探す必要があります[15]。
おもな鑑別診断
ミオトニアでは、CLCN1によるミオトニア先天症や、筋強直性ジストロフィー1型(DM1)・2型(DM2)が鑑別になります。低カリウム性周期性四肢麻痺ではCACNA1Sによる型や甲状腺中毒性周期性四肢麻痺(後述)が、周期性麻痺に不整脈や形態異常を伴う場合はKCNJ2によるアンダーセン・タウィル症候群が鑑別に挙がります。先天性の易疲労性では、ほかの先天性筋無力症候群が、先天性の低緊張ではほかの先天性ミオパチーが中心になります[21]。SCN4AとCLCN1が同一患者に共存して症状を修飾する報告もあるため、単一遺伝子で説明が不完全な症例では、複数遺伝子や修飾因子のモデルも検討します。
💡 見落とせない鑑別:甲状腺中毒性周期性四肢麻痺(TPP)
周期性四肢麻痺の中には、遺伝性ではなく、甲状腺機能亢進症(甲状腺ホルモンが過剰な状態)に伴って起こるものがあります。これを甲状腺中毒性周期性四肢麻痺(TPP)といい、特に東アジアの成人男性に多いことが知られています。低カリウム性の脱力発作を見たときには、遺伝性の周期性四肢麻痺だけでなく、甲状腺の評価も欠かせません。治療の方向がまったく異なるため、鑑別はとても重要です。
意義不明変異(VUS)の機能評価
意義不明変異の機能評価で最も直接的なのは、正常型と変異型のNaV1.4を同じ条件で発現させ、電気的に測定するパッチクランプという手法です。標準的には、HEK293やtsA201などの哺乳類細胞で全細胞パッチクランプを行い、β1サブユニットとの共発現も検討します。ゲーティングポア電流のようなごく小さな漏れ電流の測定には、アフリカツメガエルの卵母細胞が適しています。R669H、R1457H、V1442E、L1326Pといった変異の病態確立には、このアプローチが用いられてきました。
評価では、ピーク電流密度、活性化・不活性化の電圧依存性、高速不活性化の速さ、不活性化からの回復、緩徐不活性化、反復刺激への依存性、持続電流などを別々に測ります。低カリウム性周期性四肢麻痺のS4変異では、中央の孔の電流だけでは不十分で、ゲーティングポア電流の直接測定が必要です。電流密度が低い変異では、細胞表面への輸送(トラフィッキング)や総タンパク質量も評価すべきで、変異によっては電気的な性質だけでなく輸送や小胞体ストレスの表現型が異なることも示されています。したがって、意義不明変異の解釈は、集団頻度→家系での分離・新生変異→保存された機能ドメイン・ホットスポット→症状の一致→検証済みの電気生理、という順序で進めるのが理想です。ACMG/AMPの変異解釈ガイドラインでも、適切に設計された機能アッセイの証拠は重要な位置を占めます。
8. 治療と臨床試験のエビデンス
SCN4Aの病気の治療は、今も主に症状に対するもの(症候性治療)ですが、エビデンスは着実に改善しています。ここでは、病型別に何がわかっているかを整理します。治療の判断は、必ず主治医とご相談ください。
ミオトニア・パラミオトニアへのメキシレチン
メキシレチンは、現在最も確立した薬理学的アプローチの一つです。国際多施設の無作為化二重盲検クロスオーバー試験では、非ジストロフィー性ミオトニアの59例にメキシレチン200mgを1日3回、またはプラセボを4週間ずつ投与し、患者さんが報告するこわばりと、客観的なミオトニアの両方が改善しました[22]。この試験はSCN4AだけでなくCLCN1を含む非ジストロフィー性ミオトニア全体を対象としているため、「すべてのSCN4A変異に同じ効果」と解釈すべきではありません。
メキシレチンは、電圧・使用依存的にナトリウムチャネルを遮断し、反復発火を抑えます。抗不整脈薬でもあるため、消化器症状が比較的多く、心疾患歴・心電図・薬物相互作用を踏まえた管理が必要です。SCN4A変異ごとにチャネルの性質が異なるため、近年の試験管内での薬理プロファイリングでも、メキシレチンの効果は変異ごとに異なる可能性が示唆されています[23]。
ラモトリギン
ラモトリギンにも比較的強いエビデンスがあります。無作為化二重盲検プラセボ対照クロスオーバー試験では26例が組み入れられ、22例が完遂し、ミオトニア行動スケールがラモトリギンで有意に改善しました[24]。この研究にもCLCN1によるミオトニアとパラミオトニア先天症が含まれるためSCN4A専用試験ではありませんが、メキシレチンが使いにくい患者さんの選択肢を支持します。近年の実臨床の前向きコホートでも、非ジストロフィー性ミオトニアにおけるラモトリギン使用下でのミオトニアスコアの低下が報告されていますが、無作為化試験ではないため、長期の忍容性を補う情報と位置づけられます[25]。
周期性四肢麻痺への薬物療法
低カリウム性周期性四肢麻痺へのアセタゾラミドは、「SCN4Aなら効く」とは言えません。遺伝子型と反応を調べた後ろ向き研究では、全体のおよそ46%が効果を報告しましたが、SCN4A群は19例中3例と、CACNA1S群(55例中31例)より反応率が低いものでした。特にグリシンへの置換を持つ一部のSCN4A型では効果がなく、悪化例も報告されました[26]。したがって、炭酸脱水酵素阻害薬は遺伝子型と個別の反応を見ながら使う必要があります。
一方、ジクロルフェナミド(DCP)には周期性四肢麻痺に対する無作為化比較試験のエビデンス(クラスI)があります。低カリウム性44例、高カリウム性21例が参加し、低カリウム性では発作頻度の中央値がジクロルフェナミドで週0.3回、プラセボで週2.4回でした(p=0.02)。高カリウム性でも週0.9回対4.8回でしたが、p=0.10と精度が不足し、著者らは高カリウム性については効果の有無を確定できないとしました[27]。これもSCN4Aのみを選んだ試験ではありません。周期性四肢麻痺の急性期には、血中カリウムと心電図を確認し、低カリウム性と高カリウム性を逆方向に治療してしまわないことが重要です。
新生児の重症型(SNEL/G1306E)
SNEL・G1306Eでは、早期のナトリウムチャネル遮断が特に重要です。新生児の喉頭痙攣・無呼吸は生命を脅かしますが、報告された症例では、カルバマゼピンまたはメキシレチンにより発作が著明に改善しました[14][28]。これは無作為化試験ではなく症例系列レベルのエビデンスですが、この病型がまれで急性の危険性が高いことを考えると、臨床的な意義は大きいものです。
先天性筋無力症候群と、遺伝子治療の現状
SCN4A-CMS・機能喪失型では、治療のエビデンスはまだ弱いのが現状です。一部の症例でピリドスチグミンに部分的な効果が報告される一方、R1457Hの例では無効、R1454Wの例では部分的な効果にとどまり、アセタゾラミドやカリウム投与にも反応しない症例があります[13]。したがって、「一般的な先天性筋無力症候群の薬物療法」をSCN4A-CMSにそのまま当てはめることはできず、神経筋接合部の伝達だけでなく、筋肉側の膜の興奮性が律速段階であることを考える必要があります。
遺伝子治療については、まだ前臨床的な概念段階です。優性のGOF疾患なら病的な対立遺伝子を選択的に抑える、劣性のLOF疾患なら正常な機能を回復する、という論理は明快ですが、全身の巨大な骨格筋量への安全な送達、変異アレルだけを狙う特異性、NaV1.4の量の過不足による筋興奮性への影響が重大な課題です。今回2026年9月時点で確認できた臨床試験レジストリ上には、SCN4Aを直接修復・置換する遺伝子治療の臨床試験は確認できませんでした。現時点で確認できるのは、周期性四肢麻痺患者を対象とした運動介入研究などです。したがって、遺伝子治療を「近く利用可能な治療」と表現できる段階ではありません。現実的な近未来の方向性は、精密な機能評価と、変異に応じた薬物選択です。
9. 遺伝診療との接点 ─ 遺伝形式と家族への説明
SCN4Aの遺伝形式には、病気のメカニズムがそのまま反映されます。高カリウム性周期性四肢麻痺、低カリウム性周期性四肢麻痺2型、パラミオトニア先天症、ナトリウムチャネルミオトニアの大部分は常染色体優性(顕性)です。一方、重症の胎児低運動・先天性ミオパチーや、多くのSCN4A-CMSは、両アレル性の機能喪失による常染色体潜性(劣性)です[4]。
G1306Eのような重症の新生児例では、両親のどちらにも変異がない新生突然変異(de novo変異)による優性発症が重要で、出生直後から喉頭痙攣、無呼吸、筋強直を来しうります。遺伝カウンセリングでは、こうした遺伝形式の違いが、次のお子さんに再び起こる確率(再発率)の説明を大きく左右します。優性遺伝であれば、影響を受けた親から子へ伝わる確率は原則50%です。一方、両親がそれぞれ保因者である劣性遺伝であれば、子が発症する確率は原則25%になります。
💡 用語解説:保因者は原則無症状
劣性遺伝のSCN4A関連疾患では、片方のコピーだけに機能喪失変異を持つ人(保因者)は、原則として症状を示しません。これは、SCN4Aが「片方のコピーが働かなくても、もう片方で足りる」タイプの遺伝子であるという性質と一致します。ご家族の中に重症の先天型のお子さんがいる場合、ご両親はそれぞれ無症状の保因者であることが多く、この点は家族への説明で大切になります。ただし、変異の性質によっては、保因者にも軽い症状が出る例外もあります。
浸透率(変異を持つ人が実際に発症する割合)や、症状の重さの幅(可変的表現度)も、遺伝カウンセリングで重要な論点です。同じ変異でも、置き換わるアミノ酸の種類、性別、年齢、筋線維のタイプ、温度、カリウムの調節、ナトリウム・カリウムポンプの能力などが影響し、症状の重さは人によって異なりえます。SCN4AとCLCN1の変異が共存する例のように、修飾遺伝子や2つの遺伝子の相互作用が関わることもあります。こうした背景を踏まえて、遺伝子検査で見つかった変化がご本人やご家族にとってどういう意味を持つのかを整理することが、遺伝診療の役割です。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何がわかり何がわからないのか、見つかった変化がどういう意味を持つのか、どのような選択肢があるのか、といった点です。小児期発症の疾患についても、臨床遺伝専門医の視点から医学文献にもとづいて情報を整理します。正確な診断にもとづいて選択肢を検討できるよう、中立の立場で判断材料を整理します。
10. よくある誤解
誤解①「SCN4Aの変異=1つの病気」
SCN4Aは1つの遺伝子から多くの病気が生じる遺伝子です。変異の場所と性質によって、こわばるミオトニアから、力が抜ける周期性四肢麻痺、力が続かない筋無力症候群まで、方向の違う症状が連続的に現れます。
誤解②「ミスセンスだから必ず病的」
SCN4Aには、大多数の人が持つ頻度の高いミスセンス変化も存在します。「ミスセンスだから病的」「SCN4Aにあるから病的」とは限りません。頻度・症状・機能データを合わせて評価する必要があります。
誤解③「先天型は必ず進行する」
両アレル性の機能喪失による先天性ミオパチーの予後は一様ではありません。胎児期に重篤な例がある一方、最初の10年間に改善を示す生存例も報告されています。成人型と同じ経過では説明できません。
誤解④「治療法は何もない」
治療は主に症候性ですが、メキシレチンやジクロルフェナミドには臨床試験の裏づけがあります。病型と変異のメカニズムに応じて薬を選ぶことで、症状の管理が期待できます。
まとめ ─ 「量」より「動き方」が病気を決める遺伝子
SCN4Aは、「NaV1.4の量」よりも「チャネルの状態遷移の調節」が病気を決める、代表的な精密な電気生理の遺伝子です。高速不活性化が少し遅れるだけでミオトニアになり、持続的な脱分極が強くなれば高カリウム性周期性四肢麻痺になり、S4に微小な別経路(すきま電流)が生じれば低カリウム性周期性四肢麻痺になります。逆に、不活性化が強すぎたり回復が遅れたりすれば先天性筋無力症候群になり、両アレル性にチャネルの量そのものが失われれば胎児低運動・先天性ミオパチーになります。
この連続したメカニズムを、臨床の症状、集団頻度や家系での分離、構造上の位置、定量的なパッチクランプと統合して読み解くことが、SCN4A変異の診断・治療選択・将来の変異特異的治療の開発における中心的な課題です。SCN4Aに変化が見つかったとき、その変化がどの部分の、どんな性質のものかを丁寧に評価すること。それが、正確な診断にもとづいて適切な選択肢を検討するための出発点になります。
よくある質問(FAQ)
Q1. SCN4A遺伝子とは何ですか?
SCN4A(エスシーエヌフォーエー)遺伝子は、骨格筋のナトリウムチャネルNaV1.4をつくる設計図です。このチャネルは、筋肉を動かす電気信号(活動電位)を立ち上げる役割を担っています。染色体17q23.3にあり、24個のエクソンからなります。この遺伝子の変化は、変異の場所と性質によって、ミオトニア(こわばり)、周期性四肢麻痺(発作的な脱力)、先天性筋無力症候群(疲れやすさ)など、多彩な筋肉の病気につながります。
Q2. なぜ1つの遺伝子から違う病気が起こるのですか?
NaV1.4チャネルは「開いてすぐ閉じる(不活性化する)」動きを繰り返しています。変異によってこの動きが「足りない」方向に変わると筋肉がこわばるミオトニアに、「効きすぎる・回復が遅すぎる」方向に変わると力が続かない筋無力症候群になります。さらに、電圧センサーに異常な漏れが生じると低カリウム性周期性四肢麻痺になります。つまり、同じチャネルの動きのどこがどう変わるかで、正反対にも見える症状が生まれるのです。
Q3. SCN4Aの病気はどのように遺伝しますか?
高カリウム性・低カリウム性周期性四肢麻痺、パラミオトニア先天症、ナトリウムチャネルミオトニアの多くは常染色体優性(顕性)で、影響を受けた親から子へ原則50%の確率で伝わります。一方、重症の先天性ミオパチーや多くの先天性筋無力症候群は、両親それぞれから変異を受け継ぐ常染色体潜性(劣性)で、この場合の保因者(片方だけ変異を持つ人)は原則無症状です。G1306Eのような重症新生児例では、両親に変異のない新生突然変異(de novo変異)が重要です。
Q4. SCN4Aの検査はどのように行いますか?
SCN4Aには良性の変化や意義不明の変異も多いため、症状・遺伝子型・電気生理検査の三点を合わせて診断します。成人のチャネル病では、SCN4A、CLCN1、CACNA1S、KCNJ2などを同時に調べる筋チャネル病パネルが実用的です。先天性の低緊張や呼吸障害、筋無力の症状では、先天性ミオパチーのパネルや全エクソーム検査(WES)の価値が高くなります。検査結果の意味は、臨床遺伝専門医による遺伝カウンセリングで整理することが大切です。
Q5. SCN4Aの病気に治療法はありますか?
治療は主に症状に対するものですが、エビデンスは改善しています。ミオトニアやパラミオトニアにはメキシレチンやラモトリギンに無作為化比較試験の裏づけがあり、周期性四肢麻痺にはジクロルフェナミドにクラスIのエビデンスがあります。ただし、アセタゾラミドの効果はSCN4Aの遺伝子型によって異なるなど、変異のメカニズムに応じた薬の選択が重要です。新生児の重症型では早期のナトリウムチャネル遮断が重要になります。治療の判断は必ず主治医とご相談ください。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] SCN4A sodium voltage-gated channel alpha subunit 4 [Homo sapiens (human)] – Gene – NCBI. [NCBI Gene 6329]
- [2] The genomic structure of the human skeletal muscle sodium channel gene. Hum Mol Genet. 1992. [PubMed 1339144]
- [3] Structure of the human voltage-gated sodium channel Nav1.4 in complex with β1. Science. 2018. [PubMed 30190309]
- [4] Loss-of-function mutations in SCN4A cause severe foetal hypokinesia or ‘classical’ congenital myopathy. Brain. 2016. [PMC4766374]
- [5] Myasthenic congenital myopathy from recessive mutations at a single residue in NaV1.4. Neurology. 2019. [PubMed 30824560]
- [6] ClinVar. NM_000334.4(SCN4A):c.2006G>A (p.Arg669His), Variation ID 5911. National Center for Biotechnology Information. [ClinVar VCV000005911]
- [7] A Met-to-Val mutation in the skeletal muscle Na+ channel α-subunit in hyperkalaemic periodic paralysis. Nature. 1991. [PubMed 1659668]
- [8] A Na+ Channel Mutation Linked to Hypokalemic Periodic Paralysis Exposes a Proton-selective Gating Pore. J Gen Physiol. 2007. [PubMed 17591984]
- [9] Hypokalaemic periodic paralysis type 2 caused by mutations at codon 672 in the muscle sodium channel gene SCN4A. Brain. 2001. [Brain 124:1091]
- [10] Mutant channels contribute <50% to Na+ current in paramyotonia congenita muscle. Brain. 1999. [Brain 122:1085]
- [11] Human sodium channel myotonia: slowed channel inactivation due to substitutions for a glycine within the III-IV linker. J Physiol. 1993. [PMC1143902]
- [12] Myasthenic syndrome caused by mutation of the SCN4A sodium channel. PNAS. 2003. [PubMed 12766226]
- [13] A recessive Nav1.4 mutation underlies congenital myasthenic syndrome with periodic paralysis. Neurology. 2016. [PMC4731685]
- [14] Severe neonatal episodic laryngospasm due to de novo SCN4A mutations: a new treatable disorder. Neurology. 2010. [PubMed 20713951]
- [15] Loss-of-function mutations in SCN4A cause severe foetal hypokinesia or ‘classical’ congenital myopathy. Brain. 2016. [PubMed 26700687]
- [16] Human sodium channel myotonia: slowed channel inactivation due to substitutions for a glycine within the III-IV linker. J Physiol. 1993. [PubMed 8308722]
- [17] Altered gating and conductance of Na+ channels in hyperkalemic periodic paralysis. [PubMed 1649995]
- [18] Gating pore current in an inherited ion channelopathy. Nature. 2007. [PubMed 17330043]
- [19] Myasthenic syndrome caused by mutation of the SCN4A sodium channel. PNAS. 2003. [PubMed 12766226]
- [20] Missense mutation causes multiple defects in Nav1.4 channel gating and leads to an SCN4A-associated overlap phenotype. J Gen Physiol. 2026. [PubMed 42012473]
- [21] Guidelines on clinical presentation and management of nondystrophic myotonias. Muscle Nerve. 2020. [PubMed 32270509]
- [22] Mexiletine for symptoms and signs of myotonia in nondystrophic myotonia: a randomized controlled trial. JAMA. 2012. [PubMed 23032552]
- [23] Integrated electrophysiological, cellular, and pharmacological profiling reveals variant-specific mechanisms in SCN4A-related myotonia. Biomed Pharmacother. 2026. [PubMed 42250385]
- [24] The antimyotonic effect of lamotrigine in non-dystrophic myotonias: a double-blind randomized study. Brain. 2017. [PubMed 29050397]
- [25] Long-term safety and efficacy of lamotrigine in patients with non-dystrophic myotonia, a single-centre prospective study. Neuromuscul Disord. 2025. [PubMed 41202340]
- [26] Acetazolamide efficacy in hypokalemic periodic paralysis and the predictive role of genotype. Neurology. 2011. [PMC3235354]
- [27] Randomized, placebo-controlled trials of dichlorphenamide in periodic paralysis. Neurology. 2016. [PubMed 26865514]
- [28] Diagnosis and outcome of SCN4A-related severe neonatal episodic laryngospasm (SNEL): 2 new cases. Pediatrics. 2013. [PubMed 23958773]






