

目次

📍 クイックナビゲーション
「手をぎゅっと握ると、すぐに開けない」「寒い日に急に体が固まる」——こうした症状の背景には、非ジストロフィー性ミオトニア(Non-dystrophic Myotonia/NDM、ひ・じすとろふぃーせい・みおとにあ)という、遺伝性の筋肉の病気が隠れていることがあります。NDMは、筋肉の細胞膜にある「イオンチャネル」という小さな通り道の設計図(遺伝子)に変化が起きることで、筋肉が力を出したあとにうまく緩められなくなる病気の総称です。名前に「非ジストロフィー性」とあるのは、筋肉がやせ細っていく筋強直性ジストロフィーとは別の病気だからです。この記事では、NDMとはどのような病気か、原因となるCLCN1・SCN4Aという2つの遺伝子、症状のちがい、診断、そして治療について、NDMの医学的特徴を、原因遺伝子・症状・診断・治療の順に整理します。
Q. 非ジストロフィー性ミオトニア(NDM)とは、まず結論だけ知りたいです
A. NDMとは、骨格筋(体を動かす筋肉)の細胞膜にあるイオンチャネルの遺伝子に変化が起きて、筋肉が収縮したあとうまく緩められなくなる、遺伝性の筋肉の病気の総称です。力を出したあと手を開きにくい、寒さや運動で体が固まる、といった症状が特徴です。原因遺伝子は主にCLCN1とSCN4Aの2つで、どちらの遺伝子かによって症状のパターンや治療の選び方が変わります。筋肉がやせていく筋強直性ジストロフィーとは別の病気で、多くの場合、寿命そのものは大きく縮まないと考えられています。ただし「非ジストロフィー性=軽症」という意味ではなく、痛みや疲れ、転倒などが生活に長く影響することがあります。
- ➤正体 → 骨格筋のイオンチャネル(塩化物チャネルまたはナトリウムチャネル)の遺伝子変化で起きる筋肉の過剰な興奮
- ➤2つの原因遺伝子 → CLCN1(先天性ミオトニア)とSCN4A(パラミオトニアなど)
- ➤特徴的な症状 → 力を出したあとの弛緩の遅れ、寒さや運動での増悪、ウォームアップ現象
- ➤診断 → 症状の確認 → 針筋電図 → 遺伝子検査という流れが基本
- ➤治療 → メキシレチンなどの症状をやわらげる薬。原因遺伝子を治す治療は現時点でまだ確立していない
🧬 非ジストロフィー性ミオトニア(NDM)の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | ひジストロフィーせいミオトニア/Non-dystrophic Myotonia(NDM)。骨格筋チャネル病(筋チャネル病)の一種 |
| 主な原因遺伝子 | CLCN1(塩化物チャネルClC-1)とSCN4A(ナトリウムチャネルNav1.4) |
| 代表的な病型 | 先天性ミオトニア(トムセン型・ベッカー型)、パラミオトニア先天症(PMC)、ナトリウムチャネルミオトニア(SCM) |
| 主な症状 | 筋肉のこわばり、弛緩の遅れ、痛み、疲れ、寒さや運動での増悪、一過性の脱力 |
| 発症時期 | 多くは小児期〜若年期。ただし幅が広く、成人発症の報告もある[1] |
| 遺伝形式 | 常染色体優性(顕性)が中心。CLCN1では常染色体劣性(潜性)の型もある |
| 治療 | メキシレチンなどの症状緩和薬。日本と欧州で承認・保険の状況が異なる |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. 非ジストロフィー性ミオトニア(NDM)とは
非ジストロフィー性ミオトニア(NDM)は、体を動かすための筋肉(骨格筋)の細胞膜にあるイオンチャネル(チャネロパチー)の遺伝子に変化が起きることで生じる、遺伝性の筋肉の病気の総称です。筋肉が力を出したあと、正常な速さで緩むことができず、こわばりが残るのが最大の特徴です[1]。原因となる遺伝子は主に2つで、塩化物チャネルの設計図であるCLCN1と、ナトリウムチャネルの設計図であるSCN4Aです[1]。
「非ジストロフィー性」という言葉は、同じように筋肉のこわばり(ミオトニア)を起こす筋強直性ジストロフィー(DM1/DM2)と区別するために付けられています。筋強直性ジストロフィーは、筋肉がだんだんやせていく(筋萎縮が進む)ほか、白内障や心臓の伝導障害など全身のさまざまな臓器に症状が広がる病気です。一方、NDMは基本的に筋肉のこわばりが中心で、こうした進行性・多臓器性の変化を伴わない点が異なります[1]。
💡 用語解説:イオンチャネルとは
筋肉が動くとき、細胞膜には「イオン」という小さな電気を帯びた粒(ナトリウム、塩化物、カリウムなど)が出入りします。この出入り口がイオンチャネルです。ナトリウムが流れ込むと筋肉に「収縮せよ」という電気信号(活動電位)が走り、塩化物の流れがその電気を落ち着かせて筋肉を緩める方向に働きます。NDMでは、この出入り口の設計図に変化があるため、電気信号が止まらず、筋肉が緩めなくなります。
大切なのは、「非ジストロフィー性」は「軽症」という意味ではないということです。多くの患者さんで寿命そのものは正常に近いと考えられていますが、こわばり・痛み・疲れ・寒い時期の動きにくさ・転倒などが長く続き、仕事や家事、階段の上り下りといった日常生活に大きく影響することがあります[1]。診断までに長い期間を要する例も報告されています。症状のパターンを整理し、電気生理学的検査と遺伝学的検査を組み合わせて原因を確認することが診断に役立ちます。
2. 「ミオトニア」とは何か ─ 力が抜けない現象
まず、病名の中心にある「ミオトニア」という言葉を整理しておきます。ミオトニアとは、特定の病気の名前ではなく、筋肉が収縮したあと、正常な速さで緩むことができない「現象」を指す言葉です[1]。ここでのポイントは、「力が出せない(筋力低下)」のではなく、「力を出したあと、うまく緩められない」という点です。
具体的には、次のようなかたちで現れます。強く手を握ったあとすぐに開けない「つかみミオトニア(grip myotonia)」、強く目を閉じたあと開けにくい「眼瞼ミオトニア」、筋肉を軽く叩くとその部分がへこんだまま持続する「叩打ミオトニア」などです。医療機関では、こうした現象を診察で確認するとともに、次の章で述べる針筋電図という検査で、筋肉から特徴的な電気の乱れ(放電)を記録して確認します[1]。
💡 用語解説:ウォームアップ現象
CLCN1が原因の先天性ミオトニアでよくみられるのが「ウォームアップ現象」です。動き始めの1回目は強くこわばるのに、同じ動作を数回くり返すうちにこわばりがやわらいでいく現象を指します。準備運動で体がほぐれるイメージに近いものです。反対に、パラミオトニアでは運動をくり返すほどこわばりが強くなる「逆説的(paradoxical)ミオトニア」がみられ、この違いが病型を見分ける手がかりになります。
ミオトニアという現象自体は、NDMだけに起きるものではありません。筋強直性ジストロフィーをはじめ、他のいくつかの病気でも起こりえます。そのため「筋肉のこわばりがある=NDM」とすぐに決めつけることはできず、どの病気によるこわばりなのかを丁寧に見分けていく必要があります。この見分けについては、のちほど「鑑別すべき病気」の章でくわしく説明します。
3. NDMの分類と2つの原因遺伝子
NDMは、原因となる遺伝子(=どのイオンチャネルが障害されているか)によって、大きく2つのグループに分けるのが、現在もっとも実用的な考え方です[1]。
① 塩化物チャネル病(CLCN1が原因)
1つめは、塩化物チャネルClC-1をつくるCLCN1遺伝子が原因のグループで、先天性ミオトニア(ミオトニア先天症、myotonia congenita/MC)と呼ばれます。CLCN1は1992年に、先天性ミオトニアの原因遺伝子として初めて同定されました[2]。先天性ミオトニアはさらに、遺伝形式によって次の2つの型に分けられます。
1つは、常染色体優性(顕性)で遺伝するトムセン型(Thomsen型)、もう1つは常染色体劣性(潜性)で遺伝するベッカー型(Becker型)です[2]。ベッカー型のほうが平均的に症状が重く、全身の筋肉のこわばりや、一時的に力が抜ける「一過性脱力」、筋肉が発達して見える筋肥大が目立ちやすいとされます。ただし個人差が大きく、家系図だけで型を確定するのは危険です。CLCN1では、同じ遺伝子変化でも背景によって優性・劣性の両方の振る舞いを示すことがあり、遺伝形式を単純に二分できない場合があるためです[1]。
💡 用語解説:常染色体優性(顕性)と劣性(潜性)
遺伝子は父由来・母由来の2本1組で持っています。常染色体優性(顕性)は、2本のうち片方に病的な変化があれば症状が出るタイプで、子どもには各妊娠ごとに2分の1(50%)の確率で受け継がれます。常染色体劣性(潜性)は、2本とも病的な変化がそろって初めて症状が出るタイプで、両親がともに変化を1本ずつ持つ「保因者」の場合、子どもが発症する確率は4分の1(25%)です。くわしくは遺伝形式のページで解説しています。
② ナトリウムチャネル病(SCN4Aが原因)
2つめは、ナトリウムチャネルNav1.4をつくるSCN4A遺伝子が原因のグループです。ここには、寒さで症状が強くなるパラミオトニア先天症(PMC)と、こわばりが主体のナトリウムチャネルミオトニア(SCM)が含まれます[1]。SCMには歴史的に「カリウム悪化性ミオトニア」「ミオトニア・フルクチュアンス(変動するミオトニア)」「ミオトニア・パーマネンス(持続するミオトニア)」などの細かい名前が使われてきましたが、すべての患者さんがカリウムに反応するわけではないため、現在はSCMという包括的な名前でまとめるのが妥当とされています[1]。ミネルバクリニックでは、これらSCN4A関連の病型をSCN4A関連筋チャネル病のページにまとめて解説しています。
なお、同じSCN4A遺伝子の変化は、筋肉のこわばりよりも発作的な脱力を主症状とする高カリウム性周期性四肢麻痺(HyperPP)も起こします。脱力が主であればHyperPPを優先して考えるため、通常はNDMとは別枠として扱いますが、パラミオトニアでは筋強直が主でありながら寒冷後の脱力も伴うため、両者の境界は連続的です[1]。こうした重なりは、昔ながらの病名と遺伝子レベルの実体を一対一で対応させるべきではない、という重要な教訓を示しています。
💡 用語解説:ミスセンス変異
SCN4Aによる病気の多くは「ミスセンス変異」によって起こります。ミスセンス変異とは、遺伝子(DNA)の1文字が別の文字に置き換わることで、タンパク質を構成するアミノ酸が1つだけ別のものに変わってしまう変化のことです。たった1個の部品の置き換えでも、チャネルの開き方・閉じ方のタイミングが狂い、筋肉の電気信号が止まらなくなることがあります。
4. なぜ筋肉が緩まなくなるのか ─ 分子のしくみ
では、なぜイオンチャネルの変化で筋肉が緩まなくなるのでしょうか。CLCN1とSCN4Aで、そのしくみは正反対といえるほど異なります。ここが、NDMを理解するうえで最も大切なポイントです。
CLCN1の場合 ─ 「ブレーキが効かなくなる」
正常な筋肉では、塩化物チャネルClC-1が、細胞膜を安定させる大きな役割を担っています。筋肉の収縮をくり返すと、細胞の細い管(横行小管)の中にカリウムがたまって膜を興奮させる方向に傾きますが、正常な塩化物の流れがこれを打ち消して、膜を落ち着かせます。ところがCLCN1の機能が低下すると、この安定化作用(いわばブレーキ)が失われ、収縮のあとに自分で勝手に電気信号がくり返し発生してしまいます。これが筋電図上の「ミオトニア放電」と、臨床的な筋肉のこわばりの正体です[1]。CLCN1の変化は、基本的にチャネルの働きが弱まる「機能喪失型」です[1]。
💡 用語解説:ドミナントネガティブ効果
ClC-1は2つの分子がペアを組んで働きます。片方に変化があっても、そのペアの相手(正常な分子)の働きまで邪魔してしまう場合があり、これを「ドミナントネガティブ効果」と呼びます。この効果を持つ変化は、片方の遺伝子だけで症状が出るため優性(顕性)遺伝になりやすく、逆に相手を邪魔しない単純な機能喪失は、正常な1本で足りるため劣性(潜性)になりやすい傾向があります[1]。
SCN4Aの場合 ─ 「アクセルが戻らなくなる」
一方、SCN4Aによるミオトニアは、ナトリウムチャネルNav1.4が「開きすぎる/閉じきれない」方向の変化、すなわち機能獲得型の変化で起こります[1]。ナトリウムチャネルは、電気信号を起こすアクセルの役割です。本来はすばやく閉じて信号を終わらせるはずが、この閉じるしくみ(不活性化)が遅れたり不完全になったりすると、ごくわずかな電流が流れ続け、筋肉の膜が興奮しやすい状態に保たれてしまいます。その結果、信号がくり返し発生してこわばりが生じます[1]。
パラミオトニアで特徴的な「寒さで悪化する」性質は、特定のSCN4A変異で、冷えると不活性化の異常が強まることで説明されます。冷却によっていったん興奮がくり返し起きたあと、今度はナトリウムチャネルが使えなくなって筋線維が興奮できなくなる、という二相性のしくみが働くため、パラミオトニアではこわばりのあとに脱力が出ることがあります[1]。この「過剰な興奮 → 脱分極ブロック」という流れは、脱分極ブロックという考え方で理解できます。
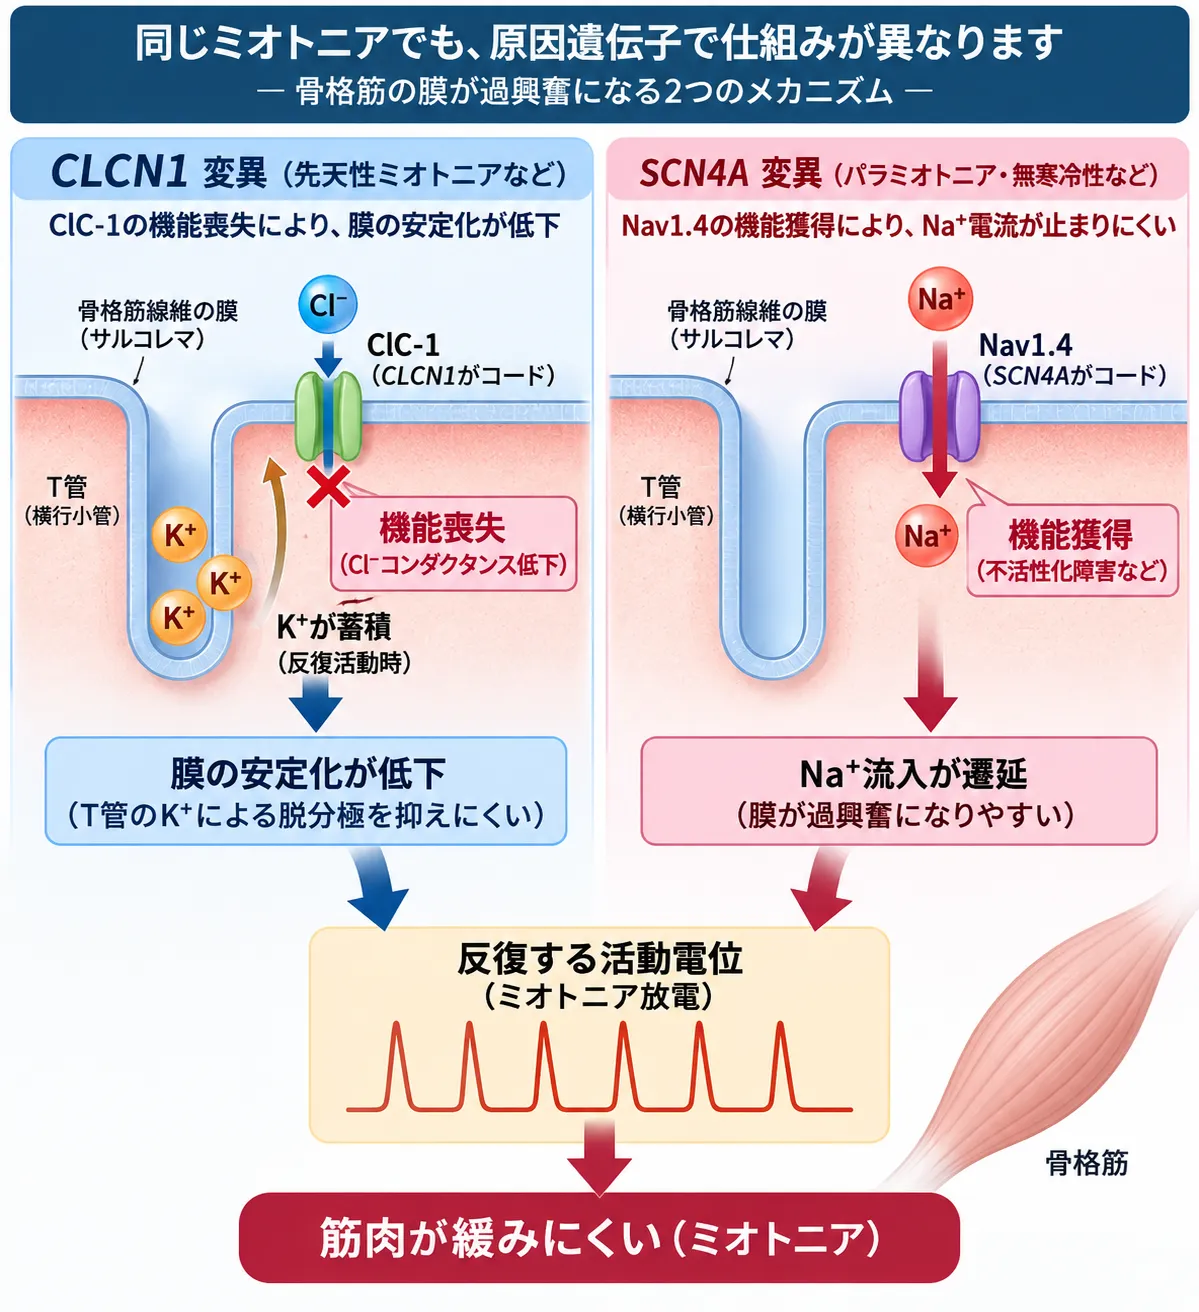
非ジストロフィー性ミオトニア(NDM)では、原因遺伝子によって筋線維膜が過興奮になる仕組みが異なります。CLCN1の機能喪失ではClC-1による塩化物コンダクタンスが低下し、反復活動時に横行小管(T管)へ蓄積するK⁺による脱分極を抑えにくくなります。一方、SCN4Aの機能獲得ではNav1.4の不活性化異常などによってNa⁺電流が遷延します。いずれも筋線維で反復する活動電位(ミオトニア放電)を生じ、収縮後に筋肉がすぐ緩まないミオトニアにつながります。
近年の研究では、SCN4Aの変化がチャネルの開閉異常だけでなく、チャネルが正しい場所へ運ばれない「輸送障害」や、細胞内のストレスを伴う場合があることも報告されており、変化ごとに分子のしくみが微妙に異なることがわかってきています[1]。また、CLCN1とSCN4Aの両方に軽い変化を持つ患者さんも存在し、2つの遺伝子の組み合わせが症状を修飾する可能性も指摘されています[6]。将来的には、病名別ではなく「その人の変異に合わせた治療」へと進む可能性がありますが、現時点では研究段階です。
🩺 院長コラム【同じ「こわばり」でも中身は正反対】
NDMでは、「筋肉が緩まない」という共通の症状の背後に、塩化物チャネルの”ブレーキが効かない”タイプと、ナトリウムチャネルの”アクセルが戻らない”タイプという異なる分子機序があります。さらに、同じ遺伝子でも変異の性質によってチャネル機能への影響が異なるため、病名だけでなく変異の機能的な意味を考えることが重要です。
だからこそ、症状の見た目だけで決めつけず、電気生理(筋電図)と分子遺伝学(遺伝子検査)を組み合わせて、しくみのレベルで理解することが、その後の治療選択にもつながっていきます。
5. サブタイプごとの症状のちがい
NDMは、どの遺伝子・どの病型かによって、症状の出方や誘因(悪化のきっかけ)が異なります。ここでは代表的な病型を整理します。
📋 主なサブタイプの比較
| 病型 | 原因遺伝子・遺伝形式 | 典型的な症状・誘因 |
|---|---|---|
| トムセン型 先天性ミオトニア |
CLCN1/常染色体優性(顕性) | 小児期からの全身のこわばり。動き始めに強く、数回動かすとやわらぐウォームアップが典型 |
| ベッカー型 先天性ミオトニア |
CLCN1/常染色体劣性(潜性) | トムセン型より重いことが多い。全身のこわばり、筋肥大、運動開始時の一過性脱力 |
| パラミオトニア 先天症(PMC) |
SCN4A/常染色体優性(顕性) | 顔・まぶた・手に出やすい。寒さと運動のくり返しで悪化(逆説的ミオトニア)、寒冷後の脱力 |
| ナトリウムチャネル ミオトニア(SCM) |
SCN4A/常染色体優性(顕性) | こわばりが主体。運動やカリウムで悪化することがある。痛みや疲れも大きい |
※遺伝子型と症状は完全に一対一で対応するわけではなく、同じ変異でも人によって症状の幅があります[1]。
CLCN1による先天性ミオトニアの典型は、休息後や動作の開始時に全身、とくに下肢や手がこわばり、数回動かすとやわらぐウォームアップです。とくに劣性のベッカー型では、運動を始めた直後に一時的に力が入りにくくなる一過性脱力や、腱反射の一時的な低下がみられることがあります[1]。ただし、寒さへの敏感さや痛みはCLCN1でも珍しくないため、「寒くて悪化するからPMC」と自動的に判断すべきではありません。
パラミオトニア先天症(PMC)では、顔・まぶた・手に症状が出やすく、寒さと運動のくり返しでこわばりが悪化します。たとえば冷たい風に顔がさらされたあと目を開けにくくなる、冷たい水の中で手が固まる、くり返しまばたきをすると開けにくくなる、といった訴えが典型的です。寒さにさらされたあと、数分から数時間続く脱力を伴うことがあり、これがCLCN1による先天性ミオトニアとの重要な見分けのポイントになります[1]。
ナトリウムチャネルミオトニア(SCM)は「純粋なこわばり」に近いことが多いのですが、実際には痛みと疲れが生活の質を大きく左右します。運動やカリウムで悪化する場合や、日ごと・時間ごとに変動が大きい型、ほぼ一日中こわばりが続く型など、幅があります。カリウムへの反応はすべての患者さんにあるわけではないため、病名を決めるために日常的にカリウム負荷試験を行うことは推奨されません[1]。
⚠️ 見逃してはいけない新生児の重症型
SCN4Aによる病気のなかで特に注意が必要なのが、重症新生児反復性喉頭痙攣(SNEL、しんせい・じ・はんぷくせい・こうとう・けいれん)です。とくにp.G1306Eという変異で、赤ちゃんが泣いたとき・寒いとき・飲み込むときなどをきっかけに、のどの筋肉のミオトニアで呼吸が止まりチアノーゼ(顔色が青くなる)を起こすことがあり、けいれん発作と間違われることがあります[7]。集中治療を要する例もありますが、抗ミオトニア薬(メキシレチンやカルバマゼピンなど)がよく効くため、乳児のくり返す喉頭のけいれんでは、早期に気づくことがとても重要です[7]。
6. どれくらい珍しい病気か ─ 頻度と自然経過
NDMは非常にまれな病気です。イギリスで遺伝学的に診断が確定した集団を対象とした研究では、2013年の時点で、骨格筋チャネル病全体の最低有病率が10万人あたり約1.12人、そのうち先天性ミオトニアが10万人あたり0.52人、パラミオトニア先天症が0.17人、ナトリウムチャネルミオトニアが0.06人と推定されました[3]。次世代シークエンサー(NGS)という高速の遺伝子解析が普及したあとの再調査では、先天性ミオトニア・パラミオトニアともに推定頻度がやや上昇しています[4]。これは病気そのものが急に増えたというより、遺伝学的な診断・紹介の体制が改善したことを反映すると考えられています。
地域差も大きく、たとえば北フィンランドでは先天性ミオトニアの頻度が高いことが知られており、その背景には複数の「創始者変異(ファウンダー変異)」があると考えられています[1]。保因者が多い地域では、一見すると優性遺伝に見える家系でも、実際には劣性の変異の組み合わせが隠れていることがあり、家系図だけで型を決めるのが難しい理由の一つになっています。
日本のデータも重要です。全国から集めた日本人の症例系列(1999〜2021年の88家系)では、71家系でCLCN1またはSCN4Aの変化が見つかり、その内訳はCLCN1が31家系、SCN4Aが36家系、両方の遺伝子に変化があったのが4家系でした[6]。別の日本の解析(105家系の骨格筋チャネル病)でも、NDMの主な原因はCLCN1とSCN4Aであることが確認されており、先天性ミオトニアではトムセン型が約7割を占め、A298T・T539Aなど欧米ではあまり見られない日本に特徴的なCLCN1変異が報告されています[5]。
自然経過について、NDMは進行性の筋ジストロフィーではなく、多くの患者さんで生命予後は正常に近いと考えられています。ただし、痛み・疲れ・転倒・寒い時期の動きにくさ・手作業や階段・仕事への支障が長期に続き、生活の質への影響は決して小さくありません[1]。またSCN4Aによる病気の一部では、固定した筋力低下や筋肉のMRI異常も報告されており、個々の患者さんについて「まったく進行しない」と言い切るのは適切ではありません[1]。病気の頻度が低いため、長期にわたる自然経過の研究は今なお限られています。
7. 診断はどう進むのか
NDMの診断は、症状の確認から遺伝子検査まで、段階的に進めるのが基本です[1]。
まず診察では、「力が弱い」のか、「力は出るが緩められない」のか、「運動後に麻痺する」のかを区別します。強く握ったあとの手指の開き具合や、強く目を閉じたあとの開けにくさを観察し、それを数回くり返して、ウォームアップ(軽くなる)か逆説的な悪化(強くなる)かを確認します[1]。上腕の一過性脱力はCLCN1による病気、とくに劣性の先天性ミオトニアを強く示唆し、まぶたや眼球運動の一過性ミオトニアはSCN4Aによる病気を支持する所見です[1]。
次に、針筋電図(EMG)で「電気的ミオトニア」を確認します。これは、筋肉に細い針の電極を刺して、筋肉が出す電気を記録する検査です。NDMでは、振幅(強さ)と周波数(回数)が増えたり減ったりしながら持続する、特徴的なくり返しの放電(ミオトニア放電)がみられます[1]。ただし、この電気的ミオトニアはNDMだけに特有のものではなく、筋強直性ジストロフィーをはじめ、炎症性・代謝性の筋疾患や一部の薬剤性筋障害でも現れることがあるため、「筋電図で陽性=遺伝性のチャネル病」とはなりません[1]。
💡 用語解説:運動負荷試験(short exercise test)とFournierパターン
短時間の運動の前後で筋肉の電気反応がどう変わるかを調べる検査です。必要に応じて手を冷やして再検査します。結果はおおまかに、パターンⅠ(パラミオトニアを示唆)、パターンⅡ(先天性ミオトニア、とくに劣性型を示唆)、パターンⅢ(ナトリウムチャネルミオトニアを示唆)に分けられます[1]。ただし研究集団により感度・特異度が異なり、完全に病型を確定できるわけではないため、遺伝子検査の代わりにはならず、あくまで補助的な検査と位置づけられます。
最終的な確定は、CLCN1とSCN4Aを含む遺伝子検査で行います。実務上は、両方の遺伝子を同時に調べる筋チャネル病のNGSパネルが合理的です[1]。「パラミオトニアらしいからSCN4Aだけ」「ウォームアップがあるからCLCN1だけ」と順番に検査すると、症状が重なる例や、CLCN1とSCN4Aの両方に変化がある例を見逃す可能性があるためです[6]。ミネルバクリニックでは、こうした複数遺伝子を一度に調べる非ジストロフィー性ミオトニーのNGS遺伝子検査パネルを扱っています。
見つかった遺伝子の変化は、米国のACMG/AMP基準だけでなく、家系内での症状との一致、これまでの報告、集団での頻度、チャネル機能の研究、症状・電気生理との整合性を合わせて総合的に判断します[1]。「典型的なNDMなのにパネルで見つからない」場合には、コピー数の変化や複雑なスプライシング異常、通常の検査では見つけにくい深部イントロン変異などを考え、必要に応じて全ゲノム解析やRNA解析へ進みます。判断が難しい意義不明の変異(VUS)が見つかった場合も、こうした追加情報でその意味づけが変わることがあります[1]。
8. 鑑別すべき病気 ─ 見分けが重要
NDMの診断は、「ミオトニア放電を見つけたら終わり」ではなく、そのこわばりを起こしている病気のカテゴリーを決めるプロセスです。もっとも重要な鑑別は、筋強直性ジストロフィー(DM)です[1]。
筋強直性ジストロフィー1型(DM1)は、DMPK遺伝子のCTGリピートという配列がくり返し伸びることで起こる、常染色体優性の多臓器疾患です。筋肉のこわばりに加えて、手足の先のほうから進む筋力低下・筋萎縮、特徴的な顔つき、白内障、心臓の伝導障害、内分泌の異常、睡眠や中枢神経の症状などを伴います[1]。2型(DM2)は、CNBP遺伝子のCCTGリピートの伸長による疾患で、体の中心に近い筋肉の脱力、筋肉痛、こわばりが主体です。これらのリピートの伸長は通常の短鎖NGSパネルでは適切に検出できないことがあるため、DMを疑う場合には、リピートに特化した検査を明示的に行う必要があります[1]。
⚠️ NDMとDMの見分けポイント
白内障、進行する遠位(手足の先)の筋萎縮、著しい顔面の筋力低下、心臓の伝導障害、糖尿病、強い眠気、認知・行動の変化などが組み合わさる場合は、筋強直性ジストロフィー(DM)を優先的に考え直します。これらの全身症状は、NDMには基本的に伴わないためです[1]。一方で、NDMでも心臓の症状が偶然みられることはあるため、個々の症状を「NDMとは無関係」と決めつけるのも適切ではありません。
そのほか、発作的な脱力が前面に出る場合は高カリウム性周期性四肢麻痺や低カリウム性周期性四肢麻痺、アンデルセン・タウィル症候群を考えます。持続的な筋線維の活動や筋肉の波打ち・発汗を伴えばアイザックス症候群(神経性筋強直症)などの末梢神経の過剰興奮症候群、運動で誘発される痛みのない拘縮で筋電図が電気的に静かならブロディ病、著しいCK上昇と進行する筋力低下があれば炎症性・壊死性・代謝性の筋疾患を考えます[1]。NDMの診断は、こうした似た病気を一つずつ丁寧に見分けていく作業でもあります。
🩺 院長コラム【「見つかった変異」をどう読むか】
遺伝子検査で変化が見つかっても、それだけで病的意義や将来の重症度が確定するわけではありません。とくにCLCN1では、同じ変異でも遺伝形式や症状の強さに幅がみられることがあります。「変異が見つかった=将来の重症度が確定した」ではないことは、遺伝カウンセリングで重要な説明事項です。
現在の医学的知見では、検査結果は「症状・電気生理・分子データを照らし合わせて解釈する材料の一つ」です。変異名だけで結論せず、臨床像・家系内分離・集団頻度・機能データなどを合わせて意味づけする必要があります。
9. 治療 ─ 症状をやわらげる薬が中心
2026年の時点でも、NDMの原因遺伝子そのものを治す確立した治療法(疾患修飾療法)はまだありません。そのため治療の中心は、日常生活のこわばり・痛み・転倒・脱力・仕事や運動への制限を減らす「症状をやわらげる治療」です[1]。治療の効果は、筋電図の放電をゼロにすることではなく、患者さんが感じるこわばりや生活のしやすさで判断するのが合理的です。
メキシレチン ─ もっともエビデンスが強い薬
現在、NDMでもっとも確立している薬が、ナトリウムチャネルを抑えるメキシレチンです。2012年に報告された59例を対象とした二重盲検クロスオーバー試験(プラセボと本物の薬を入れ替えて比較する信頼性の高い試験)では、患者さんが報告するこわばり、診察でのミオトニア、生活の質(QOL)が、プラセボより改善しました[8]。主な副作用は消化器症状でした。その後の別の独立した試験(MYOMEX試験)でも、こわばりの自己評価スコアが治療前後で明らかに改善し、同じ方向の効果が確認されています[9]。
欧州では、メキシレチン(製品名Namuscla)がNDMの症状に対する治療薬として承認されています。欧州では成人に加え、12〜17歳の青年、および体重20kg以上の6〜11歳の小児にも適応が拡大されています[12]。メキシレチンはもともと不整脈の薬でもあるため、開始前に心臓の詳しい評価や、電解質の異常の補正、禁忌・併用薬の確認が必要で、治療中も心血管のリスクに応じた管理が求められます[12]。
💡 日本での注意点
ここで紹介した承認・保険の状況は欧州(EMA)の情報であり、日本を含む各国の承認・保険の状況とは区別して理解する必要があります。日本ではメキシレチンは主に抗不整脈薬・糖尿病性神経障害の薬として使われており、NDMに対する使い方や保険の扱いは欧州とは異なります。実際の治療については、必ず主治医とご相談ください。
ラモトリギン ─ もう一つの選択肢
メキシレチンの次にエビデンスが強いのが、抗てんかん薬としても使われるラモトリギンです。2017年に報告された二重盲検クロスオーバー試験では、NDMの成人でミオトニアのスコアがプラセボより明らかに改善しました[10]。発疹による中止例があるため、実際の臨床では重い皮膚障害のリスクを減らすために、少量からゆっくり増やしていくことが必須です[10]。
2024年には、メキシレチンとラモトリギンを直接くらべる第III相試験(MEND試験)が報告されました。遺伝学的に確定した症状のあるNDMの成人60例を対象に、2つの薬を入れ替えて比較したこの試験では、「ラモトリギンがメキシレチンに劣らない(非劣性)」とまでは結論できなかったものの、こわばりや生活の質など、すべての指標で両者の改善は同程度でした[11]。この結果は、ラモトリギンが「メキシレチンが使えないときだけの二番手」という単純な位置づけを超えて、価格・入手しやすさ・心臓のリスク・副作用歴を考えたうえで選ぶ、実際的な選択肢になりうることを支持しています[11]。ただし、どの遺伝子型・どの変異にどちらが優れているかまでは、まだ確立していません。
その他の薬と生活の工夫
このほか、ラノラジン、フレカイニド、カルバマゼピン、アセタゾラミドなどが特定の病型で有用な場合がありますが、エビデンスは弱く、遺伝子型・心臓のリスク・副作用をふまえて専門的な施設で個別に判断する必要があります[1]。とくに前述の新生児の重症型(SNEL)では、メキシレチン・カルバマゼピン・フレカイニドなどがよく効く例があり、呼吸が止まるイベントが命に関わるため、一般の成人のNDMより緊急性が高くなります[7]。
生活面では、CLCN1による先天性ミオトニアでは、急に大きく動く前に軽く筋肉を動かしておくウォームアップが実用的です。パラミオトニアでは寒さを避けることが重要で、手袋や防寒、冷たい水への急な接触を避けるなどが理にかなっています。運動そのものを禁止する必要は通常なく、むしろ一人ひとりの誘因を把握して、安全に活動を続けることが大切です[1]。理学療法や作業療法は、薬の代わりというより、転倒予防や、寒い時期の生活設計、職場・学校での作業の調整、痛みや疲れに応じた運動計画に役立ちます[1]。
⚠️ 手術・麻酔のときは事前に伝えて
手術を受けるときは、あらかじめ麻酔科にNDMであることを伝えることが大切です。寒さ・ふるえ・電解質の変動・特定の薬によって筋肉のこわばりが誘発されることがあり、一部の筋弛緩薬などが問題になることがあります[1]。NDMを「悪性高熱症と同じ」と扱うのは正確ではありませんが、麻酔に固有のリスクがあるため、専門的な周術期の計画が適切です。ガイドラインでも、患者教育の一項目として麻酔合併症への注意が明示されています[1]。
10. 遺伝カウンセリングと遺伝形式
NDMの遺伝カウンセリングでは、病名だけでなく、遺伝子と変異のレベルで説明することが大切です。SCN4AによるNDM、および優性のCLCN1による先天性ミオトニアでは、病的な変化を1つ持つ患者さんの子どもは、原則として各妊娠ごとに2分の1(50%)の確率でその変化を受け継ぎます[1]。ただし症状の強さ(表現度)は一定ではなく、親より軽い場合も重い場合もあります。SCN4Aでは、両親のどちらも変化を持たないのに子で新たに生じる新生突然変異(de novo変異)もあるため、家族歴がなくても否定はできません[1]。
劣性のCLCN1による先天性ミオトニアでは、両親がともに同じ遺伝子の病的な変化を1つずつ持つ保因者であれば、各妊娠で4分の1(25%)が発症し、2分の1(50%)が保因者、4分の1(25%)が変化を持たない、というメンデルの法則に従います[1]。一方、患者さん本人が2本とも変化を持ち、パートナーが保因者でなければ、子どもは原則として全員が保因者となり、発症はしません。そのため、生殖に関する相談ではパートナーの検査に意味があります。ただし、CLCN1は「優性の変異」「劣性の変異」という二分法が完全ではなく、同じ変異でも背景によって遺伝形式が変わることがあるため、検査報告書の変異ごとの根拠を確認する必要があります[1]。
💡 用語解説:浸透率(ペネトランス)と表現度
浸透率(ペネトランス)とは、病的な変化を持つ人のうち、実際に症状が出る人の割合のことです。表現度とは、症状の強さの幅を指します。NDMでは、同じ変異を持っていても、症状がほとんど出ない人から強く出る人までばらつきがあるため、「変異が見つかった=将来の重症度を正確に予測できる」わけではありません[1]。この点は、遺伝カウンセリングで丁寧に共有すべき大切なポイントです。
家系内で病的な変異が明確であれば、成人の血縁者に対する予測的な検査や、妊娠前の遺伝相談、出生前診断、着床前遺伝学的検査は、技術的には検討可能です。しかしNDMでは多くの場合、生命予後が良好で、かつ症状の幅が大きいため、遺伝子検査の結果だけで将来を正確に予測できるわけではありません。生殖に関する選択については、患者さん・ご家族の価値観を尊重した、中立的で非指示的なカウンセリングが重要です[1]。とくに、家系内に前述の新生児の重症型(SNEL)に関わる変異が既知の場合は、出生直後から呼吸のイベントを想定した計画を立てておくことがより重要になります[7]。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのか、といった点です。診断に時間を要する遺伝性疾患もあるため、正確な診断に基づいて検査結果の意味と選択肢を整理することが重要です。
11. よくある誤解
誤解①「非ジストロフィー性=軽症」
「非ジストロフィー性」は、筋肉がやせていくジストロフィーとは別、という意味であって、軽症という意味ではありません。痛み・疲れ・転倒・寒さでの動きにくさが、仕事や生活に長く影響することがあります[1]。
誤解②「こわばり=すべて同じ病気」
同じ「筋肉が緩まない」でも、CLCN1(塩化物)とSCN4A(ナトリウム)ではしくみが正反対です。ウォームアップ・寒冷増悪・脱力の有無などの違いが、病型や治療の選択に反映されます[1]。
誤解③「筋電図で陽性ならNDM」
電気的ミオトニアはNDMだけのものではなく、筋強直性ジストロフィーなど他の病気でも出ます。筋電図はあくまで手がかりで、最終的には遺伝子検査と症状の整合性で確定します[1]。
まとめ
非ジストロフィー性ミオトニア(NDM)でもっとも大切なのは、「筋肉のこわばり」という共通の症状の背後に、CLCN1(塩化物チャネル)とSCN4A(ナトリウムチャネル)という、異なる膜の興奮性の異常があり、その違いがウォームアップ・寒さへの敏感さ・脱力・筋電図のパターン・遺伝形式・治療の選択に反映される、と理解することです[1]。
同時に、遺伝子型と症状の対応は完全ではないため、症状・電気生理・分子遺伝学を互いに照らし合わせ、意義不明の変異(VUS)を安易に病名に直結させない姿勢が欠かせません[1]。治療は「メキシレチン一択」の時代から、ラモトリギンを含む複数の実証的な選択肢を、患者さんの特性に合わせて使い分ける時代へと移りつつあります[11]。今後の課題は、個々の変異に合わせた治療の最適化と、疾患修飾療法の開発です。正確な診断に基づき、検査結果の意味と利用可能な選択肢を整理することが重要です。
よくある質問(FAQ)
Q1. 非ジストロフィー性ミオトニア(NDM)とは何ですか?
NDMとは、骨格筋(体を動かす筋肉)の細胞膜にあるイオンチャネルの遺伝子に変化が起きて、筋肉が収縮したあとうまく緩められなくなる、遺伝性の筋肉の病気の総称です。原因遺伝子は主にCLCN1(塩化物チャネル)とSCN4A(ナトリウムチャネル)の2つで、力を出したあと手を開きにくい、寒さや運動で体が固まる、といった症状が特徴です。筋肉がやせていく筋強直性ジストロフィーとは別の病気です。
Q2. 「非ジストロフィー性」とはどういう意味ですか?軽い病気ということですか?
「非ジストロフィー性」は、筋肉がだんだんやせていく筋強直性ジストロフィーとは別の病気、という意味です。軽症という意味ではありません。多くの患者さんで寿命そのものは正常に近いと考えられていますが、こわばり・痛み・疲れ・転倒・寒い時期の動きにくさが長く続き、生活の質に大きく影響することがあります。
Q3. どんな検査で診断しますか?
症状の確認と診察、針筋電図による電気的ミオトニアの確認、必要に応じた運動負荷試験を行い、最終的にCLCN1とSCN4Aを含む遺伝子検査で確定します。両方の遺伝子を同時に調べるNGSパネルが合理的です。典型的な症状なのにパネルで見つからない場合は、全ゲノム解析やRNA解析など、より詳しい検査を検討します。
Q4. 遺伝しますか?子どもに伝わる確率は?
遺伝形式は原因遺伝子と変異によって異なります。SCN4Aによる病気や、優性のCLCN1による先天性ミオトニアでは、患者さんの子どもは各妊娠ごとに2分の1(50%)の確率で変化を受け継ぎます。劣性のCLCN1による先天性ミオトニアでは、両親がともに保因者の場合、子どもの発症は4分の1(25%)です。ただし症状の強さには幅があり、変異が見つかっても将来の重症度を正確に予測できるわけではありません。詳しくは臨床遺伝専門医による遺伝カウンセリングでご相談ください。
Q5. 治る病気ですか?どんな治療がありますか?
原因遺伝子そのものを治す治療は、現時点ではまだ確立していません。治療の中心は、こわばりや痛みなどの症状をやわらげる薬です。もっともエビデンスが強いのはメキシレチンで、次いでラモトリギンにも有効性が示されています。生活面では、ウォームアップや寒さを避ける工夫、理学療法なども役立ちます。日本と欧州では薬の承認・保険の状況が異なるため、実際の治療は必ず主治医とご相談ください。
🏥 遺伝子や染色体に関わる検査のご相談
筋肉のこわばりや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Guidelines on clinical presentation and management of nondystrophic myotonias. Muscle Nerve. 2020. [PubMed 32270509]
- [2] The skeletal muscle chloride channel in dominant and recessive human myotonia. Science. 1992. [PubMed 1379744]
- [3] Prevalence study of genetically defined skeletal muscle channelopathies in England. Neurology. 2013. [PubMed 23516313]
- [4] Prevalence of genetically confirmed skeletal muscle channelopathies in the era of next generation sequencing. Neuromuscul Disord. 2023. [PubMed 36796140]
- [5] Mutation spectrum and health status in skeletal muscle channelopathies in Japan. Neuromuscul Disord. 2020. [PubMed 32660787]
- [6] Genetic spectrum and founder effect of non-dystrophic myotonia: a Japanese case series study. J Neurol. 2022. [PubMed 35907044]
- [7] Severe neonatal episodic laryngospasm due to de novo SCN4A mutations: a new treatable disorder. Neurology. 2010. [PubMed 20713951]
- [8] Mexiletine for symptoms and signs of myotonia in nondystrophic myotonia: a randomized controlled trial. JAMA. 2012. [PubMed 23032552]
- [9] Efficacy and safety of mexiletine in non-dystrophic myotonias: a randomised, double-blind, placebo-controlled, cross-over study. Neuromuscul Disord. 2021. [PubMed 34702654]
- [10] The antimyotonic effect of lamotrigine in non-dystrophic myotonias: a double-blind randomized study. Brain. 2017. [PubMed 29050397]
- [11] Mexiletine versus lamotrigine in non-dystrophic myotonias: a randomised, double-blind, head-to-head, crossover, non-inferiority, phase 3 trial. Lancet Neurol. 2024. [PubMed 39304240]
- [12] Namuscla (mexiletine): European Public Assessment Report. European Medicines Agency. [EMA EPAR]






