

目次
- 1 1. SCN4A遺伝子とは ─ 筋肉を動かす「点火装置」の設計図
- 2 2. 遺伝子とタンパク質の基盤 ─ NaV1.4の形
- 3 3. 「1つの遺伝子・多くの病気」という考え方
- 4 4. 周期性四肢麻痺 ─ 発作的に力が抜ける
- 5 5. ミオトニア ─ 筋肉がこわばって力を抜きにくい
- 6 6. 先天性筋無力症候群・先天性ミオパチー ─ 疲れやすさと筋力低下
- 7 7. 変異の読み方 ─ 「あるから病気」ではない
- 8 8. 検査と鑑別 ─ 三点一致で読み解く
- 9 9. 治療 ─ 症状と変異の性質に合わせる
- 10 10. 遺伝診療との接点 ─ 遺伝形式とカウンセリング
- 11 よくある誤解
- 12 まとめ ─ 「量」ではなく「状態の制御」が病気を決める
- 13 よくある質問(FAQ)
- 14 参考文献
- 15 関連記事

SCN4A(エスシーエヌ・フォーエー)遺伝子は、骨格筋を動かすために欠かせないナトリウムチャネル「NaV1.4(ナブ・イチテンヨン)」という部品の設計図です。この遺伝子に変化(バリアント)が起きると、手足に力が入らなくなる周期性四肢麻痺(しゅうきせいししまひ)、筋肉がこわばって力を抜きにくくなるミオトニア(筋強直)、疲れやすさが前面に出る先天性筋無力症候群など、さまざまな筋肉の病気につながります。同じSCN4A遺伝子でも、変化が起きた「場所」と「向き」によって、正反対とも言える症状が出てくる点が重要です。この記事では、SCN4A遺伝子とNaV1.4チャネルの働き、変異と病気のつながり、遺伝形式、検査や治療の考え方を解説します。
Q. SCN4A遺伝子とは何ですか?まず結論だけ知りたいです
A. SCN4A遺伝子は、成人の骨格筋で主に働く電位依存性ナトリウムチャネル「NaV1.4」の中心部分(αサブユニット)をつくる設計図です。このチャネルは、神経からの命令を受けて筋肉が収縮するときの電気信号(活動電位)を生み出す、いわば「点火装置」です。SCN4Aに変化が起きると、この点火のオン・オフがうまくいかなくなり、力が抜ける周期性四肢麻痺、こわばるミオトニア、疲れやすい先天性筋無力症候群など、複数の病気につながります。変化の場所と性質によって症状が連続的に変わるのが、この遺伝子の大きな特徴です。
- ➤正体 → 成人骨格筋の主要なナトリウムチャネルNaV1.4をつくる遺伝子(17番染色体に存在)
- ➤役割 → 筋肉が収縮するときの電気信号(活動電位)を立ち上げ、すぐに止める「点火とブレーキ」
- ➤1遺伝子・多疾患 → 変化の場所と向きで、麻痺・筋強直・疲れやすさなど連続的に異なる病気が出る
- ➤遺伝形式 → 多くは常染色体顕性(優性)だが、重症例では両方の遺伝子コピーが関わる潜性(劣性)もある
- ➤治療 → 症状に応じた薬(メキシレチン、ジクロルフェナミド等)があり、変異の性質で効き方が変わる
🧬 SCN4A遺伝子の基本情報
| 項目 | 内容 |
|---|---|
| 遺伝子名 | SCN4A(sodium voltage-gated channel alpha subunit 4)/読み方:エスシーエヌ・フォーエー |
| つくるタンパク質 | 電位依存性ナトリウムチャネル NaV1.4(ナブ・イチテンヨン)のαサブユニット |
| 染色体の場所 | 17番染色体長腕(17q23.3)[1] |
| 遺伝子の構造 | 24個のエクソン、約35キロベース。標準の参照配列は NM_000334.4 / NP_000325.4[2] |
| どこで働くか | 骨格筋に強く集中して発現。神経からの命令を筋線維の活動電位に変換する |
| 関連する主な病気 | 周期性四肢麻痺、先天性パラミオトニア、ナトリウムチャネルミオトニア、先天性筋無力症候群、先天性ミオパチー |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた遺伝子解説です。特定の検査を勧めるものではありません。
1. SCN4A遺伝子とは ─ 筋肉を動かす「点火装置」の設計図
私たちが手足を動かすとき、脳や脊髄からの命令が神経を通って筋肉に伝わり、筋線維の表面(筋鞘=きんしょう)に電気の波が走ります。この電気の波を活動電位と呼び、これが引き金になって筋肉は収縮します。この活動電位を一気に立ち上げる役割を担うのが、電位依存性ナトリウムチャネルです。SCN4A遺伝子は、成人の骨格筋で主に使われるナトリウムチャネル、NaV1.4の本体をつくる設計図です。
NaV1.4は、筋線維の膜にはまり込んだ小さな「ゲート付きのトンネル」です。ふだんは閉じていますが、神経からの刺激で膜の電位が一定のレベルを超えると、すばやく開いてナトリウムイオンを一気に細胞内へ流し込みます。これが活動電位の急な立ち上がり(点火)です。ところが、開いたままだと筋肉が興奮しすぎてしまうため、NaV1.4は開いた直後にすぐ自分で閉じる仕組み(高速不活性化)を持っています。「点火してすぐブレーキ」という二段構えが、正常な筋肉の動きの土台になっています。
💡 用語解説:電位依存性ナトリウムチャネル
細胞の膜には、特定のイオンだけを通す「トンネル(チャネル)」がたくさんあります。そのうち、膜の内外の電気の差(電位)に反応して開いたり閉じたりし、ナトリウムイオンを通すものが電位依存性ナトリウムチャネルです。筋肉のNaV1.4のほか、脳や心臓にもそれぞれ専用のナトリウムチャネルがあり、体の場所ごとに使い分けられています。
この「点火とブレーキ」のバランスが、SCN4A関連の病気を理解する鍵になります。ブレーキ(高速不活性化)が甘いと、筋肉は一度の刺激で何度も興奮を繰り返してしまい、力を抜こうとしてもなかなか抜けないミオトニア(筋強直)になります。逆に、ブレーキが効きすぎたり、開いたチャネルがなかなか元に戻らなかったりすると、次の点火に使えるチャネルが足りなくなり、疲れやすさや筋力低下が生じます。そして、強い脱分極(膜の電位が持続的にずれた状態)が起きると、最終的に多くのチャネルが閉じたまま動かなくなり、筋肉が電気的に反応しない麻痺へと移行します[3]。
2. 遺伝子とタンパク質の基盤 ─ NaV1.4の形
SCN4A遺伝子は、17番染色体の長腕(17q23.3)にあり、24個のエクソン(タンパク質の設計情報が書かれた部分)から成り、全体で約35キロベースの大きさです[1]。臨床検査では、標準の参照配列として NM_000334.4(遺伝子の配列)と NP_000325.4(タンパク質の配列)が使われます[2]。この遺伝子から作られるNaV1.4タンパク質は、約1,836個のアミノ酸がつながった大きな分子です。
💡 用語解説:エクソンとアミノ酸配列
遺伝子(DNA)の中で、実際にタンパク質の設計図として使われる部分を「エクソン」といいます。この設計図に従って、アミノ酸という部品が決まった順番でつながり、タンパク質ができあがります。この並び順を「アミノ酸配列」と呼びます。SCN4Aの場合、24個のエクソンの情報をもとに、約1,836個のアミノ酸が連なってNaV1.4がつくられます。
NaV1.4の形には、はっきりとした規則性があります。よく似た構造の「ドメイン」が4つ(DI〜DIVと呼びます)連なっており、それぞれのドメインには膜を6回貫く部分(S1〜S6)があります。このうちS4という部分は正の電気を帯びたアミノ酸(アルギニン)が並んでおり、膜の電位変化を感じ取る「電圧センサー」として働きます。また、S5とS6の間の部分が、ナトリウムイオンが通る中央のトンネル(ポア)をつくります。そして、3番目と4番目のドメインをつなぐ細胞内側のひも(DIII–DIVリンカー)が、開いたチャネルをすばやく閉じる「高速不活性化の装置」になっています。2018年には、ヒトのNaV1.4の立体構造がクライオ電子顕微鏡という技術で3.2オングストロームという高い解像度で解かれ、この古典的な構造が原子レベルで確認されました[4]。
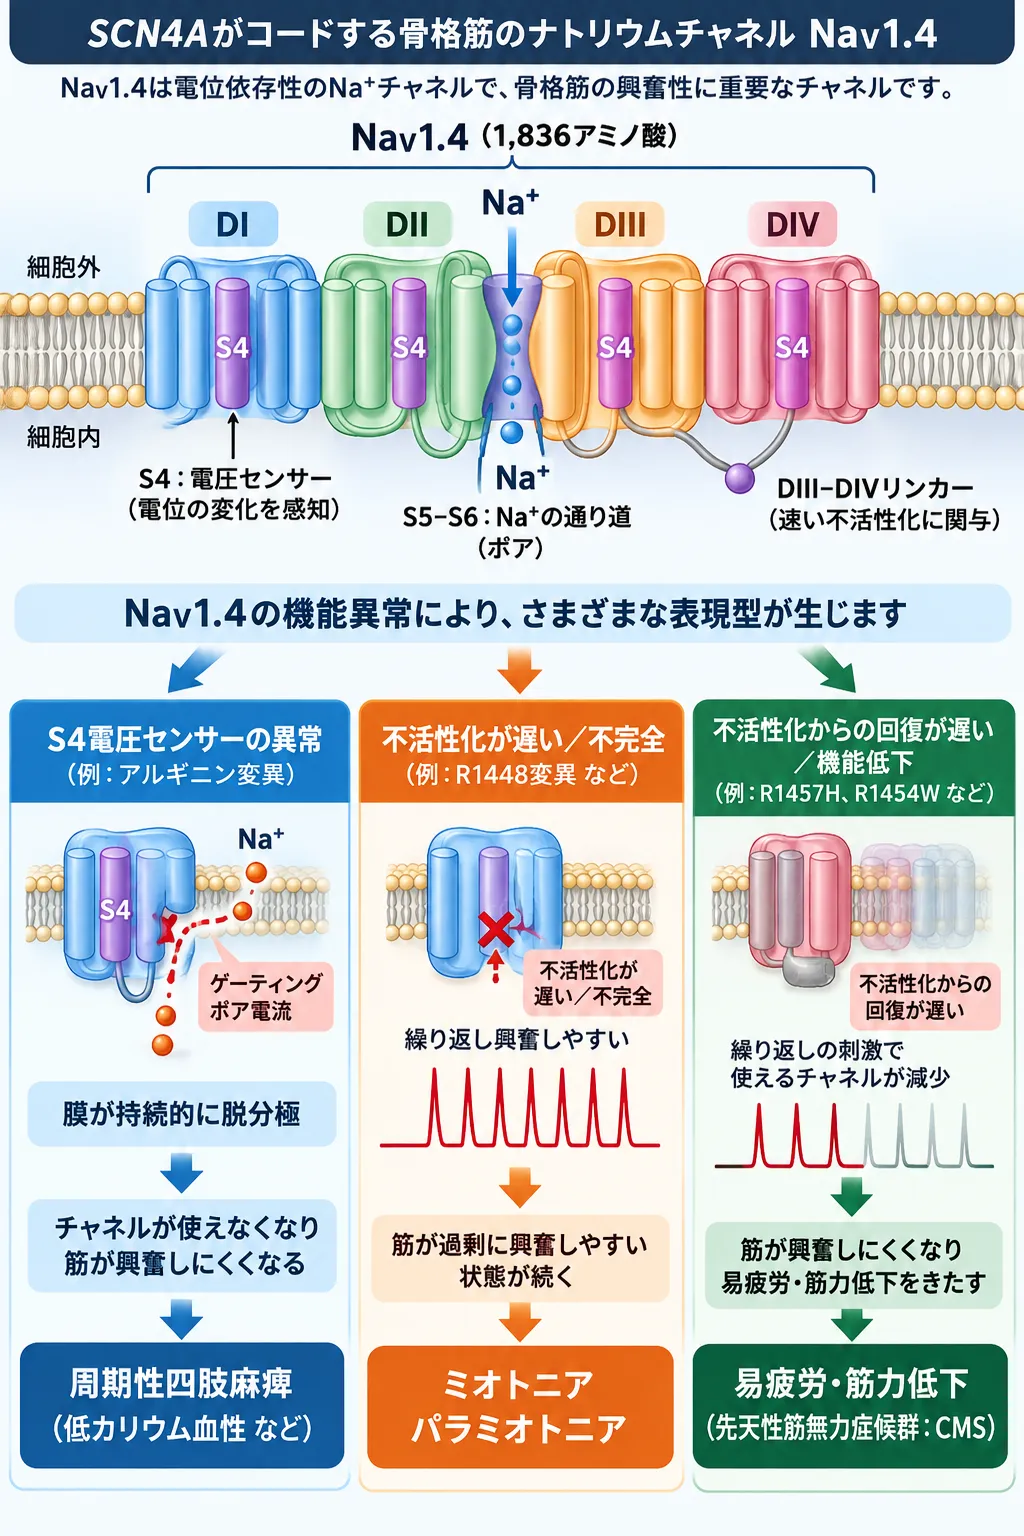
SCN4A遺伝子がコードするNaV1.4は、骨格筋の活動電位を担う電位依存性ナトリウムチャネルです。S4電圧センサーの異常によるゲーティングポア電流は周期性四肢麻痺、不活性化の遅延・不完全化はミオトニアやパラミオトニア、不活性化からの回復遅延などによる機能低下は易疲労性・筋力低下やSCN4A関連先天性筋無力症候群につながります。
この「どの部品が、どの働きを担っているか」がわかっていることが、SCN4A関連疾患の理解にとても役立ちます。というのも、変異が起きる場所(部品)と、その病気の種類には一定の対応がみられるからです。電圧センサーであるS4に変化が起きれば周期性四肢麻痺の一部が、高速不活性化の装置周辺に変化が起きればミオトニアが、というように、故障した部品から症状を推測できる面があります。
🩺 院長コラム【同じ遺伝子でも「どこが」変わるかで話が変わる】
遺伝子の変化を評価するときは、「遺伝子に変化があるかどうか」だけでなく「どの部分が、どう変わったか」が重要です。SCN4Aはその典型で、同じ一つの遺伝子でありながら、電圧センサーの変化は周期性四肢麻痺、高速不活性化に関わる部位の変化は筋強直など、変化の場所と機能によって病態が異なります。
これは、遺伝子検査で見つかった変化の意味を考えるうえでも同じです。「SCN4Aに変化があった」という情報だけでは、病的意義を確定できません。どの部位の、どのような機能変化なのかを、症状や電気生理の所見と合わせて評価することが、遺伝子の情報を医療に生かすために重要です。
3. 「1つの遺伝子・多くの病気」という考え方
SCN4A関連の病気を理解するうえで、いちばん大切な考え方があります。それは、SCN4Aは「1つの遺伝子=1つの病気」ではなく、チャネルのどの部分が、どの向きに、どのくらい変化するかで、症状が連続的に変わるという点です。専門的にはこれを「アレル性チャネル病(allelic channelopathy)」と呼びます[3]。
変化の向きは、大きく3つのパターンに分けられます。まず、ブレーキ(高速・緩徐な不活性化)が甘くなったり、閉じきらずに漏れ続ける電流が増えたりする「機能獲得(GOF)」型です。これは、チャネルが働きすぎる方向の変化で、ミオトニアや高カリウム性周期性四肢麻痺などを起こします。次に、電圧センサー(S4)のアルギニンが小さなアミノ酸に置き換わることで、通常とは別の異常な電流(ゲーティングポア電流)が生まれるパターンで、これが低カリウム性周期性四肢麻痺2型の原因になります。そして、チャネルの電流量そのものが減ったり、閉じすぎて戻りが遅くなったりする「機能喪失(LOF)」型で、先天性筋無力症候群や先天性ミオパチーにつながります[3]。
💡 用語解説:機能獲得(GOF)と機能喪失(LOF)
遺伝子の変化がタンパク質に与える影響を、大きく2つに分けた考え方です。「機能獲得(gain-of-function:GOF)」は、タンパク質が本来より働きすぎるようになる変化。「機能喪失(loss-of-function:LOF)」は、逆に働きが弱くなったり、なくなったりする変化です。SCN4Aでは、同じ遺伝子でも変異によってGOFにもLOFにもなり、さらに一つの変異が両方の性質を併せ持つこともあるため、単純に二分できないことが知られています。
変異が起きやすい「ホットスポット」も、機能する部位と一定の対応を示します[3]。まず全体像を図で見てみましょう。
この図が示すのは、「変異の位置がわかれば、どのタイプの病気になりやすいかがある程度予想できる」ということです。ただし、まったく同じ場所でも、置き換わるアミノ酸の種類によって症状の向きが変わることがあり、境界は連続的です。次の章から、代表的な病気を順に見ていきます。
4. 周期性四肢麻痺 ─ 発作的に力が抜ける
周期性四肢麻痺(しゅうきせいししまひ)は、発作的に手足の力が抜けてしまう病気です。発作のときの血液中のカリウム値によって、大きく「高カリウム性」と「低カリウム性」に分けられます。どちらも、筋肉の膜が持続的に脱分極(電位がずれた状態)してしまい、多くのNaV1.4が閉じたまま動かなくなることで、筋肉が電気的に反応しなくなるのが本質です[3]。
高カリウム性周期性四肢麻痺(HyperPP)
高カリウム性周期性四肢麻痺では、M1592V や T704M といった変異が代表的です。これらの変異があると、本来なら完全に閉じるはずのナトリウム電流が一部残ってしまいます。運動後に筋肉のまわりでカリウムが増えると、この残った電流と協調して筋線維の膜が持続的に脱分極し、発作が起こります[5]。発作は乳幼児期から小児期に始まることが多く、運動後の休息、カリウムの負荷、絶食、寒さ、ストレスなどが引き金になります。ミオトニアを伴うこともあります。M1592V変異を再現したノックインマウスでも、高い細胞外カリウム濃度で筋力低下が起こりやすいことが確かめられています[25]。
低カリウム性周期性四肢麻痺2型(HypoPP2)
低カリウム性周期性四肢麻痺2型は、SCN4Aの電圧センサー(S4)のアルギニンが置き換わることで起こります。R669H、R672G/H/S/C などが代表的な変異です[6][7]。この病気の仕組みは、SCN4A研究のなかでも特に重要な発見の一つです。通常のナトリウムの通り道とは別に、電圧センサーを取り囲む狭いすき間(ゲーティングポア)があり、ふだんは大きなアルギニンがふたをしています。変異でアルギニンが小さなアミノ酸に置き換わると、この小さなすき間から安静時に異常なイオンの漏れが生じます[8]。血液中のカリウムが低いときには、この小さな漏れが膜電位を不安定にし、逆説的な脱分極を引き起こして、多くの正常なNaV1.4を閉じた状態に追い込み、発作を形成します[9]。
なお、低カリウム性周期性四肢麻痺には、SCN4Aではなくカルシウムチャネルの遺伝子であるCACNA1S遺伝子が原因となる1型もあり、鑑別が重要です。この2つは症状が似ているため、遺伝子検査で原因遺伝子を確かめることが、後で述べる治療薬の選択にもつながります。
💡 用語解説:ゲーティングポア電流
ナトリウムチャネルには、本来イオンが通る中央の通り道があります。それとは別に、電圧センサー(S4)の周囲にできる、通常は閉じているごく狭いすき間を「ゲーティングポア」といいます。ふだんはS4の大きなアミノ酸がこのすき間をふさいでいますが、変異でその部品が小さくなると、わずかなイオンの漏れ(ゲーティングポア電流)が生じます。量そのものは小さいのですが、これが膜電位のバランスを崩し、麻痺の引き金になります。
5. ミオトニア ─ 筋肉がこわばって力を抜きにくい
ミオトニア(筋強直)とは、いちど力を入れると筋肉がこわばり、力を抜こうとしてもすぐには抜けない状態です。SCN4Aによるミオトニアは、高速不活性化(ブレーキ)が遅れることで、活動電位のあとに筋肉が繰り返し発火してしまうために起こります。
ナトリウムチャネルミオトニア
高速不活性化の装置があるDIII–DIVリンカーの近く(特にG1306)の変異が、ミオトニアの古典的な原因です[10]。ヒトの筋肉由来のチャネルを使った記録では、G1306が置き換わると電流の消え方(不活性化)が遅くなり、正常ではごくわずかしかない残りの電流が明らかに増えることが示されています[10]。これにより活動電位のあとの脱分極が長引き、筋肉が再び発火しやすくなります。置き換わるアミノ酸の種類によって重症度が変わり、G1306Aなどは比較的軽症ですが、G1306Eは「持続性ミオトニア」や、後で述べる新生児の重症型(SNEL)につながることがあります[11]。
先天性パラミオトニア(PMC)
先天性パラミオトニア(Paramyotonia congenita)では、4番目のドメインの電圧センサー(DIV-S4)の変異(R1448C/H/P/S など)が代表的です[12]。この部位は高速不活性化の開始と強く結びついているため、ここが変化すると、寒さや反復した動作で症状が目立ちやすくなります。特徴的なのは、運動すると症状がやわらぐ通常のミオトニアと逆に、動作を繰り返すほどこわばりが強くなる(逆説的ミオトニア)点です。まず反復した放電による硬直(stiffness)が起こり、さらに強い脱分極が続くと今度は力が抜ける、という二相性の経過をたどります。周期性四肢麻痺を併発することもあります。
塩化物チャネル型ミオトニアとの鑑別
筋肉のこわばりを起こす病気は、SCN4A(ナトリウムチャネル)だけではありません。CLCN1遺伝子(塩化物チャネルの遺伝子)の変化によるミオトニア先天症も、よく似た症状を示します。SCN4A型とCLCN1型は治療の反応が異なることがあるため、区別が重要です。実際、SCN4AとCLCN1の両方に変化を持ち、症状が単独の変異から予想しにくくなる患者さんも報告されており、一つの遺伝子だけで説明がつかないときには、複数遺伝子の関与(digenic/修飾)も考える必要があります[13]。
6. 先天性筋無力症候群・先天性ミオパチー ─ 疲れやすさと筋力低下
これまでの病気が「働きすぎ(機能獲得)」の方向だったのに対し、こちらは「働きが足りない(機能喪失)」の方向です。チャネルの電流が減ったり、いちど閉じたあとの戻りが遅くなったりすると、繰り返しの刺激に対して使えるチャネルが足りなくなり、疲れやすさ(易疲労性)や筋力低下が前面に出ます。
SCN4A関連の先天性筋無力症候群(CMS)
先天性筋無力症候群(Congenital myasthenic syndrome:CMS)は、神経から筋肉への命令の伝達がうまくいかず、疲れやすくなる病気の総称です。SCN4Aによるものは、DIV-S4周辺の変異(V1442E、R1454W、R1457H、R1460Q/W など)で起こります[14][15][16]。たとえばR1457Hでは、チャネルが閉じる電位が約25ミリボルトずれ、いちど閉じたあとの回復が著しく遅れます。1回の刺激では電流が得られても、刺激を繰り返すと使える電流が急速に減っていくため、臨床的な疲れやすさとよく対応します[15]。V1442Eの研究では、神経の側やアセチルコリン受容体そのものが正常でも、筋肉の膜が十分に興奮できないことが伝達障害の原因になりうることが示されました[14]。
💡 用語解説:先天性筋無力症候群(CMS)
神経と筋肉のつなぎ目(神経筋接合部)で、命令の伝達がうまくいかないために、疲れやすさや筋力低下が生じる、生まれつきの病気の総称です。多くは、アセチルコリン受容体など「つなぎ目の部品」の異常で起こりますが、SCN4Aのように、命令を受け取った筋肉側の膜が活動電位を十分に起こせないことが原因になるタイプもあります。同じ「筋無力」でも、原因の場所はさまざまです。
先天性ミオパチー・胎児低運動
両方の遺伝子コピーに機能喪失型の変異がそろうと(両アレル性)、より重い病態になります。ナンセンス変異、フレームシフト変異、スプライシング変異など、チャネルをほとんど作れなくなるタイプの変異が組み合わさると、胎児期の運動の乏しさ(胎児低運動)や先天性ミオパチーを起こします[17]。ただし、その予後は「常に進行性」とは限りません。11例6家系を調べた研究では、7例が胎児・新生児期に重篤だった一方、生き延びた4例では、新生児期に呼吸や嚥下(えんげ=飲み込み)の困難、顔や首の筋力低下などがあっても、最初の10年間で臨床的な改善を示しました[17]。SCN4Aの先天性ミオパチーを、成人型の周期性四肢麻痺と同じ経過で説明することはできません。
新生児の重症型(SNEL)は見逃されやすい
特に注意が必要なのが、新生児期に生命を脅かす重症新生児発作性喉頭けいれん(severe neonatal episodic laryngospasm:SNEL)です。2010年の報告では、生命を脅かす新生児の喉頭けいれんを示した3例に、新生突然変異(de novo変異)のSCN4A変異(2例がG1306E、1例がA799S)が見つかりました[11]。生後まもなくから、喉頭のけいれん、無呼吸、チアノーゼなどが起こりますが、これらは逆流症(reflux)や喉頭軟化症と誤診されることがあります[18]。生存した2例はメキシレチンやカルバマゼピンによく反応しており、治療可能な病気であるだけに、G1306Eを含むSCN4Aを早期に鑑別に入れることが重要です[11]。
💡 見逃してはいけないポイント
原因のはっきりしない新生児のぜんめい(stridor)、喉頭けいれん、無呼吸、筋肥大や筋緊張の亢進などがある場合、SCN4A(特にG1306E)による治療可能な病気の可能性があります。逆流症や喉頭軟化症と診断されていても、経過が非典型的なときは、遺伝子を含めた再評価が役立つことがあります。治療の判断は、必ず専門の医療機関でご相談ください。
7. 変異の読み方 ─ 「あるから病気」ではない
SCN4Aに関して公開されている変異の数は非常に多く、あるデータベースでは数百種類にのぼります。ただし、これは「そのすべてが病気の原因」という意味ではありません[19]。データベースには、明らかに無害なもの(良性)や、意味がまだわからないもの(VUS=意義不明変異)も含まれるため、病気を起こす変異を見分けるには、症状との対応、集団での頻度、機能の実験データを、それぞれ切り分けて評価する必要があります。
病気を起こす変異の多くはミスセンス変異で、特に優性のチャネル病では、タンパク質をなくすのではなく、チャネルの開閉の仕方(ゲーティング)を変えるタイプが典型です。一方、両アレル性の先天性ミオパチーやCMSでは、ミスセンス変異に加えて、ナンセンス変異、フレームシフト変異、スプライシング変異のような、機能をほとんど失わせるタイプも確立しています[17]。
💡 用語解説:ミスセンス変異とVUS
ミスセンス変異とは、DNAの1文字が変わることで、タンパク質の設計図にある1つのアミノ酸が別のものに置き換わる変化です。SCN4Aでは、この置き換わりでチャネルの開閉が変わり、病気につながることがあります。一方VUS(意義不明変異)とは、見つかった変化が病気に関係するのか、それとも無害な個人差なのか、現時点では判断できないもののことです。
たとえば、SCN4Aにあるp.Ser524Glyという変化は、一般集団での頻度が非常に高く、病気の変異とは考えにくいことがわかっています[19]。「ミスセンスだから病気」「SCN4Aにあるから病気」という解釈は危険で、gnomADなどの集団頻度データを必ず確認する必要があります。一方で、病気を起こす優性の変異は、一般に集団頻度が極めて低いか、まったく見つからないことが多いものの、まれに記録がある場合もあります。したがって「集団に1例あるから無害」「集団にないから病気」と単純に決めることはできず、変異の場所、病気の浸透率、年齢、検査の品質、機能データを合わせて総合的に判断します[19]。
8. 検査と鑑別 ─ 三点一致で読み解く
SCN4A関連疾患の診断は、「遺伝子を調べて変異があれば終わり」ではありません。非ジストロフィー性ミオトニアの国際的な診療指針では、病歴・診察、電気生理検査、遺伝学的検査を組み合わせることが推奨されています[20]。SCN4Aには無害な変異やVUSが多数あるため、「症状・遺伝子・電気生理の三点が一致するか」を確かめることが特に大切です。
臨床的な評価では、発作性の脱力なら、発症年齢、発作の長さ、休息や運動・高炭水化物食・カリウム・寒さとの関係、発作中の血清カリウム値を記録します。ミオトニアなら、まぶたや握力のこわばり、ウォームアップ現象(動くとやわらぐ)や逆説的な悪化、寒さへの感受性を評価します[20]。電気生理では、筋電図でのミオトニア放電、運動負荷試験や冷却負荷試験が鑑別に役立ちます。
遺伝子検査では、臨床像の重なりが大きいため、SCN4A単独ではなく、関連する遺伝子をまとめて調べるパネル検査が実用的です。ミオトニアならCLCN1遺伝子、周期性四肢麻痺ならCACNA1S遺伝子やKCNJ2遺伝子などを同時に評価する方が効率的です[20]。周期性四肢麻痺に不整脈や特徴的な顔つきなどを伴う場合は、KCNJ2遺伝子によるアンデルセン・タウィル症候群との鑑別も重要になります。先天性の筋緊張低下や胎児低運動、呼吸障害がある場合は、先天性ミオパチーやCMSの遺伝子パネル、あるいはエクソーム解析の価値が高くなります[17]。
💡 NaVファミリーという視点
NaV1.4(SCN4A)は、電位依存性ナトリウムチャネルの仲間(ファミリー)の一つです。脳で働くSCN1A(NaV1.1)やSCN2A(NaV1.2)、SCN8A(NaV1.6)はてんかんなどの脳の病気に関わり、SCN4Aは骨格筋の病気に関わる、というように、同じ仲間でも働く場所と関わる病気が異なります。こうしたファミリー全体で「変異がチャネルの開閉をどう変えるか」というチャネロパチー(イオンチャネル病)の考え方は共通しています。
9. 治療 ─ 症状と変異の性質に合わせる
SCN4A関連疾患の治療は、いまも主に症状に応じたものですが、エビデンスは少しずつ蓄積しています。大切なのは、病名だけでなく、変異の性質(どのタイプのゲーティング異常か)に合わせて考えるという視点です。
ミオトニアに対する薬
ナトリウムチャネルミオトニアやパラミオトニアに対しては、メキシレチンが最も確立した薬の一つです。非ジストロフィー性ミオトニア59例を対象にした国際的なランダム化比較試験では、メキシレチンによって患者さんが報告するこわばりと、客観的なミオトニアの両方が改善しました[21]。ただしこの試験はSCN4AだけでなくCLCN1を含む非ジストロフィー性ミオトニア全体が対象なので、「すべてのSCN4A変異に同じ効果」と解釈すべきではありません。メキシレチンは消化器症状が比較的多く、抗不整脈薬でもあるため、心臓の病歴や心電図、薬の相互作用を踏まえた管理が必要です[21]。
もう一つの選択肢がラモトリギンです。26例を組み入れたランダム化比較試験では、ミオトニアの評価スコアがラモトリギンで有意に改善し、治療必要数(NNT)は2.6と報告されました[22]。この研究もCLCN1ミオトニアやパラミオトニアを含みますが、メキシレチンが使いにくい患者さんの選択肢を支えるデータです。
周期性四肢麻痺に対する薬
周期性四肢麻痺に対しては、ジクロルフェナミドにランダム化比較試験の根拠があります。低カリウム性44例、高カリウム性21例が参加した試験では、低カリウム性で発作の頻度が有意に減りました(実薬0.3回/週、プラセボ2.4回/週)[23]。一方で、炭酸脱水酵素阻害薬であるアセタゾラミドは、「SCN4Aなら効く」とは言えません。遺伝型と反応を調べた研究では、SCN4A群での反応率がCACNA1S群より低く、一部のグリシン置換を持つSCN4A型では効果がなく、悪化した例も報告されています[24]。ここでも、遺伝子検査で原因遺伝子を確かめることが、治療薬の選択に直結することがわかります。
新生児重症型では早期の対応が重要
G1306Eによる新生児の重症型(SNEL)では、命に関わる喉頭けいれんや無呼吸に対して、早期のナトリウムチャネル遮断薬が特に重要です。症例報告のレベルではありますが、カルバマゼピンやメキシレチンで発作が著明に改善した例が報告されています[11][18]。まれで急を要する病態であるだけに、早期の診断と治療の意義は大きいものです。
なお、遺伝子治療については、SCN4Aを直接修復・置換する臨床試験は、現時点(文献調査時点)では確認されていません[3]。当面は、変異ごとの機能を精密に評価し、その性質に合わせて薬を選ぶことが現実的な方向性です。薬の効果や適応は国や時期によって異なりますので、治療に関する判断は必ず主治医とご相談ください。
10. 遺伝診療との接点 ─ 遺伝形式とカウンセリング
SCN4A関連疾患では、遺伝形式にも病気の仕組みが反映されます。高カリウム性周期性四肢麻痺、低カリウム性2型、パラミオトニア、ナトリウムチャネルミオトニアの大部分は、常染色体顕性(優性)で、片方の遺伝子コピーの変化で発症します。一方、重症の胎児低運動・先天性ミオパチーや多くのSCN4A-CMSは、両アレル性の機能喪失による常染色体潜性(劣性)です[17]。G1306Eのような重症の新生児例では、両親にはないde novo変異(新生突然変異)が重要な役割を果たします[11]。
💡 用語解説:顕性(優性)と潜性(劣性)、de novo変異
ヒトの遺伝子は、父由来・母由来の2つのコピーがあります。片方の変化だけで症状が出るものを常染色体顕性(優性)、両方のコピーに変化がそろって初めて症状が出るものを常染色体潜性(劣性)といいます。de novo変異(新生突然変異)とは、両親にはなく、その子で初めて新しく生じた変化のことです。
遺伝形式が変異の性質と結びついていることは、SCN4Aの興味深い点です。優性のチャネル病の多くは、チャネルの開閉を変える(機能獲得型の)ミスセンス変異です。一方、劣性の病気の背景には、チャネルの量そのものが減る機能喪失があります。SCN4Aは、片方のコピーが働かなくなっただけでは症状が出にくく(無症状の保因者もいる)、両方がそろって初めて重い病気になる、という関係が知られています[17]。これは、片方の欠失だけで病気になるハプロ不全型の遺伝子とは異なる挙動です。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。SCN4Aのように、同じ遺伝子でも変異の場所と性質で症状や遺伝形式が変わる病気では、見つかった変化がご本人やご家族にとってどういう意味を持つのか、検査で何が分かり何が分からないのかを整理することが、意思決定に役立ちます。遺伝カウンセリングでは、中立的な立場から判断材料を整理することが重要です。
よくある誤解
誤解①「SCN4A=1つの病気」
SCN4Aは1遺伝子1疾患ではありません。変異の場所と向きで、麻痺・筋強直・疲れやすさなど連続的に異なる病気が生じます。専門的にはアレル性チャネル病と呼ばれます。
誤解②「変異があれば必ず病気」
SCN4Aには無害な個人差やVUS(意義不明変異)も多数あります。集団頻度・症状・機能データを合わせて評価しないと、病気の原因かどうかは判断できません。
誤解③「筋肉のこわばりは全部同じ」
こわばり(ミオトニア)は、SCN4AだけでなくCLCN1(塩化物チャネル)など別の遺伝子でも起こります。治療の反応が違うことがあり、原因遺伝子の区別が大切です。
誤解④「治療薬はどれも同じように効く」
アセタゾラミドのように、原因遺伝子によって効き方が変わる薬があります。遺伝子検査で原因を確かめることが、治療薬の選択に直結します。
まとめ ─ 「量」ではなく「状態の制御」が病気を決める
SCN4Aは、「NaV1.4の量」よりも「チャネルの状態遷移(開く・閉じる・戻る)の制御」が病気を決める、代表的な遺伝子です。高速不活性化が少し遅れるだけでミオトニアになり、持続的な脱分極が強くなれば高カリウム性周期性四肢麻痺、電圧センサーに小さな別の通り道ができれば低カリウム性周期性四肢麻痺、逆に不活性化が強すぎたり回復が遅れれば先天性筋無力症候群、両アレル性にチャネルの量そのものが失われれば胎児低運動・先天性ミオパチーとなります[3]。
一つの遺伝子から、これだけ幅広い病気が、しかも連続的に生じる。この連続性を、臨床の症状、集団での頻度、チャネルの構造、そして定量的な機能評価と統合していくことが、SCN4A変異の診断・治療の選択・将来の変異特異的な治療の開発にとって、中心的な課題になっています。正確な診断に基づいて適切な対応を検討するために、遺伝子や染色体に関わる検査をご検討の方は、臨床遺伝専門医にご相談ください。
よくある質問(FAQ)
Q1. SCN4A遺伝子とは何ですか?
SCN4A遺伝子は、成人の骨格筋で主に働く電位依存性ナトリウムチャネル「NaV1.4」の中心部分(αサブユニット)をつくる設計図です。17番染色体にあり、このチャネルは、神経からの命令を受けて筋肉が収縮するときの電気信号(活動電位)を立ち上げ、すぐに止める「点火とブレーキ」の役割を担っています。SCN4Aに変化が起きると、この制御がうまくいかなくなり、周期性四肢麻痺やミオトニア、先天性筋無力症候群など、さまざまな筋肉の病気につながります。
Q2. なぜ同じSCN4A遺伝子で、まったく違う病気が起きるのですか?
変化が起きる「場所」と「向き」が違うからです。SCN4AがつくるNaV1.4は、電圧センサー、イオンの通り道、高速不活性化の装置など、役割の異なる部品からできています。電圧センサーが変われば周期性四肢麻痺、ブレーキの装置が変わればミオトニア、というように、故障した部品によって症状が変わります。さらに、チャネルが働きすぎる方向(機能獲得)か、働きが足りない方向(機能喪失)かでも病気が変わり、症状は連続的です。
Q3. SCN4A関連の病気はどのように遺伝しますか?
病気のタイプによって異なります。高カリウム性・低カリウム性周期性四肢麻痺、パラミオトニア、ナトリウムチャネルミオトニアの多くは常染色体顕性(優性)で、片方の遺伝子コピーの変化で発症します。一方、重症の先天性ミオパチーや多くの先天性筋無力症候群は、両方の遺伝子コピーに変化がそろう常染色体潜性(劣性)です。また、重症の新生児例では、両親にはない新生突然変異(de novo変異)が原因になることがあります。
Q4. SCN4Aに変異が見つかったら、必ず病気になりますか?
必ずしもそうではありません。SCN4Aには、病気とは関係のない無害な個人差や、意味がまだ判断できないVUS(意義不明変異)も多数存在します。実際、一般集団に高い頻度で見られる無害な変化も知られています。見つかった変化が病気に関係するかどうかは、症状、集団での頻度、機能の実験データを合わせて総合的に判断する必要があります。変異の解釈については、臨床遺伝専門医にご相談ください。
Q5. SCN4A関連の病気に治療法はありますか?
症状に応じた薬があります。ミオトニアにはメキシレチンやラモトリギンにランダム化比較試験の根拠があり、周期性四肢麻痺にはジクロルフェナミドの根拠があります。ただし、アセタゾラミドのように原因遺伝子によって効き方が変わる薬もあるため、遺伝子検査で原因を確かめることが治療薬の選択に役立ちます。新生児の重症型では早期のナトリウムチャネル遮断薬が重要です。治療の判断は必ず主治医とご相談ください。
🏥 遺伝子や染色体に関わる検査のご相談
筋肉の病気に関わる遺伝子や、遺伝子検査の結果の意味について
お調べの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] The genomic structure of the human skeletal muscle sodium channel gene. Hum Mol Genet. 1992. [PubMed 1339144]
- [2] SCN4A sodium voltage-gated channel alpha subunit 4 [Homo sapiens] – Gene. [NCBI Gene 6329]
- [3] Weber F, Lehmann-Horn F. Hypokalemic Periodic Paralysis. GeneReviews®. Table 2: Main Phenotypes Related to Pathogenic Variants in SCN4A. [NCBI Bookshelf NBK1338]
- [4] Structure of the human voltage-gated sodium channel Nav1.4 in complex with β1. Science. 2018. [PubMed 30190309]
- [5] Functional expression of sodium channel mutations identified in families with periodic paralysis. Neuron. 1993. [PubMed 8382500]
- [6] A Na+ Channel Mutation Linked to Hypokalemic Periodic Paralysis Exposes a Proton-selective Gating Pore. J Gen Physiol. 2007. [PubMed 17591984]
- [7] Hypokalaemic periodic paralysis type 2 caused by mutations at codon 672 in the muscle sodium channel gene SCN4A. Brain. 2001. [Brain 124:1091]
- [8] Gating pore current in an inherited ion channelopathy. Nature. 2007. [PubMed 17330043]
- [9] Depolarization-activated gating pore current conducted by mutant sodium channels in potassium-sensitive normokalemic periodic paralysis. [PMC2604977]
- [10] Human sodium channel myotonia: slowed channel inactivation due to substitutions for a glycine within the III-IV linker. J Physiol. 1993. [PubMed 8308722]
- [11] Severe neonatal episodic laryngospasm due to de novo SCN4A mutations: a new treatable disorder. Neurology. 2010. [PubMed 20713951]
- [12] Mutant channels contribute <50% to Na+ current in paramyotonia congenita muscle. Brain. 1999. [Brain 122:1085]
- [13] Functional and Structural Characterization of ClC-1 and Nav1.4 Channels Resulting from CLCN1 and SCN4A Mutations Identified Alone and Coexisting in Myotonic Patients. [PubMed 33670307]
- [14] Myasthenic syndrome caused by mutation of the SCN4A sodium channel. PNAS. 2003. [PubMed 12766226]
- [15] Defective Fast Inactivation Recovery of Nav1.4 in Congenital Myasthenic Syndrome. Ann Neurol. 2015. [PMC4510994]
- [16] Myasthenic congenital myopathy from recessive mutations at a single residue in NaV1.4. Neurology. 2019. [PubMed 30824560]
- [17] Loss-of-function mutations in SCN4A cause severe foetal hypokinesia or ‘classical’ congenital myopathy. Brain. 2016. [PMC4766374]
- [18] Diagnosis and outcome of SCN4A-related severe neonatal episodic laryngospasm (SNEL): 2 new cases. Pediatrics. 2013. [PubMed 23958773]
- [19] List of variants in gene SCN4A. ClinVar Miner. [ClinVar Miner]
- [20] Guidelines on clinical presentation and management of nondystrophic myotonias. Muscle Nerve. 2020. [PubMed 32270509]
- [21] Mexiletine for Symptoms and Signs of Myotonia in Nondystrophic Myotonia: A Randomized Controlled Trial. JAMA. 2012. [JAMA 308:1357]
- [22] The antimyotonic effect of lamotrigine in non-dystrophic myotonias: a double-blind randomized study. Brain. 2017. [Brain 140:2295]
- [23] Randomized, placebo-controlled trials of dichlorphenamide in periodic paralysis. Neurology. 2016. [Neurology 86:1408]
- [24] Acetazolamide efficacy in hypokalemic periodic paralysis and the predictive role of genotype. Neurology. 2011. [PMC3235354]
- [25] Khogali S, Lucas B, Ammar T, et al. Physiological basis for muscle stiffness and weakness in a knock-in M1592V mouse model of hyperkalemic periodic paralysis. Physiol Rep. 2015;3(12):e12656. doi:10.14814/phy2.12656. [PubMed 26702073]






