

目次
- 1 1. PUS3関連神経発達症とは ─ tRNAの仕上げ不良が招く神経の病気
- 2 2. PUS3遺伝子と酵素の働き ─ 「第5の塩基」をつくる職人
- 3 3. tRNAモドパチー ─ なぜ翻訳の乱れが脳を傷つけるのか
- 4 4. 症状の特徴 ─ 発達・脳・目・全身にあらわれるサイン
- 5 5. PUS3遺伝子の変異 ─ 「壊れ方」はさまざま、行き着く先は共通
- 6 6. 診断と鑑別 ─ 遺伝子検査が確定の決め手
- 7 7. 遺伝形式とご家族 ─ 保因者と次の妊娠の考え方
- 8 8. AAVを用いた遺伝子治療 ─ 前臨床研究
- 9 9. 遺伝診療の視点から ─ 稀な病気に名前がつくということ
- 10 よくある質問(FAQ)
- 11 参考文献
- 12 関連記事

📍 クイックナビゲーション
子どもの重い発達の遅れや小頭症(しょうとうしょう)の原因を探していく中で、たどり着く病名の一つにPUS3関連神経発達症(ピーユーエスさんかんれんしんけいはったつしょう)があります。これは、細胞の中でtRNA(転移RNA)という部品を仕上げる酵素・PUS3の設計図に、両親から受け継いだ変化があることで起こる、常染色体潜性(劣性)遺伝の希少な病気です。報告例は現在も30例未満と非常に少なく、別名をMRT55、あるいは症状にちなんでNEDMIGS(ネドミグス)とも呼びます。この記事では、PUS3という遺伝子が体の中で何をしているのか、なぜその変化が神経発達に影響するのか、どのように診断されるのか、そして現在前臨床段階で進んでいるAAVを用いた遺伝子補充療法の研究まで、現在の医学的知見に基づいて解説します。
Q. PUS3関連神経発達症とは、どんな病気ですか?
A. PUS3関連神経発達症は、tRNAという部品を仕上げる酵素PUS3の設計図(PUS3遺伝子)に、両親由来の変化が2つそろうことで起こる、常染色体潜性(劣性)遺伝の希少疾患です。tRNAがうまく仕上がらないと、細胞の中でタンパク質をつくる工程(翻訳)がうまく回らなくなります。PUS3の機能低下ではtRNA修飾が減少し、神経発達に大きな影響を及ぼすと考えられています。重い発達の遅れ・知的障害・小頭症・てんかんなどの症状があらわれます。根本的な治療はまだありませんが、AAVベクターを使って正常なPUS3遺伝子を届ける遺伝子補充療法の研究が、前臨床段階で進められています。
- ➤原因 → tRNAを仕上げる酵素PUS3の設計図に、両親由来の変化が2つそろうこと(常染色体潜性遺伝)
- ➤なぜ脳に出るか → PUS3機能低下でtRNAのΨ38/39修飾が減少し、神経発達に重要な翻訳制御へ影響すると考えられる
- ➤主な症状 → 重い発達の遅れ・知的障害・小頭症・てんかん・低緊張。白質変化が安定していた症例も報告されている
- ➤診断 → 症状だけでは絞り込めず、全エクソーム解析などの遺伝子検査で確定する
- ➤治療研究 → AAVベクターで正常なPUS3遺伝子を届ける遺伝子補充療法が前臨床段階で進行中
🧬 PUS3関連神経発達症の基本情報
| 項目 | 内容 |
|---|---|
| 病名・別名 | PUS3関連神経発達症/常染色体潜性知的障害55型(MRT55)/小頭症と灰色強膜を伴う神経発達障害(NEDMIGS)。OMIM番号 617051 |
| 原因遺伝子 | 第11番染色体長腕(11q24.2)にあるPUS3遺伝子 |
| 遺伝形式 | 常染色体潜性(劣性)遺伝。両親がそれぞれ保因者で、子に変化が2つそろうと発症する |
| 主な症状 | 重度の発達遅滞・知的障害、小頭症、てんかん、低緊張、成長の遅れ、一部で灰色の強膜など |
| 報告数 | 報告例は現在も30例未満の超希少疾患。2021年の症例集積では21人がまとめられ、その後も少数例が追加報告されている[3][2] |
| 治療 | 現時点では症状に応じた対症療法が中心。AAVを用いた遺伝子補充療法が前臨床段階で研究されている[10] |
※本記事は一般の方とご家族に向けた疾患解説です。特定の検査を勧めるものではありません。診断や治療の判断は必ず主治医とご相談ください。
1. PUS3関連神経発達症とは ─ tRNAの仕上げ不良が招く神経の病気
PUS3関連神経発達症は、PUS3(プソイドウリジン合成酵素3)という酵素の設計図に、両親から受け継いだ変化が2つそろうことで起こる希少な遺伝性疾患です。医学データベースOMIMでは「常染色体潜性知的障害55型(MRT55)」として登録され、特徴的な所見から「小頭症と灰色強膜を伴う神経発達障害(NEDMIGS)」とも呼ばれています[1]。名前は少し難しく感じられますが、根っこにあるのは「細胞の中の小さな部品を仕上げる酵素が働かない」というシンプルな問題です。
その部品とは、tRNA(転移RNA)です。tRNAは、遺伝情報の指示にしたがってアミノ酸を運び、タンパク質を組み立てる「翻訳」という工程を支える運搬役です。PUS3は、このtRNAの決まった場所にプソイドウリジン化(シュードウリジン化)という化学的な「仕上げ」を加える酵素です。仕上げが済むとtRNAは形が安定し、翻訳の現場で正確に働けるようになります。ところがPUS3の機能が低下すると、tRNAの38/39番目のプソイドウリジン化が減少し、tRNAの機能や翻訳制御に影響すると考えられます[1][9]。
💡 用語解説:常染色体潜性(劣性)遺伝とは
遺伝子は父由来・母由来の2本1組で持っています。常染色体潜性(劣性)遺伝の病気は、この2本の両方に変化がそろって初めて発症します。片方だけに変化を持つ人は「保因者(ほいんしゃ)」と呼ばれ、多くの場合、症状は出ません。両親がどちらも同じ遺伝子の保因者だった場合、子どもが発症する確率は妊娠のたびに4分の1(25%)です。PUS3関連神経発達症は、この形で受け継がれます。
なぜ「tRNAの仕上げ」という細かな工程の不良が、脳の発達に大きく影響するのでしょうか。tRNA修飾異常症では神経系の症状が高頻度にみられ、脳の発達がtRNA修飾や翻訳制御の乱れに影響を受けやすいことが示唆されています[8]。PUS3関連神経発達症でも、患者細胞でPUS3依存性のプソイドウリジン化低下が確認されており、こうしたRNA修飾異常が病態の基盤と考えられています[6]。
2. PUS3遺伝子と酵素の働き ─ 「第5の塩基」をつくる職人
PUS3遺伝子は、第11番染色体の長腕(11q24.2)にあり、481個のアミノ酸からなる酵素の設計図です[1]。この酵素がつくり出すプソイドウリジン(Ψ/プサイ)は、RNAに最もよく見られる修飾で、「第5のRNA塩基」とも呼ばれます。ウリジンという通常の塩基の形を組み替えたもので、これが加わるとRNAの構造がぐっと安定し、まわりの分子ともしっかり結びつけるようになります[11]。
PUS3が仕上げを担当するのは、tRNAのアンチコドン・ステムループと呼ばれる部分の、38番目と39番目のウリジン(U38/U39)です[9]。アンチコドンは、遺伝情報の「文字」を読み取る、いわばtRNAの読み取りヘッドにあたる大切な場所です。ここが安定して初めて、tRNAはリボソームという翻訳装置の中で、文字を1つずつ正確に読めるようになります。
💡 用語解説:tRNAとアンチコドン
tRNA(転移RNA)は、遺伝情報にしたがってアミノ酸を1つずつ運び、タンパク質を組み立てる運搬役です。tRNAの先端には「アンチコドン」という3文字の読み取り部分があり、これが遺伝情報側の3文字(コドン)と正しく対応することで、正しいアミノ酸が選ばれます。PUS3は、このアンチコドンのすぐ近くを補強し、読み取りの精度を支える「仕上げ職人」の役割を担っています。
PUS3は、TruAファミリーという進化的に古くから保存されてきた酵素グループに属し、他のタンパク質の助けを借りずに自分だけでtRNAに結合して働ける「単独型(スタンドアローン)」の酵素です[12]。この点は、複数の部品が集まって複合体をつくらないと働けないDKC1などの酵素とは対照的です。ヒトPUS3については、細胞質tRNAの38/39番目のプソイドウリジン化を担うことが確立しており、2024年の解析ではmRNAを修飾する証拠は認められませんでした[9]。
近年は、単粒子クライオ電子顕微鏡という最新の観察技術によって、ヒトPUS3がどのようにtRNAを捕まえて仕上げるのか、その立体構造が細部まで明らかになりました[9]。PUS3は、同じ分子が2つ組んだホモ二量体(ホモダイマー)という対称的な形をとり、L字型のtRNAを精密につかみます。その反応の中心には、すべてのPUS酵素に共通する重要なアスパラギン酸というアミノ酸があり、これがウリジンをプソイドウリジンへと組み替える反応を進めます[9]。設計図(PUS3遺伝子)に変化が起こると、この精密な仕組みが崩れてしまうのです。
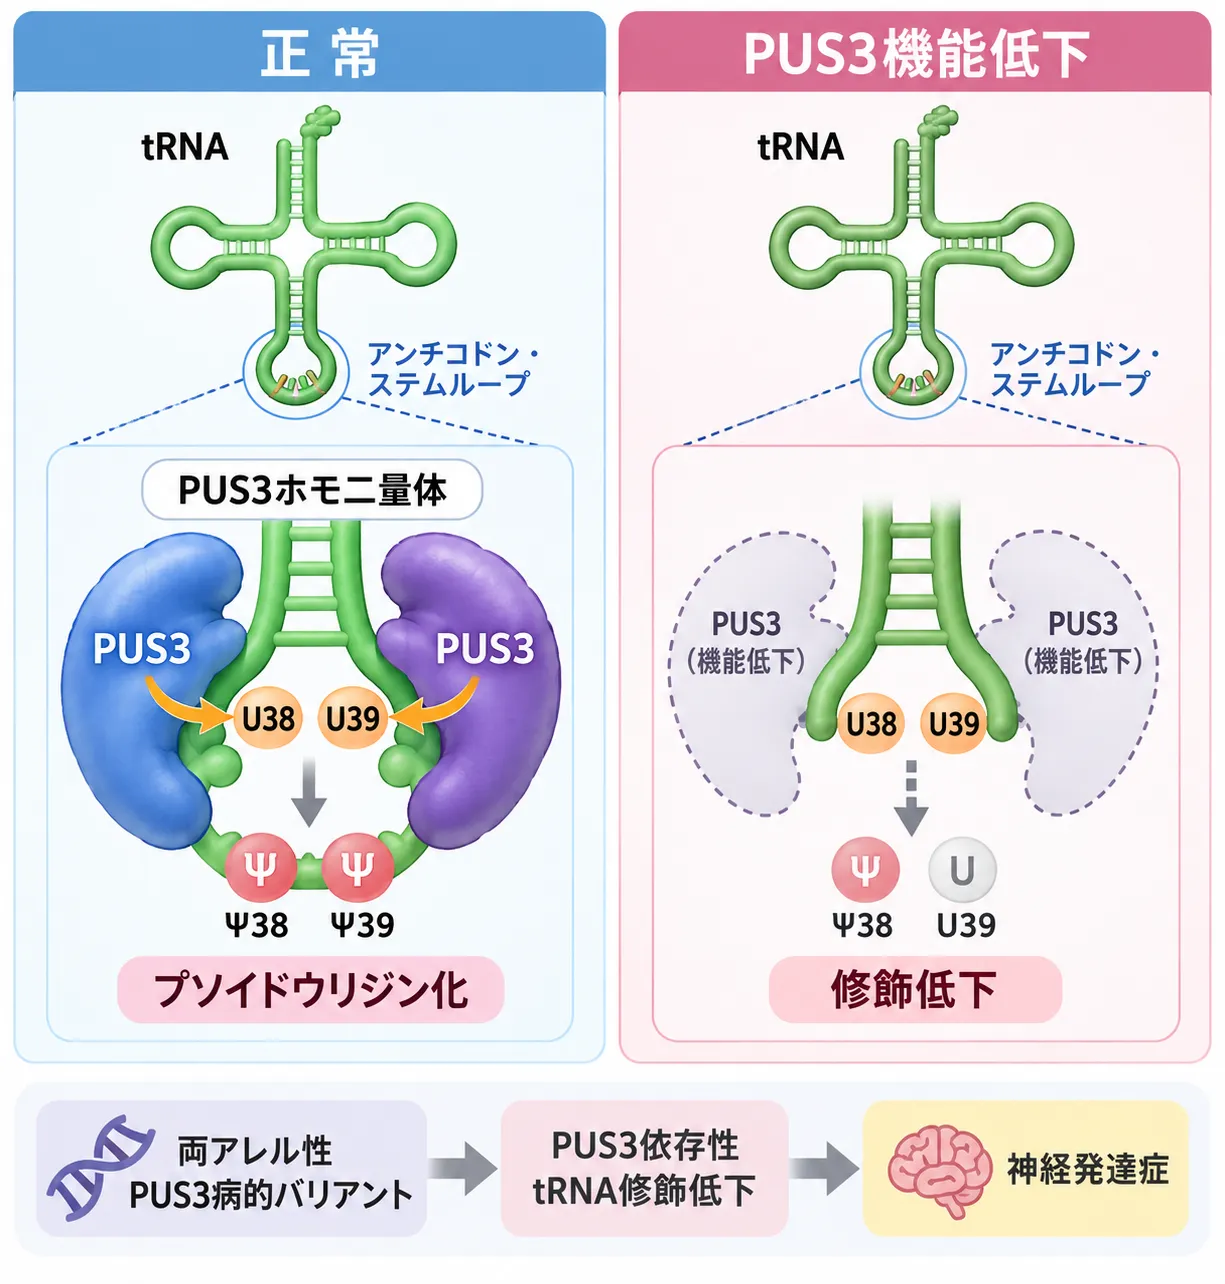
PUS3はtRNAのアンチコドン・ステムループにある38・39位のウリジンをシュードウリジン(Ψ)へ修飾します。PUS3の両アレル性病的バリアントによってPUS3機能が低下すると、このΨ38/39修飾が減少し、tRNA機能や翻訳制御に影響して神経発達障害につながると考えられています。
3. tRNAモドパチー ─ なぜ翻訳の乱れが脳を傷つけるのか
tRNAの仕上げ(修飾)を担う酵素の異常によって起こる病気は、まとめて「tRNAモドパチー(tRNA修飾異常症)」と呼ばれます[8]。PUS3関連神経発達症は、その代表例の一つです。ここでは、tRNAの仕上げ不良がどのように脳の発達へつながるのかを、順を追って見ていきます。まず全体の流れを図にすると、次のようになります。
PUS3はtRNAだけを仕上げる ─ 病気の原因を絞り込む手がかり
RNAの修飾を調べる新しい技術によって、PUS酵素の仲間がそれぞれ何を仕上げているのかが詳しく分かってきました。近縁のPUS1やPUS7は、tRNAだけでなくメッセンジャーRNA(mRNA)も仕上げることが知られています[9]。一方で、ヒトのPUS3はmRNAを修飾する証拠が実験的に確認されておらず、その働きはtRNAにほぼ限られていると結論づけられています[9]。この結果は、少なくとも調べられたヒト細胞系では、PUS3の主要なRNA標的がtRNAであることを支持します。PUS3関連神経発達症では、tRNAのΨ38/39修飾低下を介した機能障害が病態の中心と考えられます。
tRNA機能低下と翻訳への影響
PUS3が加える38/39番目のプソイドウリジンは、アンチコドン・ステムループの構造とtRNA機能に重要です[9]。仕上げが不十分なtRNA(低修飾tRNA)が増えると、コドン解読や翻訳効率に影響しうると考えられます。酵母(パン酵母)のPUS3オルソログであるDEG1を失うと、特定のtRNAの機能が温度条件によって大きく損なわれ、翻訳上の読み取りにも影響することが示されています[13]。
PUS3機能低下がヒト神経細胞でどのような翻訳異常へつながるかは、まだ十分に解明されていません。現時点で直接確認されている重要な所見は、患者由来細胞でPUS3タンパク質量とPUS3依存性プソイドウリジン化が低下することです[6]。tRNA修飾異常症全体では、翻訳制御の破綻が神経発達障害につながると考えられていますが、PUS3欠損に特有の下流機序については今後の研究が必要です[8]。
💡 用語解説:プソイドウリジンは「質量が同じ」ため見つけにくい
プソイドウリジン(Ψ)は、もとのウリジンと重さがまったく同じ「異性体」です。そのため、重さの違いで物質を見分ける通常の質量分析では、そのままでは検出できません。研究では、Ψだけに特定の目印を化学的にくっつけてから測る、といった工夫で検出しています。病気の原因となる変化がどれくらい仕上げを減らしているかを調べるには、こうした専門的な解析が必要になります。
白質変化と髄鞘化の所見
PUS3関連神経発達症では、頭部MRIで白質の信号変化が報告されることがあります。ただし、PUS3機能低下がオリゴデンドロサイト(希突起膠細胞)を選択的に障害して髄鞘形成不全を起こすという機序は、現時点では確立していません。2026年には、p.Tyr71Cysホモ接合例で安定した非進行性の皮質下白質病変が報告されましたが、これは1症例の所見であり、PUS3関連疾患全体に一般化することはできません[2]。
🩺 院長コラム【小さな部品の不具合が、全身の設計に響く】
tRNAの修飾は細胞内では小さな化学変化ですが、翻訳の精度やRNAの安定性を支える重要な工程です。PUS3関連神経発達症では、病的バリアントの種類によってタンパク質の安定性低下や凝集など異なる分子異常が生じても、最終的にPUS3依存性プソイドウリジン化の低下へつながることが示されています。
希少な神経発達症では、臨床症状だけから原因を特定することが難しい場合があります。原因遺伝子と分子機序が明らかになることで、診断の確定、遺伝形式の評価、家族内での再発確率の説明、研究段階の治療情報の整理につなげることができます。
4. 症状の特徴 ─ 発達・脳・目・全身にあらわれるサイン
PUS3関連神経発達症は、生後の早い時期から複数の系統にわたって症状があらわれます。これまで世界で報告された症例をまとめると、次のような特徴が見えてきます[2][3]。
発達と知的機能
報告されているほぼすべての例で、重度から最重度の全般的な発達の遅れ・知的障害が認められます[2]。運動の発達も大きく遅れ、歩き始めが遅れる例や、生涯を通じて歩行が難しい例もあります。筋肉の張りが弱い低緊張(ていきんちょう)もしばしば見られます[2]。ことばの発達はとくに影響を受けやすく、発語がごく限られる、あるいは生涯にわたって発語がない例も少なくありません。一部では、自閉スペクトラム症に似た社会的なやりとりの難しさや、攻撃的な行動が報告されています[3]。
頭部MRIと脳の所見
頭のサイズが標準より小さい小頭症は、生まれつき、あるいは生後に進んで、多くの患者さんで見られます[2]。頭部MRIでは、大脳の白質に線状・結節状の信号変化が見られることがあります。2026年には、p.Tyr71Cysホモ接合例で白質病変が長期に安定した「非進行性」の経過を示した症例が報告されています[2]。ただし、この所見は現時点でPUS3関連神経発達症全体に共通する特徴として確立されたものではありません。ほかに、脳梁(のうりょう)の低形成や小脳の低形成などが見られることもあります[2]。
💡 用語解説:「非進行性」とはどういうことか
白質の病気には、時間とともに範囲が広がって悪くなっていく「進行性」のものと、変化はあってもそれ以上は広がらない「非進行性」のものがあります。PUS3関連神経発達症では、非進行性の白質病変を示した症例が報告されています。ただし、すべての患者さんで同じ経過をとることが確認されたわけではありません。「非進行性」という言葉は、その症例で画像所見が時間とともに拡大・悪化しなかったことを意味します。
目と顔立ちの特徴
この病気は当初「小頭症と灰色強膜を伴う神経発達障害(NEDMIGS)」と名づけられ、白目の部分(強膜)が青みがかった灰色に見えることが特徴の一つとされてきました。ただし、2021年にまとめられた21人の症例では、灰色の強膜が確認されたのは7人にとどまっており、全員に必ず見られる所見ではないことに注意が必要です[3]。ほかに、斜視や網膜の変化、強い近視などの目の所見が報告されています。顔立ちについては、平坦な鼻すじなど軽度の特徴が見られることがありますが、一目で診断がつくほど特徴的なものではありません[2]。
てんかんと全身の症状
患者さんの一定の割合でてんかんを発症します。薬が効きにくい重い発作を示す例から、生涯にわたって発作のない例まで幅広く、症状の個人差が大きいのがこの病気の特徴です[3]。また、成長の遅れや、腎臓・心臓の異常などが一部の患者さんで報告されており、tRNAの仕上げ不良が脳以外にも影響しうることをうかがわせます[4]。
5. PUS3遺伝子の変異 ─ 「壊れ方」はさまざま、行き着く先は共通
PUS3遺伝子の変化(バリアント)には、さまざまなタイプがあります。ここでは代表的なものを整理します。いずれも最終的には「PUS3酵素の働きが失われる(機能喪失)」という共通の結果に行き着きますが、その途中の壊れ方は変化のタイプによって異なります[1]。
💡 用語解説:変異(バリアント)の主なタイプ
ミスセンス変異は、設計図の1文字が変わり、アミノ酸が1つ別のものに置き換わる変化です。ナンセンス変異は、途中に「ここで終わり」の合図ができてしまい、タンパク質が途中で短く切れてしまう変化です。フレームシフト変異は、文字の読み枠がずれて、それ以降がまったく別の内容になってしまう変化です。
🧬 PUS3遺伝子の代表的な変異
※変異の名称は国際的な表記法に基づくものです。ご家族の検査結果の解釈は、必ず主治医・専門医とご確認ください。
p.Tyr71Cys ─ 「体温付近で不安定になる」という特殊な仕組み
ポーランドやウクライナなどを起源とする創始者効果が示唆されるp.Tyr71Cys(c.212A>G)変異は、とても興味深い性質を持っています。試験管内の低い温度では、この変異を持つPUS3もtRNAに結合し、仕上げの反応を進める力を保っています[6]。ところが、アミノ酸の置き換わりによってタンパク質の熱安定性が大きく損なわれ、患者由来線維芽細胞ではPUS3タンパク質量とPUS3依存性Ψ修飾が著しく低下していました[6]。つまり、酵素活性そのものだけでなく、細胞内でタンパク質を安定して保てないことが病態につながる変化です。
💡 用語解説:創始者効果とは
ある集団の中で、共通の祖先が持っていた特定の遺伝子変化が、世代を超えて受け継がれ、その集団に比較的高い頻度で見られるようになる現象を「創始者効果」といいます。p.Tyr71Cys変異は、ポーランドなど中東欧系の患者で繰り返し報告されており、創始者効果が示唆されています。同じ病気でも、地域によって多い変異が異なるのは、このためです。
壊れ方は違っても、たどり着く先は同じ
p.Arg435Terのように途中で切れてしまう変異は、酵素の構造そのものを失わせます[4]。ほかに、異常なタンパク質のかたまり(凝集)を引き起こすタイプの変異も報告されています[6]。このように、変化のタイプによって途中の経路は異なりますが、病的バリアントでは、タンパク質の短縮、熱安定性の低下、凝集などを介してPUS3機能とPUS3依存性tRNA修飾が低下することが示されています[4][6]。遺伝子型と症状の重さの間に明確な相関はまだ確立されておらず、個々のバリアントの影響を一律に扱うことはできません。
6. 診断と鑑別 ─ 遺伝子検査が確定の決め手
PUS3関連神経発達症の症状は、ほかの多くの重い神経発達症や白質の病気と重なるため、症状だけから確定診断をつけることはとても難しい病気です。そのため診断は、全エクソーム解析(WES)や全ゲノム解析、あるいは神経疾患を網羅した遺伝子パネル検査に頼ることになります[3]。小頭症や白質の変化を手がかりに、小頭症の遺伝子パネルや白質脳症の遺伝子検査が検討されることもあります。
見つかった遺伝子の変化が本当に病気の原因かどうかを判断するには、専門的な機能解析が役立ちます。患者さんの細胞でtRNAの仕上げ(プソイドウリジン化)が実際に減っていることを確認できれば、その変化が病気を起こしている強い裏づけになります[12]。ただし前述のとおり、プソイドウリジンは重さで見分けにくいため、こうした確認には特別な手法が必要です。
似た病気との見分け(鑑別診断)
PUS3関連神経発達症を疑うときは、同じtRNAの仕上げに関わる酵素の異常や、ほかの早期発症の白質の病気との見分けが大切になります。とくに近縁のPUS酵素による病気は、症状が一部重なります。
🔍 見分けが必要な主な病気
※このほか、進行性の白質の病気(成人発症が中心のものなど)とも区別が必要です。鑑別は専門医が総合的に判断します。
7. 遺伝形式とご家族 ─ 保因者と次の妊娠の考え方
PUS3関連神経発達症は常染色体潜性(劣性)遺伝の病気で、発症者ではPUS3の両アレルに病的バリアントがあります。多くの家系では、両親がそれぞれ病的バリアントを1つずつ持つ保因者です。保因者の両親から、子どもが病気を発症する確率は、妊娠のたびに4分の1(25%)です。また、血のつながりの近いご夫婦(近親婚)では、同じ変化を共有する可能性が高くなるため、この病気を含む常染色体潜性の病気が起こりやすくなることが知られています[4]。
ご家族の中でPUS3の変化が特定されている場合には、次の妊娠に向けて、どのような選択肢があるかを整理して考えることができます。原因となる変化がはっきりしていれば、遺伝の伝わり方や再発の可能性について、より具体的な情報にもとづいた話し合いが可能になります。こうした話し合い(遺伝カウンセリング)は、臨床遺伝専門医が担当します。
💡 診断がつくことの意味
確定診断がつくことにより、症状の経過観察、必要なケア、遺伝形式と再発確率、研究段階の治療情報を、疾患に即して整理できるようになります。遺伝学的診断は、今後の医学的管理や家族への情報提供の基礎となります。
8. AAVを用いた遺伝子治療 ─ 前臨床研究
現時点では、PUS3関連神経発達症に対する根本的な治療法はまだ確立されておらず、てんかんに対する薬でのコントロールや、理学療法・言語療法といった対症療法が中心です[3]。しかし、原因が「1つの遺伝子の働きの欠如」というはっきりした形であることから、正常な遺伝子を補う遺伝子補充療法の研究が国際的に進められています。
この研究は、Leszek Lisowski教授らが関わるGene2Cure Foundation、Children’s Medical Research Institute、PUS3 Foundationなどの協力で進められていると公表されています[10][15]。研究されているのは、アデノ随伴ウイルス(AAV)ベクターに正常なPUS3遺伝子を搭載して細胞へ届ける遺伝子補充療法です。2026年には複数のAAV-PUS3候補が比較され、前臨床のin vitro検証とマウスモデルでの評価が進められていることが公表されています[15]。
💡 用語解説:AAVベクターとは
アデノ随伴ウイルス(AAV)は、遺伝子を細胞へ届けるベクターとして遺伝子治療で広く用いられています。PUS3に対してもAAVを用いた遺伝子補充療法が前臨床段階で開発されています。ただし、公開情報からは最終的に臨床候補として採用される血清型や投与設計はまだ確定したものとして扱えないため、本記事ではAAVベクターと表記します[15]。
前臨床(動物や細胞を使った、臨床試験前の段階)の研究では、PUS3欠損の神経細胞モデルや患者由来iPS細胞(人工多能性幹細胞)を用いた機能評価、PUS3マウスモデルの作製と有効性評価が進められています[15]。2026年の公開情報では複数の候補コンストラクトが比較されており、今後はin vivoでの有効性・安全性評価、製造、規制対応などが必要です。
💡 早い段階での治療が鍵になる可能性
遺伝子補充療法では一般に、不可逆的な神経発達上の変化が生じる前に治療できるかどうかが重要な検討課題になります。ただしPUS3関連神経発達症で、治療時期と臨床的回復の程度を示すヒトのデータはまだありません。この病気は患者数が極めて少ない超希少疾患であり、前臨床開発から臨床試験へ進むための資金確保も課題として公表されています[15]。
なお、ここで紹介した遺伝子治療は、いずれもまだ研究段階のものです。実際に人に使えるようになるまでには、安全性や有効性を確かめる段階が必要で、内容は今後変わっていく可能性があります。治療に関する最新の情報は、主治医や専門医を通じて確認していくことが大切です。
9. 遺伝診療の視点から ─ 稀な病気に名前がつくということ
PUS3関連神経発達症は、tRNAという小さな部品の仕上げの不良が、脳の発達という大きな結果につながる、tRNAモドパチーの代表例です。クライオ電子顕微鏡による最新の構造解析で、PUS3がどのようにtRNAを捕まえて仕上げるのかが分子レベルで解明され、病気の変化がなぜ酵素の働きを失わせるのか——熱で壊れる、凝集する——という理解が確かなものになってきました[9]。
こうした分子レベルの理解を土台に、AAVを使った遺伝子補充療法が前臨床段階で進められています。2026年時点では、候補ベクターの比較、細胞モデルでの検証、マウスモデルを用いた有効性評価などが進行中で、臨床試験で安全性・有効性が確認された段階ではありません[15]。正確な遺伝学的診断は、疾患に応じた医学的管理、遺伝形式の説明、今後の研究情報を追跡するための基盤になります。
🏥 遺伝子や染色体に関わる検査のご相談
お子さんの発達の遅れや、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
よくある質問(FAQ)
Q1. PUS3関連神経発達症とは、どんな病気ですか?
tRNA(転移RNA)を仕上げる酵素PUS3の設計図(PUS3遺伝子)に、両親由来の変化が2つそろうことで起こる、常染色体潜性(劣性)遺伝の希少疾患です。tRNAがうまく仕上がらないと、細胞内でタンパク質をつくる翻訳の工程が滞り、活発にタンパク質をつくる脳の神経細胞が影響を受けます。重い発達の遅れ・知的障害・小頭症・てんかんなどがあらわれ、MRT55やNEDMIGSとも呼ばれます。
Q2. どのように診断されますか?
症状だけでは、ほかの神経発達症や白質の病気と区別がつきにくいため、全エクソーム解析や全ゲノム解析、神経疾患の遺伝子パネル検査といった遺伝子検査で確定します。見つかった変化が原因かどうかは、患者さんの細胞でtRNAの仕上げが実際に減っているかを調べる専門的な解析で裏づけられることがあります。
Q3. 遺伝の仕方と、次の子どもへの影響を教えてください。
常染色体潜性(劣性)遺伝で、両親がそれぞれ変化を1つずつ持つ保因者であることが前提です。保因者どうしの両親からは、妊娠のたびに4分の1(25%)の確率で子どもが発症します。血のつながりの近いご夫婦では起こりやすくなります。ご家族で原因の変化が分かっている場合は、次の妊娠に向けた選択肢について、臨床遺伝専門医と具体的に相談できます。
Q4. 白質の変化は、これから悪くなっていくのですか?
2026年に、p.Tyr71Cysホモ接合例で白質病変が長期に安定していた症例が報告されています。ただし、非進行性の白質変化がPUS3関連神経発達症全体に共通すると確立されたわけではありません。画像所見と経過には個人差があるため、MRI所見は主治医が経時的に評価します。
Q5. 治療法はありますか?遺伝子治療はもう使えますか?
現時点では根本的な治療法は確立されておらず、てんかんの薬や理学療法・言語療法といった対症療法が中心です。正常なPUS3遺伝子をAAVベクターで届ける遺伝子補充療法の研究が前臨床段階で進められていますが、まだ研究段階であり、実際に使えるようになるには安全性・有効性を確かめる段階が必要です。最新情報は主治医や専門医を通じて確認してください。
参考文献
- [1] PUS3 pseudouridine synthase 3 (Gene ID: 83480). NCBI Gene / Genetic Testing Registry. [NCBI GTR]
- [2] Aygün H, Şahin İ, Taşkın A, et al. Expanding the Phenotypic Spectrum of PUS3 Deficiency: A p.Tyr71Cys Case Demonstrating a Stable, Nonprogressive Leukoencephalopathy Pattern. Mol Syndromol. 2026. doi:10.1159/000550869. PMID:41971559. [PubMed 41971559]
- [3] Nøstvik M, Kateta SM, Schönewolf-Greulich B, et al. Clinical and molecular delineation of PUS3-associated neurodevelopmental disorders. Clin Genet. 2021;100(5):628-633. doi:10.1111/cge.14051. PMID:34415064. [PubMed 34415064]
- [4] Shaheen R, Han L, Faqeih E, et al. A homozygous truncating mutation in PUS3 expands the role of tRNA modification in normal cognition. Hum Genet. 2016;135(7):707-713. doi:10.1007/s00439-016-1665-7. PMID:27055666. [PubMed 27055666]
- [5] Borghesi A, Plumari M, Rossi E, et al. PUS3-related disorder: Report of a novel patient and delineation of the phenotypic spectrum. Am J Med Genet A. 2022;188(2):635-641. doi:10.1002/ajmg.a.62547. PMID:34713961. [PubMed 34713961]
- [6] Lin TY, Smigiel R, Kuzniewska B, et al. Destabilization of mutated human PUS3 protein causes intellectual disability. Hum Mutat. 2022;43(12):2063-2078. doi:10.1002/humu.24471. PMID:36125428. [PubMed 36125428]
- [7] de Brouwer APM, Abou Jamra R, Körtel N, et al. Variants in PUS7 Cause Intellectual Disability with Speech Delay, Microcephaly, Short Stature, and Aggressive Behavior. Am J Hum Genet. 2018;103(6):1045-1052. doi:10.1016/j.ajhg.2018.10.026. PMID:30526862; PMCID:PMC6288278. [PMC6288278]
- [8] Chujo T, Tomizawa K. Human transfer RNA modopathies: diseases caused by aberrations in transfer RNA modifications. FEBS J. 2021;288(24):7096-7122. doi:10.1111/febs.15736. PMID:33513290; PMCID:PMC9255597. [PMC9255597]
- [9] Lin TY, Kleemann L, Jeżowski J, et al. The molecular basis of tRNA selectivity by human pseudouridine synthase 3. Mol Cell. 2024;84(13):2472-2489.e8. doi:10.1016/j.molcel.2024.06.013. PMID:38996458; PMCID:PMC11258540. [PubMed 38996458]
- [10] Morga J. Polish scientists develop gene therapy candidates for ultra-rare PUS3 syndrome. Science in Poland. 2026 Apr 11. [Science in Poland]
- [11] Lin TY, Mehta R, Glatt S. Pseudouridines in RNAs: switching atoms means shifting paradigms. FEBS Lett. 2021;595(18):2310-2322. doi:10.1002/1873-3468.14188. PMID:34468991; PMCID:PMC9290505. [PMC9290505]
- [12] Keszthelyi TM, Tory K. The importance of pseudouridylation: human disorders related to the fifth nucleoside. Biol Futur. 2023;74(1-2):3-15. doi:10.1007/s42977-023-00158-3. PMID:37000312. [PubMed 37000312]
- [13] Klassen R, Schaffrath R. Role of Pseudouridine Formation by Deg1 for Functionality of Two Glutamine Isoacceptor tRNAs. Biomolecules. 2017;7(1):8. doi:10.3390/biom7010008. PMID:28134782; PMCID:PMC5372720. [PMC5372720]
- [14] PUS1 (Gene ID: 80324) と MLASA1 の関連. NCBI Gene / MedlinePlus. [MedlinePlus Genetics]
- [15] Morga J. Polish scientists develop gene therapy candidates for ultra-rare PUS3 syndrome. Science in Poland. 2026 Apr 11. [Science in Poland]
- [16] AAV Gene Therapy Advances Offer Hope for Ultra-Rare PUS3 Syndrome. PackGene Biotech. 2026. [PackGene]






