

目次
- 1 1. DKC1遺伝子とは ─ テロメアを守る「ディスケリン」の設計図
- 2 2. ディスケリンの2つの働き ─ RNAを整える多機能タンパク質
- 3 3. DKC1とテロメアの関係 ─ 病気の中心となる仕組み
- 4 4. DKC1変異が起こす病気 ─ 先天性角化不全症
- 5 5. より重い型 ─ ホイエラール・フライダーソン症候群
- 6 6. 病気の起こり方 ─ テロメアとリボソーム、2つの側面
- 7 7. 遺伝形式と家族への意味 ─ X連鎖という特徴
- 8 8. 診断と検査 ─ テロメアの長さを調べる
- 9 9. 治療と経過観察 ─ 現在の選択肢
- 10 10. よくある誤解
- 11 まとめ ─ DKC1遺伝子が教えてくれること
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

DKC1遺伝子(ディーケーシーワンいでんし)は、染色体の末端を守る「テロメア」を維持するために欠かせない、ディスケリンというタンパク質の設計図です。この遺伝子に変化(変異)が起こると、先天性角化不全症(せんてんせいかくかふぜんしょう/dyskeratosis congenita)という、骨髄(こつずい)の働きが徐々に低下していく病気の原因になります。名前はなじみが薄いかもしれませんが、「細胞が分裂を繰り返すための時計」をめぐる、とても大切な遺伝子です。この記事では、DKC1遺伝子が体の中で何をしているのか、変異するとなぜ病気になるのか、そして診断や治療の現在地までを、遺伝専門医の視点から解説します。
Q. DKC1遺伝子とは何ですか?まず結論だけ知りたいです
A. DKC1遺伝子は、X染色体の末端近く(Xq28)にあり、ディスケリンというタンパク質をつくる設計図です。ディスケリンは、染色体の端を守るテロメアを維持する「テロメラーゼ」という装置に組み込まれ、その材料であるRNA(TERC)を安定させる働きをします。DKC1遺伝子に病的な変異があると、テロメアがうまく保てなくなり、細胞分裂の盛んな骨髄や皮膚・粘膜が傷みやすくなります。その結果、X連鎖型の先天性角化不全症という病気を起こします。おもに男性に発症し、より重い型としてホイエラール・フライダーソン症候群を呈することもあります。
- ➤場所と正体 → X染色体のXq28にあり、ディスケリン(514アミノ酸)というタンパク質をつくる
- ➤主な働き → テロメラーゼの材料RNA(TERC)を安定させ、テロメアの維持を支える
- ➤もう一つの顔 → リボソームをつくるためのRNA修飾(シュードウリジン化)も担う多機能タンパク質
- ➤関連する病気 → X連鎖型の先天性角化不全症、その重症型のホイエラール・フライダーソン症候群
- ➤診断のかなめ → 年齢に対してテロメアが極端に短いかを調べる検査(flow-FISH)が有用
🧬 DKC1遺伝子の基本情報
| 項目 | 内容 |
|---|---|
| 遺伝子名・読み方 | DKC1(ディーケーシーワン)。つくるタンパク質はディスケリン(dyskerin) |
| 場所 | X染色体の長い腕の末端近く(Xq28) |
| タンパク質 | ディスケリン(514アミノ酸)。細胞の核や核小体に広く存在する |
| 主なはたらき | テロメラーゼRNA(TERC)の安定化と、RNAのシュードウリジン化という2つの役割 |
| 遺伝形式 | おもにX連鎖(伴性)。男性(半接合)で発症しやすい[3] |
| 関連する病気 | X連鎖型の先天性角化不全症、ホイエラール・フライダーソン症候群 |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。特定の検査を勧めるものではありません。
1. DKC1遺伝子とは ─ テロメアを守る「ディスケリン」の設計図
DKC1遺伝子は、X染色体の長い腕のいちばん端に近い場所(Xq28)にあります。この遺伝子がつくるのが、ディスケリンという514個のアミノ酸からなるタンパク質です。ディスケリンは、酵母(こうぼ)やラットなど、進化的に遠く離れた生き物にも共通して存在する、とても古くから保存されてきたタンパク質です。それだけ、生命の基本的な働きに関わっていることを意味します。
DKC1遺伝子が病気の原因として発見されたのは、1998年のことでした。X染色体のXq28に病気が連鎖する家系を解析する中で、この遺伝子に欠失(けっしつ)やアミノ酸を1つ置き換える変異が見つかり、原因遺伝子として特定されたのです[1]。発見当初から、ディスケリンは細胞の核小体(かくしょうたい)にあってRNAを化学的に修飾する酵素の一種だと予測されていました。
💡 用語解説:テロメアとは
テロメアとは、染色体の両端にある「保護キャップ」のような構造です。靴ひもの先端のプラスチック部分にたとえられます。細胞は分裂するたびにこのテロメアが少しずつ短くなり、限界まで短くなると、それ以上は分裂できなくなって老化したり死んだりします。テロメアは、いわば細胞の「分裂できる回数を数える砂時計」なのです。染色体のさらに末端側の領域はサブテロメアと呼ばれます。
ディスケリンには、大きく分けて2つの重要な役割があります。1つは、テロメアを維持する装置(テロメラーゼ)を支えること。もう1つは、細胞がタンパク質をつくる工場であるリボソームの材料RNAを化学的に整えることです。この2つの顔を持つことが、DKC1遺伝子の病気を理解するうえでのカギになります。それぞれを順番に見ていきましょう。
2. ディスケリンの2つの働き ─ RNAを整える多機能タンパク質
ディスケリンは、単独で働くわけではありません。NOP10、NHP2、GAR1という3つの相棒のタンパク質、そしてガイド役のRNAと組んで、H/ACA(エイチエーシーエー)リボ核タンパク質複合体という小さな装置をつくります。この装置の中心で、ディスケリンは「化学反応を起こす部品」として働きます。
RNAを微調整する「シュードウリジン化」
この装置がおもに行うのが、シュードウリジン化(Ψ化)という反応です。RNAを構成する部品の1つ「ウリジン(U)」を、少しだけ形の違う「シュードウリジン(Ψ)」につくり変える化学反応です。この修飾を受けると、RNAの局所的な形や安定性が変わります。とくに、リボソームの中心部分にあるRNA(リボソームRNA、rRNA)でこの微調整が行われることで、タンパク質をつくる工場の性能が細かく整えられます。
💡 用語解説:リボソームとシュードウリジン化
リボソームは、遺伝子の情報をもとにタンパク質を組み立てる、細胞の中の「工場」です。この工場の骨組みにあたるのがリボソームRNA(rRNA)です。シュードウリジン化とは、そのrRNAのところどころに小さな化学的な目印をつけて、工場が正確に動くように調整する作業だと考えてください。ディスケリンは、この目印をつける作業の中心を担っています。関連する仕組みは、RNAをつなぎ合わせるスプライソソームという装置のRNAの調整にも関わります。
もう一つの顔 ─ テロメラーゼRNAの安定化
ディスケリンのもう一つの、そして病気を語るうえでいっそう重要な役割が、テロメラーゼという装置を支えることです。テロメアを伸ばす酵素であるテロメラーゼは、TERT(テロメラーゼ逆転写酵素)というタンパク質と、TERC(別名hTR)という一本のRNAからできています。じつは、このTERCというRNAの一部分が、先ほどのH/ACA装置とよく似た構造を持っています。そのためディスケリンを含む装置がこのTERCに結合し、TERCが分解されずに安定して細胞の中にとどまり、正しく成熟できるように支えているのです[2]。
2018年には、ヒトのテロメラーゼ全体の立体構造が、クライオ電子顕微鏡という技術で明らかにされました。その結果、テロメラーゼは「化学反応を担う中心部分(TERTとTERCの一部)」と「TERCの端に結合するH/ACA装置の部分」という、2つのかたまりが柔軟につながった構造をしていることがわかりました[5]。ディスケリンはこのH/ACA装置の部分に位置しており、テロメアを直接伸ばす酵素そのものではなく、テロメラーゼが働けるようにRNAの土台を整える役割を担っている、と理解するのが正確です。
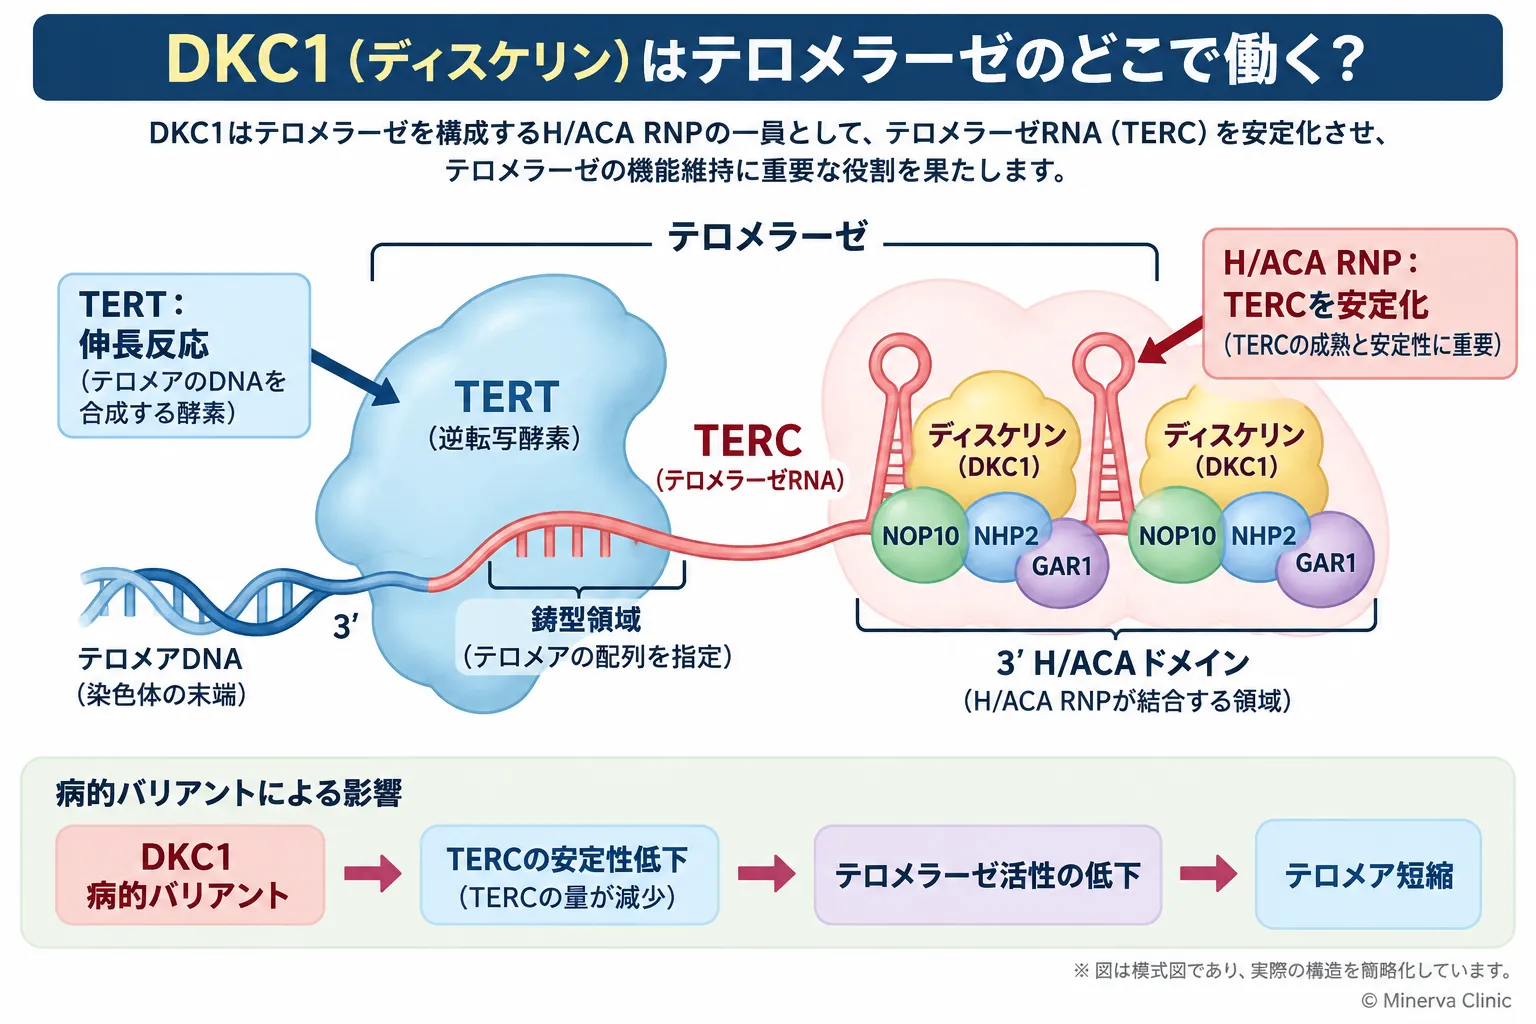
DKC1がコードするディスケリンは、NOP10・NHP2・GAR1とともにH/ACAリボ核タンパク質複合体を形成し、テロメラーゼRNA(TERC)の3′側H/ACAドメインに結合してTERCの安定性と成熟を支えます。DKC1の病的バリアントによってこの機能が損なわれると、TERC量とテロメラーゼ活性が低下し、テロメア短縮につながります。
🩺 院長コラム【1つの遺伝子が複数の役割を持つということ】
DKC1遺伝子のように、1つの遺伝子が「テロメアの維持」と「リボソームの調整」という、一見まったく別の役割を兼ねている例は、遺伝学ではめずらしくありません。生き物は、すでにある部品を上手に使い回して新しい機能を生み出してきたからです。ディスケリンの場合も、もともとRNAを扱う道具だったものが、テロメラーゼの材料RNAを支える役割にも転用された、と考えられています。
この「使い回し」は、病気を考えるときに大切な視点になります。同じ遺伝子の変異でも、テロメアの側にどれだけ響くか、リボソームの側にどれだけ響くかは、変異の場所や性質によって少しずつ違うのです。現在の文献からは、DKC1の病気を「テロメアだけの問題」と単純化しすぎず、RNA修飾の側面も含めて捉えることが妥当です。
3. DKC1とテロメアの関係 ─ 病気の中心となる仕組み
DKC1遺伝子の病気を理解するうえで、最も直接的で証拠のそろっている仕組みが、TERC(テロメラーゼRNA)の不足です。1999年の重要な研究では、DKC1に変異のある患者さんの細胞を調べたところ、通常のH/ACA装置の働きには大きな障害が見られないにもかかわらず、TERCの量が減り、テロメラーゼの活性が低下し、テロメアが短くなっていることが示されました[2]。この発見が、先天性角化不全症を「テロメアを維持できなくなる病気(テロメア病)」として理解する、大きな転換点になりました。
流れを図で整理すると、次のようになります。
テロメアが限界を超えて短くなると、染色体の端を「正常な末端」として守れなくなります。すると細胞は「DNAが傷ついた」と判断し、分裂を止めたり、老化したり、死んだりします。とくに、生涯にわたって分裂を続ける必要のある細胞――骨髄の造血幹細胞(血をつくるおおもとの細胞)、皮膚や粘膜の細胞、免疫の細胞――では、分裂できる余力が早く尽きてしまいます。これが、骨髄不全(血をつくる力の低下)、皮膚や粘膜の異常、免疫の低下につながっていきます。
なぜこの病気が「血液」や「皮膚・粘膜」に強く出るのかは、この仕組みで説明がつきます。DKC1遺伝子は全身のほとんどの細胞で働いていますが、テロメアの短縮が問題になるのは、分裂の回数が多い組織だからです。血液をつくる工程では、DKC1遺伝子が赤血球への分化に関わる転写因子GATA1によって直接調節されていることも報告されており、血液の細胞がテロメラーゼの不足にとくに弱いことの背景と考えられています[8]。
4. DKC1変異が起こす病気 ─ 先天性角化不全症
DKC1遺伝子の変異が引き起こす代表的な病気が、X連鎖型の先天性角化不全症(dyskeratosis congenita、略してDC)です。先天性角化不全症は、テロメアがうまく維持できないことで起こる病気のグループ(テロメア病)の一つで、DKC1はその原因遺伝子の中でも代表的なものです。
古くから知られる典型的な症状は、次の3つを合わせた「三徴(さんちょう)」です。すなわち、爪の変形(爪甲異栄養症)、首や胸の網目状の色素沈着、口の中の白い斑点(口腔白板症)です。ただし、これらの皮膚・粘膜の所見は、乳幼児期にはまだそろっていないこともよくあります。皮膚の症状が完成する前に、骨髄不全や免疫の異常、神経の症状などで最初に気づかれることもあるため、皮膚所見がそろうのを待ってから遺伝学的な評価を始めるべきではない、というのが大切な考え方です。
最も重要で進行性なのが、骨髄不全です。血をつくる力が徐々に低下し、貧血、出血しやすさ、感染しやすさが現れます。骨髄不全は、この病気で命に関わる主要な原因になります。さらに長期的には、骨髄異形成症候群(MDS)や白血病、頭頸部(とうけいぶ)などの扁平上皮がん、肺の線維化(肺線維症)、肝臓の障害といった合併症のリスクも高まることが知られています。ただし、これらのリスクの数値は先天性角化不全症・テロメア病の全体をまとめたものであり、DKC1だけに限ったリスクの推定値ではない点には注意が必要です。
💡 用語解説:ミスセンス変異とは
遺伝子の変化(バリアント)にはいくつか種類があります。ミスセンス変異とは、遺伝子の設計図の1文字が変わることで、つくられるタンパク質のアミノ酸が1つだけ別のものに置き換わる変化です。DKC1の病気では、このミスセンス変異が主な原因であることが分かっています[3]。ディスケリンは細胞に不可欠なタンパク質なので、完全に働きを失う変化よりも、部分的に機能を残す変化のほうが、生存できる病気の形として観察されやすいと考えられています。さまざまな変化のくわしい違いはバリアントの種類の解説もご覧ください。
なお、DKC1遺伝子には、くり返し報告される代表的な変異として p.Ala353Val(アラニン353がバリンに置き換わる変化)が知られています。ただし、同じこの変異でも、典型的な先天性角化不全症から、より重い型まで、患者さんによって症状の重さに幅があることが報告されています。つまり、変異の種類だけを見て、症状の重さを正確に予想することは、現時点では難しいのです。
5. より重い型 ─ ホイエラール・フライダーソン症候群
DKC1遺伝子の変異は、先天性角化不全症の中でもとくに重い型であるホイエラール・フライダーソン症候群(Hoyeraal–Hreidarsson syndrome、略してHH)を引き起こすこともあります。HH症候群は、乳児期から幼児期という早い時期に発症するのが典型的です。
HH症候群の中心的な特徴は、小脳低形成(しょうのうていけいせい)、つまり運動やバランスをつかさどる小脳の発育が不十分なことです。これに加えて、発達の遅れ、免疫不全、子宮内での発育の遅れ(子宮内発育不全)、そして早期からの重い骨髄不全などがしばしば伴います。典型的な先天性角化不全症では小脳低形成は必須ではありませんが、HH症候群では診断上の中心的な手がかりになります。
🔬 症状の比較(DKC1が関わる場合)
| 特徴 | 典型的なX連鎖型DC | ホイエラール・フライダーソン症候群 |
|---|---|---|
| 発症時期 | 小児期〜若年期が多いが幅がある | 乳児期〜幼児期が典型 |
| 皮膚・粘膜の三徴 | 爪の変形・色素沈着・口腔白板症 | 乳幼児期にはまだそろわないことも |
| 骨髄不全 | 進行性で非常に重要 | 早期・重症になりやすい |
| 小脳低形成 | 必須ではない | 診断上の中心的特徴 |
| 免疫不全 | 起こり得る | 目立つことが多い |
| 子宮内発育不全 | 必須ではない | 頻度が高い |
※HH症候群はDKC1以外の複数のテロメア関連遺伝子でも起こり得ます。上の表はDKC1が関わる場合の一般的な傾向です。
実際に、重症のHH症候群を呈した症例で、DKC1遺伝子の p.Thr49Met(スレオニン49がメチオニンに置き換わる変化)という変異が同定された報告があり、小脳低形成や再生不良性貧血、早期からの多臓器症状を伴っていました[12]。ただし、こうした一つひとつの症例報告から、「この変異だから必ずこの重さになる」と決めつけることはできません。DKC1の病気では、変異の種類と症状の重さを結びつける確実な法則(遺伝型・表現型の相関)は、まだ確立していないのです。
6. 病気の起こり方 ─ テロメアとリボソーム、2つの側面
DKC1遺伝子の病気がどのように起こるかについては、大きく2つの考え方があります。1つは、これまで説明してきたテロメアを起点とする考え方です。ヒトの患者さんのデータから最も強く支持されているのはこちらで、「DKC1の機能低下 → TERCの不足 → テロメラーゼの不足 → テロメアが極端に短くなる → 細胞が枯渇する」という流れです[2]。
もう1つは、リボソームを起点とする考え方です。ディスケリンは、テロメラーゼが進化するよりもずっと前から存在する、RNAを修飾する酵素です。2003年のマウスの研究では、ディスケリンの働きを弱めたマウスで、リボソームRNAのシュードウリジン化に異常が生じ、がんが発生しやすくなることが示されました。この変化は、テロメアの短縮が目立つよりも前の世代から現れたのです[4]。この研究から、DKC1の病気にはリボソームの働きの異常(リボソーム病としての側面)も関わっている、という見方が生まれました。
⚠️ どちらか一方ではなく「両方」で考える
「先天性角化不全症はテロメアの病気なのか、リボソームの病気なのか」は、二者択一ではありません。変異ごとに、テロメアに依存する部分と、テロメアに依存しないRNAの働きの部分の割合が異なる、というモデルが、現在のデータを最もよく説明します。実際、DKC1やNOP10の特定の変異では、シュードウリジン化の障害がはっきりと現れ、腎臓の病気・白内障・難聴・腸炎を伴う、典型的な先天性角化不全症とは別のタイプの症状が報告されています[6]。これは、ディスケリンのRNA修飾の働きそのものが、ヒトで病気の原因になり得ることを示しています。
これらをまとめると、次のような統合的な理解が現時点では最も妥当です。DKC1の変異によってディスケリンの働きが部分的に損なわれると、「TERCを安定させる働き」と「RNAを修飾する働き」の両方が、変異ごとに異なる割合で低下します。前者は世代や細胞分裂を通じてテロメアの短縮を増幅し、後者はリボソームやRNAの働きを細胞の種類ごとに変化させます。発生の時期や、血をつくる幹細胞、皮膚・粘膜などで、この2つのストレスが重なることで、病気の全体像がつくられていく、と考えられています。
7. 遺伝形式と家族への意味 ─ X連鎖という特徴
DKC1遺伝子はX染色体の上にあります。そのため、DKC1が原因の先天性角化不全症は、おもにX連鎖(伴性)遺伝という形をとります。X染色体を1本しか持たない男性は、その1本に病的な変異があると発症しやすく、典型的には重い症状になります。一方、X染色体を2本持つ女性は、片方に変異があっても、もう片方が働きを補うことが多いため、多くは症状が軽いか、無症状です。
家族内での伝わり方には、X連鎖ならではの特徴があります。病気を持つ男性は、変異をすべての娘に伝えます(娘は保因者になります)が、息子には伝えません。これは、父から息子へはY染色体が伝わり、X染色体は伝わらないためです。
💡 用語解説:女性の保因者は「必ず無症状」ではない
女性の保因者は、多くが男性より軽症ですが、「必ず無症状」というわけではありません。女性では2本あるX染色体のうち、細胞ごとにどちらか一方が使われなくなるX染色体不活化という現象が起こります。この不活化のかたよりや年齢、血をつくる細胞の変化などによっては、爪や皮膚の症状、骨髄不全などが現れることもあります。したがって、女性のご家族についても、家系で見つかった変異に基づく検査や、必要に応じた評価を検討することが妥当です。
家系の中で原因となる変異が特定されている場合、出生前診断や、体外受精を用いた着床前遺伝学的検査(PGT)が技術的には可能です。X連鎖という遺伝の特徴を踏まえた遺伝カウンセリングが、こうした選択を考えるうえで重要になります。当院では、こうした話し合いを臨床遺伝専門医が担当します。
8. 診断と検査 ─ テロメアの長さを調べる
DKC1遺伝子が関わる病気を疑うきっかけは、典型的な皮膚・粘膜の三徴だけではありません。若くして起こる原因不明の骨髄不全や再生不良性貧血、骨髄異形成症候群、免疫不全、若い年齢での肺線維症や肝臓の病気、極端に短いテロメア、小脳低形成や子宮内発育不全を伴う小児、X連鎖を思わせる家族歴など、さまざまな所見が手がかりになります。とくにHH症候群では、皮膚・爪・口の所見がそろう前に、重い症状が先に現れることがあります。
診断で非常に有用なのが、テロメアの長さを測る検査です。FISH法を応用した「flow-FISH(フローフィッシュ)」という方法で、白血球のテロメアの長さを年齢と比べて評価します。テロメアの長さが同年齢の1パーセンタイル未満(つまり、その年齢で最も短い1%に入るほど短い)であれば、先天性角化不全症・テロメア病を強く疑います。ある検証研究では、白血球のテロメア長を用いた診断で、感度は約97%、特異度は約91%と報告されています[10]。
💡 用語解説:感度と特異度
感度とは「本当に病気の人を、検査で正しく陽性と見つけられる割合」、特異度とは「病気でない人を、正しく陰性と判定できる割合」です。どちらも高いほど、検査の精度がよいことを意味します。テロメア長の検査は、この両方が高く、先天性角化不全症の診断に役立つ検査だと理解してください。ただし、この検査だけで診断が確定するわけではなく、症状や遺伝子検査と合わせて総合的に判断します。
こうしたテロメアの評価に加えて、DKC1を含むテロメア関連遺伝子のパネル検査や、必要に応じてより広くゲノムを調べる検査を用います。DKC1は、遺伝学的に診断できる先天性角化不全症・テロメア病のうち、およそ20〜25%を占めると報告されています[11]。男性でDKC1に病的な変異が確認されれば、X連鎖型の先天性角化不全症の分子診断が確定します。当院で扱う関連の検査には、先天性角化不全症NGS遺伝子検査、骨髄不全症候群NGSパネル、テロメア関連肺線維症遺伝子検査(NGSパネル)などがあります。
9. 治療と経過観察 ─ 現在の選択肢
DKC1遺伝子そのものを直す治療は、現時点ではまだ確立していません。しかし、症状に対応する治療や、進行を見守る経過観察は行われています。
造血幹細胞移植
重い骨髄不全や、骨髄異形成症候群・白血病などの血液の合併症に対して、造血系そのものを入れ替えられる唯一の治療が造血幹細胞移植です。ただし、DKC1の変異は移植を受ける患者さん自身の肺・肝臓・粘膜・皮膚などに残るため、移植は血液以外の全身のテロメアの問題までは治せません。また、テロメア病の患者さんはDNAを傷つける前処置に弱いという問題があるため、放射線や強い抗がん剤の使用を抑えた、負担の少ない前処置の工夫が研究されてきました。
アンドロゲン(男性ホルモン)療法
適切な移植のドナーがいない骨髄不全の患者さんなどに対して、アンドロゲン(男性ホルモン)、とくにダナゾールという薬が、血球数の改善に役立つことがあります。テロメア病の患者27名にダナゾールを800mg/日で投与した前向き試験では、24か月時点で評価できた患者の多くでテロメアの短縮が抑えられ、多くの患者で血液学的な反応が得られたと報告されています。一方で、肝酵素の上昇や筋肉のけいれんなどの副作用もありました[9]。ただし、これは規模の小さい試験であり、DKC1だけを対象にしたものではありません。ダナゾールはテロメア病に対して承認された治療薬ではなく、専門的な施設での個別の判断が必要です。
研究段階の新しいアプローチ
機序の面で注目されているのが、PAPD5/7という酵素を阻害するという考え方です。TERCの端に付く「しっぽ」とその分解の経路を調整することで、成熟したTERCを増やそうという発想です。患者由来のモデルを使った研究では、この阻害によってテロメラーゼの働きや血をつくる能力が改善できることが2020年に報告されました[7]。これは、「変異したディスケリンを直接修復しなくても、その下流のRNAの調整を通じてTERCの不足を補える」ことを示す概念実証です。ただし、2026年時点では、確立したDKC1向けの標準治療ではありません。
⚠️ 経過観察(サーベイランス)の重要性
先天性角化不全症・テロメア病では、骨髄異形成症候群や白血病、頭頸部の扁平上皮がんなどのリスクが高まることが知られています。そのため、血液・皮膚粘膜・肺・肝臓などを定期的に確認する経過観察が大切になります。テロメアを伸ばすことを目指す治療についても、短期的な血球数の改善だけでなく、長期的にがんのリスクにどう影響するかを含めて慎重に検討する必要がある、というのが現在の考え方です。
10. よくある誤解
誤解①「DKC1はテロメアを伸ばす酵素そのもの」
DKC1がつくるディスケリンは、テロメアを直接伸ばす酵素(TERT)ではありません。テロメラーゼの材料RNA(TERC)を安定させ、装置が働けるように支える役割です。土台を整える裏方だと考えると分かりやすいです。
誤解②「皮膚の症状が出てから調べればよい」
典型的な三徴は、乳幼児期にはそろっていないことが多くあります。とくにHH症候群では、皮膚所見の前に骨髄不全や神経の症状が現れることがあり、皮膚症状を待たずに評価を始めることが大切です。
誤解③「女性の保因者は必ず無症状」
多くは軽症ですが、必ず無症状とは限りません。X染色体不活化のかたよりなどによって、爪や皮膚の症状、骨髄不全が現れることもあります。女性のご家族も評価の対象になり得ます。
誤解④「移植をすればすべて治る」
造血幹細胞移植は血液の問題を根本的に置き換えられますが、肺・肝臓・粘膜など全身のテロメアの問題は残ります。移植後も全身の経過観察が必要です。
まとめ ─ DKC1遺伝子が教えてくれること
DKC1遺伝子は、テロメアを守るディスケリンをつくり、細胞が分裂を続けられるかどうかを左右する、いわば「細胞の寿命の時計」に深く関わる遺伝子です。この遺伝子に変異が起こると、テロメラーゼの材料RNA(TERC)が不足し、テロメアが維持できなくなって、X連鎖型の先天性角化不全症や、より重いホイエラール・フライダーソン症候群を引き起こします[2]。
同時にDKC1は、リボソームをつくるためのRNA修飾という、もう一つの基本的な役割も担っています[4]。この病気を「テロメアだけ」でも「リボソームだけ」でもなく、その両方の側面から、変異ごとに理解していくことが、現在の到達点です。診断ではテロメアの長さを測る検査が力を発揮し、治療では造血幹細胞移植やアンドロゲン療法が用いられ、PAPD5/7阻害のような新しいアプローチも研究が進んでいます[7]。原因がわからないまま検査を重ねる期間は、ご本人にもご家族にも負担の大きいものです。正確な診断に基づく意思決定のためには、遺伝学的検査の結果と臨床所見を踏まえて判断材料を整理することが重要です。
よくある質問(FAQ)
Q1. DKC1遺伝子とは何ですか?
DKC1遺伝子は、X染色体の末端近く(Xq28)にあり、ディスケリンという514アミノ酸のタンパク質をつくる設計図です。ディスケリンは、染色体の端を守るテロメアを維持する「テロメラーゼ」という装置の材料RNA(TERC)を安定させる働きと、リボソームの材料RNAを化学的に整える働き(シュードウリジン化)の、2つの役割を持っています。この遺伝子に変異があると、X連鎖型の先天性角化不全症の原因になります。
Q2. DKC1遺伝子の変異ではどんな病気が起こりますか?
おもにX連鎖型の先天性角化不全症(dyskeratosis congenita)が起こります。爪の変形・首や胸の網目状の色素沈着・口の中の白い斑点という三徴が古くから知られ、進行性の骨髄不全が命に関わる主要な原因になります。より重い型として、小脳低形成などを伴うホイエラール・フライダーソン症候群を呈することもあります。
Q3. どのように遺伝しますか?男の子と女の子で違いますか?
DKC1はX染色体上にあるため、おもにX連鎖(伴性)遺伝の形をとります。X染色体を1本しか持たない男性は発症しやすく、典型的には重症になります。女性は2本のX染色体のうち片方が働きを補うことが多く、多くは軽症か無症状ですが、X染色体不活化のかたよりなどで症状が出ることもあります。病気を持つ男性は、変異をすべての娘に伝え、息子には伝えません。
Q4. どのように診断しますか?
症状や家族歴に加えて、テロメアの長さを測る検査(flow-FISH)が有用です。白血球のテロメアが同年齢の1パーセンタイル未満であれば、先天性角化不全症・テロメア病を強く疑います。ある検証研究では、感度が約97%、特異度が約91%と報告されています。これに加えて、DKC1を含むテロメア関連遺伝子の検査を行い、総合的に診断します。
Q5. 治療法はありますか?
DKC1そのものを直す治療はまだ確立していません。重い骨髄不全などに対しては造血幹細胞移植が唯一造血系を置き換えられる治療ですが、肺や肝臓など全身の問題は残ります。アンドロゲン(ダナゾール)が血球数の改善に役立つことがありますが、承認された治療薬ではなく個別の判断が必要です。PAPD5/7阻害などの新しいアプローチは研究段階です。治療の判断は必ず主治医とご相談ください。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] X-linked dyskeratosis congenita is caused by mutations in a highly conserved gene with putative nucleolar functions. Nat Genet. 1998. [PubMed 9590285]
- [2] A telomerase component is defective in the human disease dyskeratosis congenita. Nature. 1999. [PubMed 10591218]
- [3] X-linked dyskeratosis congenita is predominantly caused by missense mutations in the DKC1 gene. Am J Hum Genet. 1999. [PMC1378074]
- [4] Dyskeratosis congenita and cancer in mice deficient in ribosomal RNA modification. Science. 2003. [PubMed 12522253]
- [5] Cryo-EM structure of substrate-bound human telomerase holoenzyme. Nature. 2018. [PMC6223129]
- [6] Pseudouridylation defect due to DKC1 and NOP10 mutations causes nephrotic syndrome with cataracts, hearing impairment, and enterocolitis. Proc Natl Acad Sci U S A. 2020. [PubMed 32554502]
- [7] Chemical inhibition of PAPD5/7 rescues telomerase function and hematopoiesis in dyskeratosis congenita. Blood Adv. 2020. [PMC7322949]
- [8] DKC1 is a transcriptional target of GATA1 and drives upregulation of telomerase activity in normal human erythroblasts. Haematologica. 2020. [Haematologica]
- [9] Danazol Treatment for Telomere Diseases. N Engl J Med. 2016. [PubMed 27192671]
- [10] Telomere length is associated with disease severity and declines with age in dyskeratosis congenita. Haematologica. 2012. [Haematologica]
- [11] Dyskeratosis Congenita and Related Telomere Biology Disorders. GeneReviews. [NCBI Bookshelf]
- [12] Sznajer Y, et al. Further delineation of the congenital form of X-linked dyskeratosis congenita (Hoyeraal-Hreidarsson syndrome). Eur J Pediatr. 2003;162(12):863-867. doi:10.1007/s00431-003-1317-5. [PubMed 14648217]
\n






