

目次

染色体の末端を守る「テロメア」はよく知られています。ところが、そのすぐ内側には「サブテロメア」と呼ばれる、あまり知られていない領域があります。サブテロメアはテロメアの反復配列(TTAGGG)とは別の配列でできていて、遺伝子が多く、人によって形が大きく変わる、変化に富んだ場所です。この小さな領域のわずかな欠失や重複は、通常の染色体検査(G分染)では見逃されやすい一方で、発達の遅れや多発奇形をきたす先天異常症候群の原因になることがあります。この記事では、サブテロメアとは何か、テロメアと何が違うのか、その異常でどんな病気が起こり、どんな検査でわかるのかを解説します。
Q. サブテロメアとは何ですか?まず結論だけ知りたいです
A. サブテロメアとは、染色体末端のテロメアのすぐ内側に隣接する領域のことです。テロメアの反復配列(TTAGGG)は持たず、多くの染色体に共通する配列がモザイク状に組み合わさっていて、遺伝子が多く、個人差(コピー数の変化)に富みます。このサブテロメアの微細な欠失や重複は、通常のG分染では見逃されやすい一方で、発達の遅れや多発奇形をきたす先天異常症候群(サブテロメア微細構造異常症)の原因になることがあり、染色体マイクロアレイ(CMA)やFISHで検出します。
- ➤正体 → テロメアのすぐ内側に隣接する、テロメア反復とは別配列の領域。遺伝子が多く、可変性が高い
- ➤テロメアとの違い → テロメアは末端の保護役、サブテロメアは遺伝子を含み組換え・多様性を担う
- ➤異常と病気 → 微細な欠失・重複が、多発奇形や発達の遅れをきたす先天異常症候群の原因になりうる
- ➤代表的な症候群 → 1p36欠失症候群・9q34.3欠失(クリーフストラ症候群)・22q13.3欠失(フェラン・マクダーミド症候群)
- ➤検査 → G分染では見逃されやすく、染色体マイクロアレイ(CMA)・FISH・MLPAで検出。CMAは2022年に保険適用
🧬 サブテロメアの基本データ
| 項目 | 内容 |
|---|---|
| 読み方・英語 | サブテロメア(subtelomere)。「テロメア下領域」とも呼ばれ、テロメアの内側に隣接する |
| 位置 | 各染色体腕の最も遠位(末端のテロメアのすぐ内側)。研究上は最遠位のおよそ500 kb(キロベース)の範囲として扱われる[1] |
| 構成 | 多くの染色体で共有される分節重複(セグメント重複)がモザイク状に並ぶ領域。この重複配列は最遠位500 kbの約25%、最遠位100 kbの約80%を占める[2] |
| 含まれるもの | 多コピーの遺伝子ファミリー・偽遺伝子・非コードRNAなど。遺伝子が多い(gene-rich)領域に隣接する |
| 関連する異常 | サブテロメア微細構造異常症(微細な欠失・重複)。多発奇形・発達の遅れなどをきたす先天異常症候群の原因の一部 |
| 主な検査 | 染色体マイクロアレイ(CMA)、FISH、MLPA。通常のG分染(Gバンド核型)では見逃されやすい |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた用語解説です。特定の検査を勧めるものではありません。
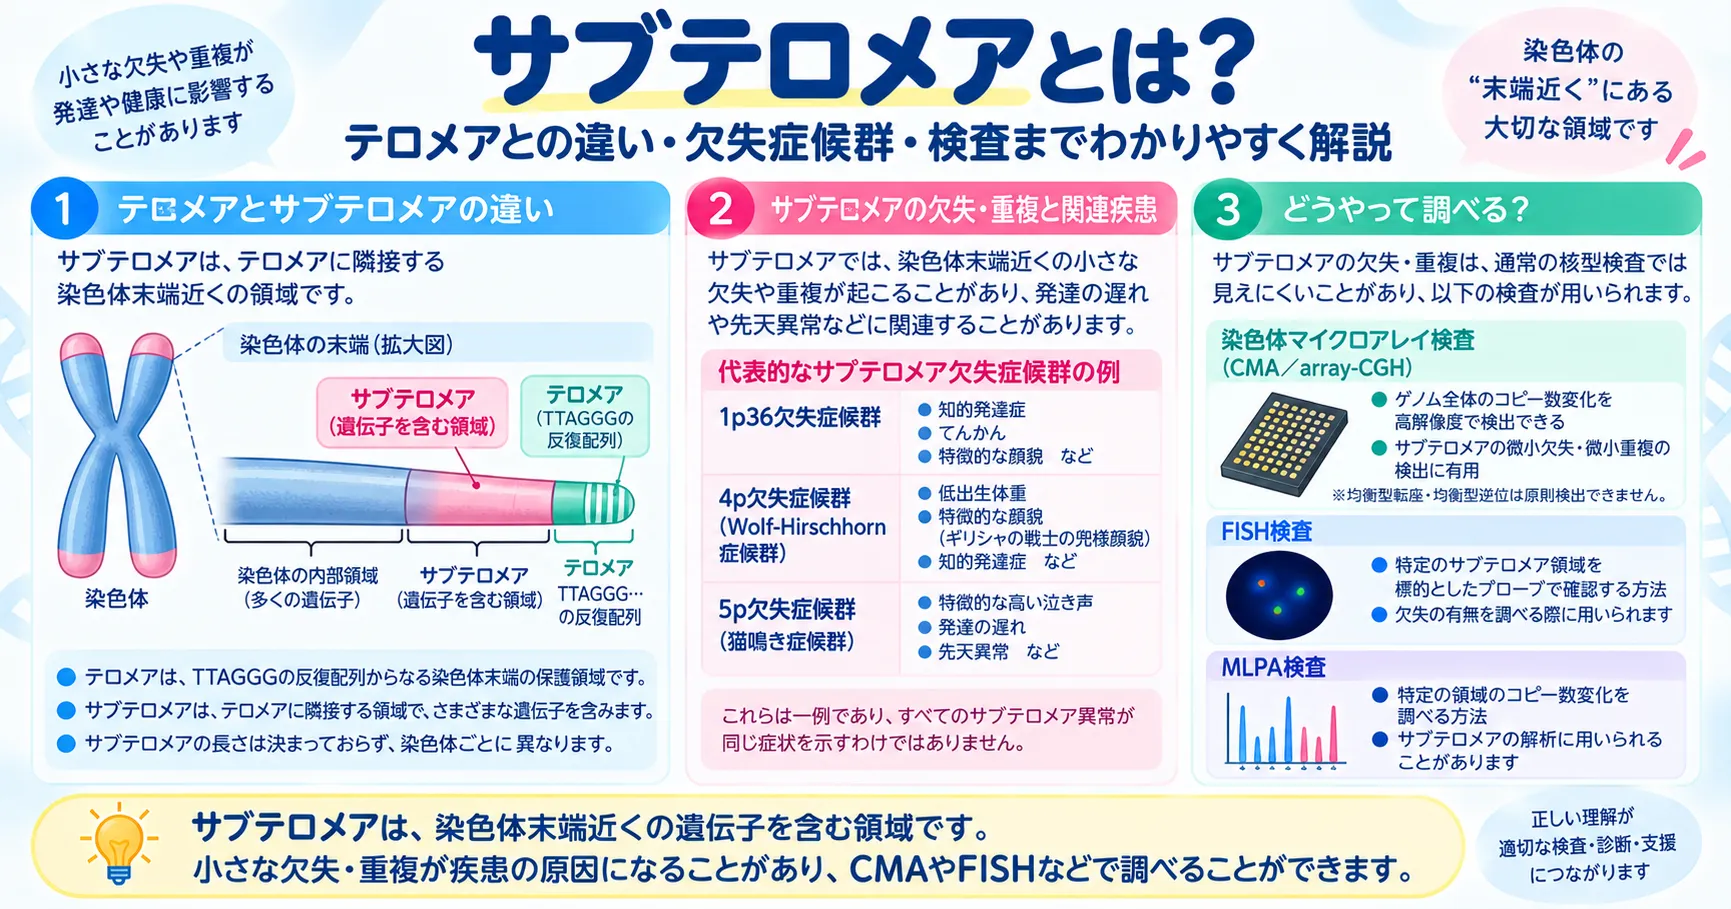
1. サブテロメアとは ─ テロメアの「すぐ内側」の領域
サブテロメアとは、染色体末端のテロメアのすぐ内側に隣接する領域のことです。ヒトのような真核生物の染色体は直線状で、両端があります。その最末端には、末端を保護するテロメアという構造がありますが、そのテロメアと、遺伝子がぎっしり並ぶ染色体の本体(一コピー領域)との「あいだ」に位置するのがサブテロメアです。位置の目安として、各染色体腕の最も遠位のおよそ500 kb(キロベース=千塩基対)の範囲がサブテロメアとして扱われます[1]。
💡 「サブ」は「下」なのに、なぜテロメアの内側なの?
sub- には「下」「直下」「下位」などの意味があります。ここでいう「下」は、染色体を見たときの上下方向を意味するわけではありません。subtelomere は「telomere(テロメア)の直下にある領域」という意味です。
テロメアは染色体のいちばん末端にあります。そのため、テロメアの「直下」に位置できるのは、末端より外側ではなく、染色体の内側、つまりセントロメア側です。
セントロメア側 ← 染色体本体 ─ サブテロメア ─ テロメア → 染色体末端
したがって、サブテロメアの「サブ」は重要度が低いという意味ではなく、「テロメアの直下に隣接する」という位置関係を表しています。
サブテロメアの大きな特徴は、テロメアの単純な反復配列(TTAGGG)を持たないことと、多くの染色体に共通する配列がモザイク状に組み合わさっていることです。しかもその内容は人によって大きく異なり、コピー数の変化(同じ配列が多かったり少なかったり)が、サブテロメアを定義づける性質だといわれるほどです[2]。テロメアが「どの染色体でもほぼ同じ顔をしている」のに対し、サブテロメアは「染色体ごと・人ごとに顔が違う」、個性豊かな領域なのです。
💡 用語解説:テロメアとサブテロメアの関係
テロメアは、染色体の最末端を保護する「キャップ」のような構造で、TTAGGGという短い配列が数千回くり返された特殊なDNAとタンパク質からできています。サブテロメアは、そのテロメアのすぐ内側にある「移行帯」で、テロメアの反復配列は持ちません。テロメアとは配列も役割も異なる別の領域です。テロメアそのものの働き(細胞の寿命との関係など)についてはテロメアの解説記事をご覧ください。
サブテロメアは長いあいだ、その配列の複雑さゆえに解析が難しく、ヒトの標準ゲノム配列(参照配列)でも空白や誤りが残りやすい「未開の地」でした。しかし近年の解析技術の進歩で、この領域が単なる「はしっこの飾り」ではなく、遺伝子の多様化や、後で述べる先天異常症候群と深く関わることがわかってきています。
2. テロメアとサブテロメアの違い
テロメアとサブテロメアの最も大きな違いは、「配列のパターン」「遺伝子を含むかどうか」「役割」です。どちらも染色体の末端部にありますが、テロメアが末端を守る単純な反復配列であるのに対し、サブテロメアは遺伝子を含む複雑でモザイク状の配列で、組換えや多様化の舞台になっています。まず両者を表で比べてみましょう。
📊 テロメアとサブテロメアの比較
| 特徴 | テロメア | サブテロメア |
|---|---|---|
| 位置 | 染色体の最先端(いちばん外側) | テロメアのすぐ内側(テロメアと染色体本体の間) |
| 配列のパターン | TTAGGGという同じ配列の単純なくり返し | 多くの染色体で共有される配列のモザイク(分節重複) |
| 遺伝子 | 基本的に含まない | 含む(多コピー遺伝子ファミリー・偽遺伝子など) |
| 個人差 | 長さの違いはあるが構造は共通 | コピー数・構造ともに個人差が大きい |
| 主な役割 | 染色体末端の保護、末端どうしの融合の防止 | 組換えの場・遺伝子の多様化。欠失・重複が疾患の原因になりうる |
※テロメアには細胞分裂ごとに短くなり「細胞の寿命」に関わる性質もありますが、これはテロメア側の話です。詳しくはテロメアの解説記事をご覧ください。
位置関係を図で示すと、染色体の末端に向かって「本体(遺伝子領域)→ サブテロメア → テロメア(最末端)」の順に並んでいます。
こうして見ると、サブテロメアは「末端を守るテロメア」と「遺伝子が並ぶ染色体本体」をつなぐ橋渡しの領域だとわかります。そして、この橋渡し部分に遺伝子が含まれているからこそ、ここが欠けたり増えたりすると、体の設計図に影響が出て病気につながることがある——ここがテロメアとの決定的な違いであり、次章以降の中心テーマです。
3. サブテロメアの構造と役割
サブテロメアは、多くの染色体で共有される配列(分節重複)がモザイク状に組み合わさった、変化に富む領域です。この構造そのものが、組換えや遺伝子の多様化を起こしやすくしています。
モザイク状に組み合わさった分節重複配列
サブテロメアは、テロメアに隣接する2つのサブドメイン(小領域)からなると考えられています。テロメア反復に近い遠位側は、いろいろな染色体に由来する短い共有配列(多くは2 kb未満)のモザイクで、すべての染色体末端のあいだで頻繁な組換えが起きうることをうかがわせます[2]。この「多くの染色体で共有される重複配列(サブテロメアリピート)」は、最遠位500 kbの約25%、最遠位100 kbの約80%を占めており、末端に近づくほど重複配列の割合が高くなります[2]。
さらに、こうした重複ブロック(デュプリコン)の並び方は染色体ごと・アレル(父由来・母由来)ごとに異なり、大きな挿入や欠失をともなう構造の違いが人の集団のなかで数多く見られます[3]。同じ配列がくり返し並ぶという性質は、DNAどうしが取り違えて組み替わる「不等交叉」などを起こしやすく、これがサブテロメアの高い可変性の背景にあります。
💡 用語解説:分節重複(セグメント重複)
ゲノムの中で、よく似た配列のかたまりがゲノム上の複数の場所にくり返し存在するものを「分節重複」といいます。サブテロメアは、この分節重複が特に集まっている領域のひとつです。似た配列が近くにたくさんあると、細胞分裂のときにDNAが正しい相手ではなく「よく似た別の場所」と組み替わってしまい、その結果として欠失や重複が生じやすくなります。
遺伝子が多く、多様性の源になる
サブテロメアには、多コピーの遺伝子ファミリー(同じ祖先から分かれた似た遺伝子の集まり)や、タンパク質をつくらない偽遺伝子、さまざまな非コードRNAがコードされています[1]。ヒトでは、嗅覚受容体や免疫グロブリン重鎖など、多様性が求められる遺伝子ファミリーがサブテロメア領域に位置することが知られています。「機能する遺伝子」と「偽遺伝子」の両方が混在しているのがサブテロメアの特徴で、「遺伝子をまったく含まない」わけでも「すべてが偽遺伝子」でもありません。
配列がくり返し重複・組換えを起こす構造は、新しい遺伝子の組み合わせを生み出す原動力にもなります。重複配列の内部にある遺伝子の量(コピー数)が変わったり、隣接する一コピー領域の遺伝子の働きが影響を受けたりすることで、個体レベルの多様性が生まれると考えられています[2]。サブテロメアは、いわばゲノムが多様性を試す「実験場」のような場所なのです。ただし、この「変化しやすさ」は諸刃の剣でもあり、望ましくない欠失や重複が起きると、次章で述べるような病気につながります。
🩺 院長コラム【「はしっこの小さな変化」を見逃さないために】
染色体の「はしっこ」で起きる小さな変化は、顕微鏡でながめるだけの通常の染色体検査(G分染)では、しばしば見えません。見えないからといって、影響が小さいとは限らない——サブテロメアはそのことを、はっきりと教えてくれる領域だと考えています。
医学的に重要なのは、「どの検査なら、どれくらい細かい変化まで見えるのか」という検査の“解像度”の違いを理解しておくことです。原因のわからない発達の遅れや多発奇形があるとき、通常の核型検査で「異常なし」と出ても、それは「この解像度では見えなかった」という意味に過ぎない場合があります。より細かく見る検査に進むという選択肢を検討することが、遺伝医療では大切だと考えています。
4. サブテロメアの異常と疾患(サブテロメア微細構造異常症)
サブテロメアの微細な欠失や重複は、多発奇形・発達の遅れ・てんかんなどをきたす先天異常症候群の原因になることがあります。これらは「サブテロメア微細構造異常症」と総称され、遺伝子が多いサブテロメアが失われる(または増える)ことで、複数の遺伝子の量が同時に変わり、体のさまざまな部位に影響が及ぶと考えられています。
サブテロメア微細構造異常症とは
原因のはっきりしない知的障害・発達の遅れ(ID/DD)の一部は、サブテロメアの再構成(欠失や不均衡転座)で説明できることが知られています。その頻度は研究によって幅があり、報告によっては0〜約30%と大きくばらつきますが、平均するとおよそ6%前後とされます[4]。重症の知的障害や、多発奇形・特徴的な顔つき・家族歴などをともなう場合には、この頻度はより高くなる傾向があります。「多発奇形・精神遅滞の◯%」という単一の数字だけを覚えるより、研究条件によって幅があると理解しておくのが正確です。
⚠️ 注意:通常の染色体検査では見逃されやすい
サブテロメアの欠失・重複の多くは、通常のG分染(Gバンド核型)では小さすぎて見えません。実際、サブテロメアFISHの登場によって、それまで「核型は正常」とされていた人のなかから、多くの微細な再構成が見つかるようになりました。「核型検査で異常なし」は「もっと細かい検査でも異常がない」ことを意味しない、という点は重要です。
代表的なサブテロメア欠失症候群
サブテロメア領域の欠失で起こる代表的な症候群には、次のようなものがあります。いずれも通常の核型では見つけにくく、FISHや染色体マイクロアレイで確認される点が共通しています。
■ 1p36欠失症候群(1番染色体短腕のサブテロメア欠失)
1p36欠失症候群は、ヒトで最も頻度の高い末端欠失症候群のひとつで、発生頻度は生児出生およそ5,000〜10,000人に1人と報告されています[5]。特徴的な顔つき、発達の遅れ・知的障害、筋緊張低下、てんかん、心疾患などを呈します。1p末端の欠失は通常のG分染では検出が難しく、サブテロメア1pプローブのFISHや染色体マイクロアレイで確認されます。症候性の知的障害の0.5〜1.2%程度を占めるとされ、サブテロメア異常症の代表格です。
■ 9q34.3欠失症候群(クリーフストラ症候群)
クリーフストラ症候群は、以前は「9qサブテロメア欠失症候群」と呼ばれていた疾患で、9q34.3にあるEHMT1という遺伝子の量が半分になること(ハプロ不全)が原因です[6]。微細な9q34.3欠失、またはEHMT1そのものの変異で起こり、知的障害・筋緊張低下・特徴的な顔つき・心疾患などを呈します。この症候群は、広くサブテロメアFISHが行われるようになったことをきっかけに認識されました[7]。サブテロメア研究が新しい病気の発見につながった好例です。
■ 22q13.3欠失症候群(フェラン・マクダーミド症候群)
フェラン・マクダーミド症候群は、22番染色体長腕末端(22q13.3)の欠失で起こり、知的障害を持つ人のサブテロメア不均衡としては1p36欠失に次いで多いとされます[8]。発達の遅れ、言葉の遅れ(または欠如)、新生児期の筋緊張低下、自閉的な行動などを特徴とし、最小責任領域にあるSHANK3遺伝子が神経・行動面の症状の主因と考えられています。末端22q13.3の欠失はわずかなことがあり、通常の染色体分析では見逃されやすいため、確認にFISHを要することが多い疾患です[8]。
FSHD(顔面肩甲上腕型筋ジストロフィー)とサブテロメア
サブテロメアの変化は「欠失で遺伝子が減る」タイプばかりではありません。顔面肩甲上腕型筋ジストロフィー(FSHD)は、4番染色体長腕末端(4q35)のサブテロメアにあるD4Z4という反復配列(1単位が約3.3 kb)が短くなることで起こる、別のしくみの病気です。患者さんの約95%を占めるFSHD1では、通常11〜100単位以上あるD4Z4が1〜10単位まで収縮し、しかも特定の「許容型(4qA)」というアレル上で起こると、その反復配列のなかにあるDUX4という遺伝子が、本来は抑えられているはずの骨格筋で働き出してしまいます[9]。
ここで大切なのは、「反復配列が短くなること自体」ではなく、「その結果DUX4という遺伝子の抑制が外れること」が病気の引き金になるという点です。かつては「近くの遺伝子の働きに影響する位置効果」という説明がされていましたが、現在では、D4Z4の各単位のなかにコードされたDUX4が脱抑制され、許容型4qA上でその転写産物が安定化することが中心的なしくみと理解されています[9]。同じサブテロメア異常でも、「遺伝子が減って起こる病気」と「反復収縮で抑制が外れて起こる病気」があり、しくみは疾患ごとに異なる——FSHDはそのことを示す例です。
💡 遺伝のしかたと再発について(断定できない点)
サブテロメア欠失症候群の多くは、両親には見られず本人で新たに生じた変化(新生変異/de novo)です。ただし一部は、親の均衡型(バランス型)転座——本人には症状が出ないが染色体の一部が入れ替わっている状態——に由来することがあり、その場合はきょうだいや次の妊娠での再発リスクが上がります。したがって「遺伝しない」と一概には言えません。実際の再発リスクは、欠失のタイプや親の染色体の状態によって異なるため、個別の評価が必要です。
5. サブテロメアの異常を調べる検査
サブテロメアの微細な欠失・重複は、通常のG分染では見逃されやすく、染色体マイクロアレイ(CMA)はコピー数変化をゲノム全体で調べる主要な検査です。加えて、目的を絞ったFISHや、コピー数を定量するMLPAも用いられます。発達遅滞・知的障害や先天異常の原因検索では、現在はCMAだけでなくエクソーム/ゲノム解析(ES/GS)も第一または第二選択として考慮されるため、検査の選択は臨床像と目的に応じて行います[12]。
なぜ通常のG分染では分からないのか
Gバンド分染法(G分染)は、染色体を染め分けて縞模様(バンド)として観察する古典的な検査で、大きな数の異常(トリソミーなど)や、はっきりした構造異常の検出に向いています。しかし、その解像度では、サブテロメアで起こる小さな欠失・重複は見えないことが多いのです。実際、G分染では正常と判定された人のなかから、サブテロメアFISHや染色体マイクロアレイによって多くの微細な再構成が見つかっています[10]。
染色体マイクロアレイ(CMA)─ 微細な欠失・重複を網羅的に調べる検査
染色体マイクロアレイ(CMA)は、ゲノム全体のコピー数の増減を、G分染よりも細かく一度に調べられる検査です。2010年の国際コンセンサスでは、原因不明の発達遅滞・知的障害・自閉スペクトラム症・多発奇形に対してCMAを第一選択(first-tier)の細胞遺伝学的検査とし、診断率は15〜20%、G分染は認識可能な染色体症候群を除くと約3%と報告されました[10]。その後、2021年のACMGガイドラインでは、先天異常・発達遅滞・知的障害に対してエクソーム/ゲノム解析(ES/GS)も第一または第二選択として考慮することが強く推奨されています[12]。したがって現在は、サブテロメアを含むコピー数変化の検出にはCMAが重要ですが、原因検索全体ではCMAだけを一律に「第一選択」とするのではなく、臨床像に応じてES/GSなども含めて検討します。日本では、マイクロアレイ染色体検査は2022年に「染色体構造変異解析」として保険適用となりました[11](適応や施設基準などの条件があります)。ミネルバクリニックでも臨床遺伝専門医のもとでマイクロアレイ染色体検査(CMA)を行っています。
💡 CMAで分かること・分からないこと
CMAは、サブテロメアを含むゲノム全体の微細な欠失・重複(コピー数の変化)を高い解像度で検出できます。一方で、コピー数が変わらない均衡型(バランス型)転座は原理上検出できず、低頻度のモザイクも検出感度の限界によって見逃されることがあります[10]。このため、状況によってはG分染やFISHと組み合わせて使い分けます。
FISH(サブテロメアFISH)
FISH(蛍光in situハイブリダイゼーション)は、特定の染色体領域に光る目印(プローブ)を結合させて、その部分の有無や数を顕微鏡で調べる検査です。各染色体に特異的なサブテロメア領域を認識するプローブを使うことで、G分染では見えなかったサブテロメアの微細な欠失・重複や不均衡転座を検出できます。前述の1p36欠失やフェラン・マクダーミド症候群の確認にも用いられてきました。ねらいを定めた1〜数か所を確認する「特定染色体サブテロメアFISH」と、全染色体のサブテロメアを一度に調べる方法があります。
MLPA(多重ライゲーション依存性プローブ増幅法)
MLPAは、複数の領域のコピー数を同時に、比較的簡便に調べられる手法で、サブテロメアの欠失・重複のスクリーニングにも使われます。CMAが普及した現在は、確認や特定領域の評価など、目的に応じて組み合わせて使われます。
まとめると、サブテロメア異常を調べる流れは「G分染では見えにくい → CMAで網羅的に調べる → 必要に応じてFISH・MLPAで確認する」と整理できます。どの検査を選ぶかは、症状や目的、調べたい範囲によって変わります。
まとめ
サブテロメアは、染色体末端のテロメアのすぐ内側にある、遺伝子が多く、個人差に富む「移行帯」です。テロメアが末端を守る単純な反復配列であるのに対し、サブテロメアは複雑なモザイク配列で、組換えや遺伝子の多様化の舞台になっています。その「変化しやすさ」は生物の多様性を生む一方で、微細な欠失・重複が先天異常症候群の原因になるという側面も持っています。
1p36欠失症候群やクリーフストラ症候群、フェラン・マクダーミド症候群といったサブテロメア欠失症候群は、通常のG分染では見逃されやすく、染色体マイクロアレイ(CMA)やFISHではじめて明らかになることが少なくありません。原因のわからない発達の遅れや多発奇形があるとき、「核型検査で異常なし」だけで終わらせず、より細かく見る検査に進むという選択肢があることを知っておくことが、正確な診断への第一歩になります。検査を受けるかどうかを含め、どの選択肢が本人やご家族にとって最善かは、専門家とよく相談しながら検討していくことが大切です。
よくある質問(FAQ)
Q1. サブテロメアとは何ですか?
サブテロメアとは、染色体末端のテロメアのすぐ内側に隣接する領域のことです。テロメアの反復配列(TTAGGG)は持たず、多くの染色体で共有される配列がモザイク状に組み合わさっていて、遺伝子が多く、人によってコピー数が変わる可変性の高い領域です。位置の目安は各染色体腕の最遠位およそ500 kbの範囲です。
Q2. テロメアとサブテロメアは何が違いますか?
どちらも染色体の末端部にありますが、テロメアは最先端にあるTTAGGGの単純なくり返しで、末端を保護し、基本的に遺伝子を含みません。一方サブテロメアはそのすぐ内側にあり、複雑でモザイク状の配列を持ち、遺伝子を含みます。役割も異なり、テロメアは末端保護・細胞寿命に関わるのに対し、サブテロメアは組換えや遺伝子の多様化を担い、その欠失・重複が病気の原因になることがあります。
Q3. サブテロメアの異常でどんな病気が起こりますか?
サブテロメア領域の微細な欠失や重複は、多発奇形・発達の遅れ・知的障害・てんかんなどをきたす先天異常症候群(サブテロメア微細構造異常症)の原因になることがあります。代表例として、1p36欠失症候群、9q34.3欠失症候群(クリーフストラ症候群)、22q13.3欠失症候群(フェラン・マクダーミド症候群)などが知られています。また、4q35のサブテロメアにあるD4Z4反復の収縮は、顔面肩甲上腕型筋ジストロフィー(FSHD)と関連します。
Q4. サブテロメアの欠失はどんな検査でわかりますか?
サブテロメアの微細な欠失・重複は、通常のG分染(Gバンド核型)では見逃されやすいため、より解像度の高い検査が用いられます。染色体マイクロアレイ(CMA)は、サブテロメアを含む微細な欠失・重複を網羅的に調べる主要な検査で、日本では2022年に「染色体構造変異解析」として保険適用となりました。加えて、目的を絞ったサブテロメアFISHや、コピー数を調べるMLPAも用いられます。発達遅滞・知的障害や先天異常の原因検索ではES/GSも第一または第二選択として考慮されます。CMAでは均衡型転座は検出できず、低頻度モザイクも検出感度の限界によって見逃されることがあります。
Q5. サブテロメア欠失症候群は遺伝しますか?
多くは両親には見られず、本人で新たに生じた変化(新生変異/de novo)です。ただし一部は、親の均衡型(バランス型)転座——本人には症状が出ないが染色体の一部が入れ替わっている状態——に由来することがあり、その場合はきょうだいや次の妊娠での再発リスクが上がります。したがって一概に「遺伝しない」とは言えず、実際の再発リスクは欠失のタイプや親の染色体の状態によって異なるため、個別の評価が必要です。
🏥 マイクロアレイ染色体検査(CMA)について
ミネルバクリニックでは、微細な欠失・重複を調べる
マイクロアレイ染色体検査(CMA)を実施しています。
検査内容・対象については検査案内をご確認ください。
参考文献
- [1] Riethman H. Human telomere structure and biology. Annu Rev Genomics Hum Genet. 2008;9:1-19. [PubMed 18466090]
- [2] Riethman H. Human subtelomeric copy number variations. Cytogenet Genome Res. 2008;123(1-4):244-252. [PubMed 19287161]
- [3] Riethman H, et al. Human subtelomeric duplicon structure and organization. Genome Biol. 2007;8(7):R151. [Genome Biology]
- [4] Mohan S, Koshy T, Vekatachalam P, et al. Subtelomeric rearrangements in Indian children with idiopathic intellectual disability/developmental delay: Frequency estimation & clinical correlation using fluorescence in situ hybridization (FISH). Indian J Med Res. 2016;144(2):206-214. doi:10.4103/0971-5916.195031. [PubMed 27934799]
- [5] 1p36 deletion syndrome: Review and mapping with further characterization of the phenotype, a new cohort of 86 patients. Am J Med Genet A. 2022. [PubMed 36369750]
- [6] Kleefstra T, de Leeuw N. Kleefstra Syndrome. GeneReviews® [Internet]. [GeneReviews NBK47079]
- [7] Kleefstra T, et al. Disruption of the gene euchromatin histone methyl transferase1 (Eu-HMTase1) is associated with the 9q34 subtelomeric deletion syndrome. J Med Genet. 2005;42:299-306. [PubMed 15805155]
- [8] Chromosome 22q13.3 deletion syndrome (Phelan-McDermid syndrome) with a de novo interstitial 22q13.3 cryptic deletion disrupting SHANK3. Eur J Med Genet. 2009. [ScienceDirect]
- [9] Diversity challenges and reconciles genetics in facioscapulohumeral muscular dystrophy. J Hum Genet. 2025. [Nature / J Hum Genet]
- [10] Miller DT, et al. Consensus statement: chromosomal microarray is a first-tier clinical diagnostic test for individuals with developmental disabilities or congenital anomalies. Am J Hum Genet. 2010;86(5):749-764. [PubMed 20466091]
- [11] 日本小児遺伝学会「マイクロアレイ染色体検査について」(染色体構造変異解析として2022年保険適用). [日本小児遺伝学会]
- [12] Manickam K, McClain MR, Demmer LA, et al. Exome and genome sequencing for pediatric patients with congenital anomalies or intellectual disability: an evidence-based clinical guideline of the American College of Medical Genetics and Genomics (ACMG). Genet Med. 2021;23(11):2029-2037. doi:10.1038/s41436-021-01242-6. [PubMed 34211152]






