

目次
- 1 1. MLASA1とは ─ 3つの臓器にまたがる稀なミトコンドリア病
- 2 2. 原因遺伝子PUS1 ─ tRNAを化学修飾する酵素の設計図
- 3 3. 病気が起こる仕組み ─ 修飾の低下から連鎖する障害
- 4 4. 三徴と症状 ─ 筋肉・乳酸・貧血の現れ方
- 5 5. 合併症と経過 ─ 幅の広い自然歴
- 6 6. 診断の進め方 ─ 検査と、見逃さないための工夫
- 7 7. 似た病気との区別 ─ 特にMLASA2との鑑別
- 8 8. 治療と研究 ─ 現時点でできることと、新しい手がかり
- 9 9. 遺伝カウンセリング ─ 家族への伝わり方と再発の考え方
- 10 10. よくある誤解
- 11 まとめ ─ 早期診断が臓器を守る
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

MLASA1(エムエルエーエスエーワン/ミオパチー・乳酸アシドーシス・鉄芽球性貧血1型)は、PUS1(ピーユーエスワン)という遺伝子の両方のコピーに病的な変化が起こることで発症する、きわめて稀なミトコンドリア病です。「筋肉の症状(ミオパチー)」「血液が酸性に傾く乳酸アシドーシス」「鉄がうまく使えないタイプの貧血(鉄芽球性貧血)」という3つの特徴を、病名がそのまま表しています。ただし、この3つが必ずしも同時にそろうとは限らず、診断までに長い時間がかかることも少なくありません。この記事では、MLASA1がどんな病気で、なぜ起こり、どのように診断・管理されるのか、そして近年報告された新しい治療研究までを、医学文献に基づいて整理します。
Q. MLASA1とは、まず結論だけ知りたいです
A. MLASA1は、PUS1という遺伝子の両方のコピーに病的な変化があることで起こる、常染色体潜性(劣性)遺伝のミトコンドリア病です。PUS1は、細胞内でタンパク質を作るのに必要な「転移RNA(tRNA)」を化学修飾する酵素の設計図です。この修飾がうまくいかないと、特にミトコンドリア(細胞のエネルギー工場)でのタンパク質作りが滞り、筋肉の症状・乳酸の上昇・貧血が現れます。症例数は世界的にもごく少なく、症状の重さは同じ家族の中でも大きく異なります。現時点で病気そのものを治す確立した治療法はなく、症状ごとの管理が中心ですが、近年は治療の手がかりになる研究も報告されています。
- ➤原因 → PUS1遺伝子の両アレル(両方のコピー)の病的バリアント。多くは常染色体潜性遺伝
- ➤三徴 → 進行性のミオパチー(筋力低下・運動不耐)/慢性の乳酸アシドーシス/鉄芽球性貧血
- ➤仕組み → tRNAの化学修飾(シュードウリジン化)の低下 → ミトコンドリアでのタンパク質合成障害 → エネルギー産生の低下
- ➤診断の鍵 → 血液・骨髄・乳酸の検査に加え、PUS1の遺伝子解析。点変異だけでなく「大きな欠失(コピー数変異)」も見逃さないことが重要
- ➤治療 → 病気そのものを治す標準治療は未確立。輸血・鉄キレート・呼吸/筋/心臓/内分泌の管理が中心。mTOR阻害薬などの研究段階の報告あり
🧬 MLASA1の基本情報
| 項目 | 内容 |
|---|---|
| 病名・読み方 | MLASA1(エムエルエーエスエーワン)。ミオパチー・乳酸アシドーシス・鉄芽球性貧血1型。英語では myopathy, lactic acidosis, and sideroblastic anemia type 1 |
| 原因遺伝子 | PUS1(12番染色体長腕 12q24.33 に位置)。OMIM登録は疾患 #600462/遺伝子 *608109 |
| 遺伝形式 | 多くは常染色体潜性(劣性)遺伝。男女とも発症する |
| 主な特徴(三徴) | 進行性ミオパチー・乳酸アシドーシス・鉄芽球性貧血。加えて低身長・発達の遅れ・消化器症状などを伴うことがある |
| 頻度 | きわめて稀。世界的にも公表された症例は数十例規模[7] |
| 治療との関わり | 根本治療は未確立。合併症の管理が中心で、研究段階の治療候補が報告されている |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. MLASA1とは ─ 3つの臓器にまたがる稀なミトコンドリア病
MLASA1は、病名を構成する3つの言葉がそのまま特徴を表しています。ミオパチー(myopathy)は筋肉の病気、乳酸アシドーシス(lactic acidosis)は血液中に乳酸がたまって体が酸性に傾く状態、鉄芽球性貧血(sideroblastic anemia)は赤血球を作る過程で鉄がうまく使えずにたまってしまうタイプの貧血です。この3つが同じ患者さんに現れることから、ひとつの症候群としてまとめられています。原因遺伝子の違いで型が分かれており、PUS1という遺伝子が原因のものを「1型(MLASA1)」と呼びます[1]。
この病気を理解するうえで大切なのは、3つの特徴が必ずしも同時にそろわないということです。筋肉の症状が幼児期から目立つ一方で、貧血が大人になって初めて見つかる方もいれば、逆に赤ちゃんの頃から輸血が必要な貧血が先に現れる方もいます[7]。そのため、「鉄芽球性貧血だけ」「ミトコンドリアの筋疾患だけ」として診療が進むと、全体像が見えるまでに時間がかかってしまうことがあります。原因のわからない若い方の鉄芽球性貧血に、運動時の筋肉痛や疲れやすさ、低身長、乳酸の上昇、発達の遅れ、慢性の下痢などが組み合わさっているときには、この病気を早めに考えることが重要になります。
💡 用語解説:ミトコンドリア病とは
ミトコンドリアは、細胞の中でエネルギー(ATP)を作り出す「発電所」のような小器官です。この発電所がうまく働かなくなる病気の総称がミトコンドリア病です。エネルギーをたくさん使う臓器(筋肉・脳・心臓・骨髄など)で症状が出やすいのが特徴です。MLASA1は、このミトコンドリア病の一種にあたります。
MLASA1は超希少疾患で、世界的にも公表されている症例は限られています。近年の総説では、それまでに報告された症例が整理され、その数は数十例規模とされています[7]。診断がつくまでの期間が長くなりやすいこと自体が、原因がわからないまま検査を重ねる多くの遺伝性疾患・希少疾患に共通する課題です。文献上、こうした「診断名がつくまでの時間の長さ」は、MLASA1に限らず遺伝性疾患・希少疾患に共通してみられる課題です。
2. 原因遺伝子PUS1 ─ tRNAを化学修飾する酵素の設計図
MLASA1の原因は、12番染色体の長腕の端(12q24.33)にあるPUS1という遺伝子です。2004年、連鎖解析やホモ接合性マッピングという手法で候補領域が絞り込まれ、患者さんでPUS1の病的な変化(ホモ接合性のミスセンス変異)が見つかりました[1]。この変化は多数の対照の方には認められず、酵素の働きの中心にある、生物種を超えてよく保存されたアミノ酸を変えることから、病気の原因だと考えられました。遺伝形式は、男女ともに発症する常染色体潜性(劣性)遺伝です。
PUS1は、シュードウリジン合成酵素1(pseudouridine synthase 1)というタンパク質の設計図です。この酵素は、細胞内でタンパク質を作るのに欠かせない転移RNA(tRNA)などの中の「ウリジン」という部品を「シュードウリジン(Ψ)」という形に変換する働きを持っています。この変換は、tRNAの立体的な形や安定性を保ち、タンパク質を効率よく作るのを助けます。PUS1はミトコンドリアだけでなく、核や細胞質にも存在し、複数のRNAを標的にしています。そのためMLASA1は、単に「呼吸鎖の酵素が1つ足りない」という単純な病気ではなく、RNAの化学修飾の異常から、二次的にミトコンドリアでのタンパク質作り全体が乱れる病気として理解するのが適切です。
💡 用語解説:ミスセンス変異・ナンセンス変異・フレームシフト変異
遺伝子の設計図の「文字(塩基)」が変わると、タンパク質の作られ方が変化します。ミスセンス変異は1つのアミノ酸が別のアミノ酸に置き換わる変化、ナンセンス変異は途中でタンパク質作りが止まってしまう変化、フレームシフト変異は読み枠がずれて以降がすべて変わってしまう変化です。PUS1では、これらに加えて、複雑な組み換えや、後で述べる「大きな欠失」まで、さまざまなタイプの変化が報告されています。
PUS1の変化には、報告の時期によって呼び名(表記)が違うという注意点があります。古い論文で「p.Arg116Trp」と書かれていた古典的な変異は、使う基準配列(トランスクリプト)の違いにより、近年の資料では「p.Arg144Trp」と表記し直されています[7]。PUS1には複数の基準配列があるため、古い文献の座標と現在の基準配列の表記を無条件に混ぜるべきではありません。遺伝子検査の結果を読むときには、どの基準配列・どのゲノム基準・どのアミノ酸表記を使っているかを併記することが望ましい、という点は臨床遺伝の実務で重要になります。
3. 病気が起こる仕組み ─ 修飾の低下から連鎖する障害
MLASA1がなぜ起こるのか、その分子レベルの流れは、近年の研究でかなり詳しくわかってきました。2005年には、患者さんの細胞で、PUS1が本来修飾するはずの部位のシュードウリジンが、ミトコンドリアと細胞質の両方のtRNAで失われていることが直接示されました[2]。2007年には、患者さんの線維芽細胞でミトコンドリア由来のタンパク質の合成が低下し、呼吸鎖(エネルギーを作る一連の複合体)の複合体I・IVを中心とした働きの低下が確認されました[3]。さらに2024年には、患者由来のiPS細胞とマウスを使った研究で、修飾を失ったミトコンドリアtRNA自体の量が減り、ミトコンドリアのタンパク質合成が障害されることが示されました[4]。
これらをまとめると、現在最も支持されている病気の流れは、次のように整理できます。
機能低下
(Ψ化)が低下
量・安定性↓
タンパク質合成↓
産生障害
この流れの結果、エネルギー(ATP)がうまく作れなくなると、ピルビン酸が乳酸の側に偏り、筋肉ではエネルギー不足が起こります。これが高乳酸血症とミオパチーにつながります。一方、赤芽球(赤血球のもと)では、呼吸鎖や鉄・ヘムの代謝と、大量に必要なタンパク質合成とのバランスが崩れることで、うまく赤血球が作れない「無効造血」が生じ、鉄をため込んだミトコンドリアが核の周りに並ぶ「環状鉄芽球(リング鉄芽球)」ができると考えられています[4]。ただし、なぜ特に赤芽球でミトコンドリアに鉄がたまるのかという最後の段階は、まだ完全には解明されていません。
2024年の研究では、赤芽球でこれに加えてmTORという細胞の成長・タンパク質合成を制御する信号経路の異常が重なり、赤血球への分化が妨げられることも示されました[4]。この発見は、後で述べる新しい治療研究の土台にもなっています。なお、なぜ骨格筋と赤芽球が特に傷つきやすいのか(組織選択性)は、この病気の未解決の問題の一つです。古い時代のマウスモデルでは主に筋肉の症状が中心で、人のような明瞭な鉄芽球性貧血は再現しにくかった一方[5]、2024年の別の変異マウスでは貧血が再現されており[4]、遺伝的背景や変異の種類によって現れ方が変わる可能性があります。
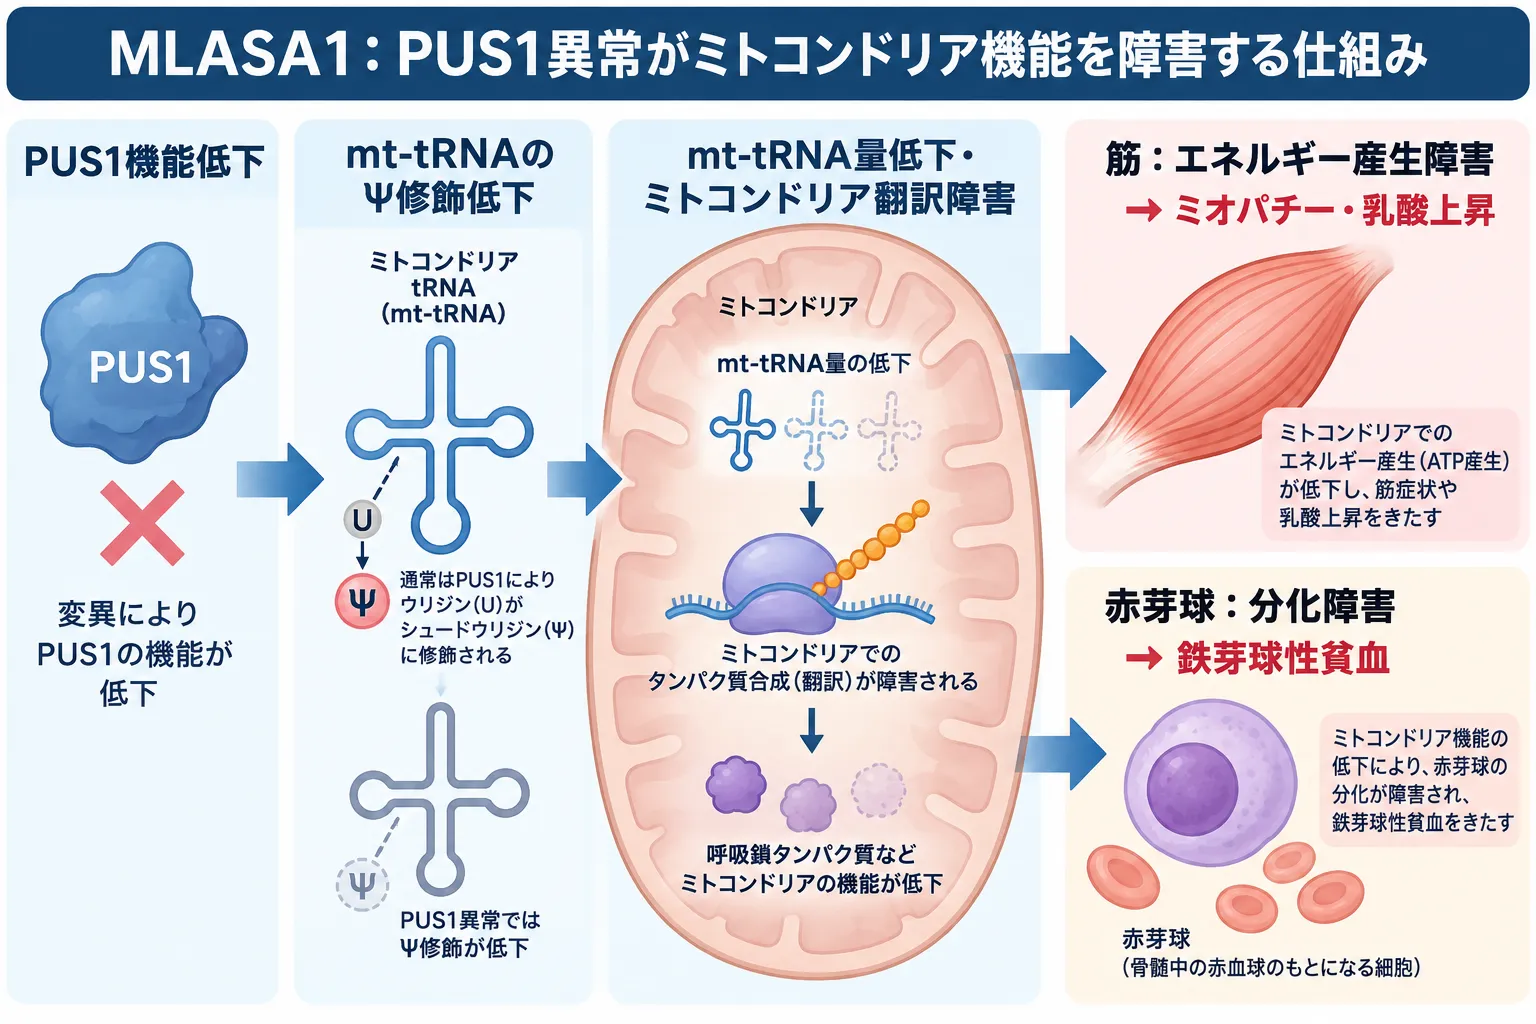
PUS1の機能が低下すると、ミトコンドリアtRNA(mt-tRNA)のシュードウリジン(Ψ)修飾が低下し、mt-tRNAの量・安定性やミトコンドリアでのタンパク質合成が障害されます。その結果、エネルギー産生の低下によるミオパチーや乳酸上昇に加え、赤芽球の分化障害を介して鉄芽球性貧血につながると考えられています。
🩺 院長コラム【「1つの酵素」から全身へ広がる理由】
遺伝子の異常というと、「その遺伝子が働く場所だけに影響が出る」と思われがちです。ところがMLASA1は、たった1つの酵素PUS1の働きが落ちるだけで、筋肉・血液・成長・神経など、体のあちこちに影響が及びます。これは、PUS1が「タンパク質を作るための土台(tRNAの修飾)」という、細胞のとても基本的な仕組みを担っているからです。
土台に関わる遺伝子ほど、変化したときの影響が全身に広がりやすい——これは遺伝子の働きを読むときの大切な視点です。同じ考え方は、遺伝子の機能と表現型のつながりを考える際に共通するもので、「その遺伝子が細胞の中でどんな役割を担っているか」を踏まえて影響を考えることが重要です。
4. 三徴と症状 ─ 筋肉・乳酸・貧血の現れ方
MLASA1の典型的な三徴は、病名の通りミオパチー・乳酸アシドーシス・鉄芽球性貧血です。ただし、これらの現れ方や順番、重さは、患者さんによって大きく異なります。2025年の症例のまとめでは、貧血の発症が生後8〜10か月頃から20歳代までと幅広く分布し、幼少期から強い運動不耐があったにもかかわらず、診断は成人後だった例も報告されています[7]。
① ミオパチー(筋肉の症状)
筋肉の症状は、運動をすると疲れやすい(運動不耐)、すぐ疲れる、運動で筋肉が痛む・つる、全身の筋肉がやせる、握力が落ちる、体の力が入りにくい(低緊張)などで始まります。重い場合には歩ける距離が数メートルまで落ちて、車椅子が必要になることもあります。近年の報告では、はっきりした「頭打ち(plateau)」を伴わずに進行していく傾向が強調されています[7]。筋肉の組織を調べると、赤くぼろぼろに見える線維(ragged-red fibers)や、ミトコンドリアの形・密度の異常、呼吸鎖の酵素活性の低下などが報告されますが、所見は一様ではありません。
💡 見落とされやすいポイント:CKが正常でも否定できない
筋肉の病気というと、血液検査でCK(クレアチンキナーゼ)という筋肉由来の酵素が上がるイメージがありますが、MLASA1ではCKが正常〜低めのこともあります。2025年に報告された重い筋症状の例でも、CKは低値でした[7]。CKが高くないことは、ミトコンドリアの筋疾患を否定する理由にはなりません。
② 乳酸アシドーシス(乳酸の上昇)
多くの患者さんで乳酸値は慢性的に上がりますが、その程度は変動します。2025年に報告された男性例では、ふだんから乳酸値が高めで、強い代謝ストレスがかかった際には意識を失うほど重い乳酸性アシドーシスに悪化した経過が記されています[7]。これは強いストレス時に重篤な状態へ移行しうることを示す例ですが、その誘因が一般化して確立しているわけではありません。乳酸は採血の条件によっても見かけ上高く出ることがあるため、繰り返し測定して評価します。
③ 鉄芽球性貧血(血液の症状)
血液の症状は非常に変動します。重い例では幼児期から定期的な輸血が必要になる一方、同じ変異を持つきょうだいでも、一度も輸血を受けずに経過する方がいます[7]。赤血球の大きさ(赤血球指数)も一定ではありません。鉄芽球性貧血は大球性(赤血球が大きい)と説明されることが多いのですが、小球性(赤血球が小さい)を示した例もあります。したがって、「大球性でないからMLASA1ではない」と除外することはできません。骨髄では、環状鉄芽球の増加と鉄の過剰が中心的な所見で、赤芽球系や巨核球系の異形成を伴うこともあります。このため、特に成人では骨髄異形成症候群(MDS)と形態が紛らわしいことがあり、若年発症・家族歴・筋症状・乳酸の上昇などを合わせて総合的に判断する必要があります[7]。
5. 合併症と経過 ─ 幅の広い自然歴
MLASA1では、三徴以外にもさまざまな合併症が報告されています。成長の遅れ(低身長・体重が増えにくい)、軽度から中等度の発達・認知の遅れ、慢性の下痢や腹痛などの消化器症状、心筋症、成長ホルモン欠乏・甲状腺機能異常・糖尿病といった内分泌の異常、眼や聴覚の所見、骨格の変形などです。ただし、これらの一部は単発の症例で報告されたもので、必ずしも「MLASA1の定型的な所見」として確立しているわけではありません。同じ変異を持つきょうだいの間でも重症度が大きく異なるため、現在の症例数では、遺伝子型から症状の重さを予測すること(遺伝子型・表現型の相関)は確立できていません[7]。
心筋症については注意が必要です。複数の例で報告されていますが、一部は長期の輸血による鉄の過剰が原因の可能性もあり、PUS1による一次性の心筋障害なのか、鉄がたまったことによる二次性の変化なのかを区別する必要があります[7]。文献で確認できる代表的なPUS1の変化と、報告された症状の一部を、参考として整理します(基準配列や表記が論文により異なる点に留意してください)。
🧬 文献で報告されたPUS1バリアントと表現型(抜粋・参考)
| バリアント・型 | 遺伝状態 | 主な報告表現型・特記事項 |
|---|---|---|
| p.Arg144Trp (旧表記 p.Arg116Trp) |
ホモ接合 | イラン系家系。小児期からの運動不耐・成長障害・進行性の筋力低下・乳酸上昇。貧血や輸血の必要度は家族内でも変動[1] |
| p.Glu220* (文献により p.Glu200* 表記) |
ホモ接合 | イタリア人の兄弟。重症例は乳児期から重い貧血・成長障害・筋萎縮・輸血依存で、複合体I+IVの低下。同胞はより軽症で無輸血[3] |
| p.Arg295Trp/p.Arg295Gln 等 | ホモ接合/複合ヘテロ接合 | 重症貧血・低身長・知的障害・慢性下痢・運動不耐など。成人まで長期に生存し、輸血・鉄キレートを要した例も[6] |
| p.Arg144Gln (R144Q・新規) |
ホモ接合 | シリア系の同胞。強い運動不耐・低身長・進行性ミオパチー。男性は成長ホルモン欠乏を伴い、後述のソマトロピン投与後に輸血非依存に。女性は一度も輸血なし[7] |
| 9,964 bpの多エクソン欠失 | ホモ接合 | 2026年報告。全エクソン解析の深さ(read-depth)からコピー数変異として検出し、切断点をサンガー法で確定。筋にragged-red fibers、複合Iの指標NDUFB8が著明に低下[8] |
| p.Tyr374* (片親性ダイソミーで顕在化) |
父由来12番染色体の ユニペアレンタルダイソミー |
進行性ミオパチー・乳酸アシドーシス・鉄芽球性貧血・低身長・発達遅滞など。PFKMの病的変異も同時にホモ接合化し、純粋なMLASA1と分離が難しい[9] |
※この表は公開一次文献で検証できる範囲の整理です。網羅的なバリアント一覧ではありません。
自然歴(病気の経過)には大きな幅があります。近年の症例のまとめでは、若くして呼吸不全で亡くなった例が複数記録される一方、40歳代まで生存する例も報告されています[7]。ただし、生命の予後と運動機能の予後は必ずしも一致しません。長く生存しても、その間に歩行が難しくなっている例もあります[6]。
💡 予防できる合併症:長期輸血による二次性の鉄過剰
長く輸血を続けること自体も予後を左右します。2025年の男性例では、長期間の頻回輸血の後に著明な鉄の過剰と肝臓の線維化を来しましたが、適切な鉄キレート(鉄キレート療法)でフェリチンが大きく低下しました[7]。鉄の過剰は、病気そのものに加えて、治療に伴って生じる「予防・管理が可能な合併症」でもあります。早期の診断は、単に病名を確定するだけでなく、こうした臓器障害を防ぐことにもつながります。
なお、2025年の総説の本文には「輸血依存は症候群に内在的」という記述がある一方で、同じ論文の自験例や補足資料には輸血を受けていない例が複数含まれており、文献の内部でも記述が一致していません[7]。より正確には、鉄芽球性貧血は中核となる所見だが、輸血が必要かどうか(輸血依存性)は患者さんごとに変わる、と理解するのが実際に近いといえます。
6. 診断の進め方 ─ 検査と、見逃さないための工夫
MLASA1を疑う最も重要なパターンは、原因不明の先天性・若年発症の鉄芽球性貧血+高乳酸血症+運動不耐または筋力低下です。これに低身長・発達の遅れ・慢性下痢・家族内での発症・血族婚が加われば、疑いはさらに強くなります。ただし、成人になってからの発症や、正常に近いCK、正常な呼吸鎖酵素活性を示す例もあるため、三徴すべてを厳格に要求すると見逃しにつながります。主な検査と、その解釈のポイントを整理します。
🔬 MLASA1で行われる主な検査と解釈
| 検査 | 予想される所見 | 解釈のポイント |
|---|---|---|
| 血算・網赤血球・末梢血 | 慢性貧血。小球性〜大球性まで可変 | 赤血球の大きさ(MCV)は除外診断には使えない |
| 血清乳酸・血液ガス | 持続的または反復する乳酸上昇 | 採血条件で偽高値もあるため反復測定。重い代謝失調では著明なアシドーシスに至りうる |
| フェリチン・鉄・ トランスフェリン飽和度 |
輸血例では高度の鉄過剰 | フェリチン単独では臓器の鉄量を反映しきれない。長期輸血例では肝・心の鉄評価も重要 |
| CK(筋逸脱酵素) | 正常〜低値でもありうる | 高くないことがミトコンドリア筋疾患の否定にならない |
| 骨髄検査・鉄染色 | 多数の環状鉄芽球・鉄過剰・赤芽球系の過形成/異形成 | 成人ではMDSとの区別を要する |
| 筋生検 | ragged-red fibers、ミトコンドリア異常など | 遺伝学的に確定した例では必須とは限らない |
| 呼吸鎖酵素解析・免疫染色 | 複合体I・IVの低下、NDUFB8の消失例あり | 正常でも除外はできない(複合ヘテロ接合例で正常だった報告あり) |
| PUS1の遺伝子解析 | 両アレルの病的/病的疑いバリアント | 家族での分離を確認。可能な限りtrans配置(両方の親由来)を確認 |
| PUS1のコピー数変異(CNV)解析 | エクソンレベルの欠失/重複 | 2026年の大きな欠失例から、点変異解析だけでは不十分と明確に |
※どの検査をどこまで行うかは、症状や年齢、これまでの経過によって専門医が判断します。
遺伝子検査では、少なくとも「1塩基〜小さな挿入欠失」に加えて「エクソンレベルのコピー数変異」までをカバーすることが重要です。通常のパネル検査や全エクソン解析(WES)で片方のアレルにしか変化が見つからない場合には、コピー数変異(CNV)や複雑な組み換え、深いイントロンの変化、解析上の見落とし(アレル脱落)などを再検討し、必要なら全ゲノム解析へ進む価値があります。2026年に報告された約1万塩基(9,964 bp)の欠失は、全エクソン解析の「読みの深さ」から見つかりました[8]。つまりPUS1については、「全エクソン解析が陰性」ではなく「全エクソン解析のCNVも陰性か」まで問う必要があるのです。
💡 用語解説:見かけ上ホモ接合と片親性ダイソミー(UPD)
患者さんが「ホモ接合(同じ変化を2つ持つ)」と判定されたのに、片方の親がその変化を持たないことがあります。検体の取り違えなどを除外したうえで考えるべきなのが、片親性ダイソミー(UPD)です。これは、ある染色体を片方の親から2本受け継ぐ現象で、2019年には父由来の12番染色体のUPDによって、PUS1のナンセンス変異が両アレルでそろった例が報告されています[9]。この場合、「両親とも保因者だから次子の再発率は25%」という通常の計算をそのまま当てはめることはできません。
実務的な診断の流れを、参考として図に示します。原因不明の鉄芽球性貧血や、若い方の貧血+運動不耐から出発し、点変異だけでなくコピー数変異まで、さらにPUS1以外の原因まで取りこぼさないことを目的とした統合的な考え方です。
運動不耐乳酸・鉄代謝・CK
所見あり高乳酸・低身長・発達
/WES・WGSPUS1・mtDNA等
病的変異?陰性ならCNV解析
確定臓器の評価へ
7. 似た病気との区別 ─ 特にMLASA2との鑑別
MLASA1と最も区別が難しいのが、MLASA2です。MLASA2は、YARS2という別の遺伝子(ミトコンドリアのチロシルtRNA合成酵素の設計図)の変化で起こる、同じく常染色体潜性の病気です[10]。PUS1はtRNAの修飾、YARS2はtRNAへのアミノ酸の結合と、分子の仕組みは違いますが、どちらも最終的にミトコンドリアでのタンパク質作りを妨げるため、「筋+骨髄+乳酸」という同じ臓器の組み合わせに行き着きます。臨床の症状だけで完全に見分けるのは難しく、PUS1が陰性のMLASAでは、YARS2の解析が最も重要な鑑別の一つになります。
このほかにも、区別すべき病気がいくつかあります。ミトコンドリアのDNA(mtDNA)側の変化で起こる型(MLASA3、MT-ATP6が関与)は、遺伝形式が核遺伝子とはまったく異なり、遺伝カウンセリングの内容も大きく変わります。乳幼児期の重い貧血・骨髄異常・多系統の障害を示すピアソン症候群(大規模なmtDNA欠失による病気)も、鑑別に挙がります。また、鉄芽球性貧血を起こす遺伝子(SLC25A38、ALAS2、ABCB7、GLRX5、TRNT1など)による病気も、症状が重なることがあります。これらのうち、当院で用語・疾患ページとして解説しているものへは本文からリンクし、そうでないものは病名のみを挙げています。
💡 なぜ「核の遺伝子か、ミトコンドリアの遺伝子か」が重要なのか
MLASA1(PUS1)やMLASA2(YARS2)は、細胞の核にある遺伝子が原因で、多くは常染色体潜性遺伝です。一方、MLASA3のようにミトコンドリア自身のDNA(mtDNA)が原因の場合、遺伝は主に母から子へ伝わる「母系遺伝」になります。同じような症状でも、原因が核かミトコンドリアかで、家族への伝わり方や再発の考え方がまったく変わります。だからこそ、症状だけでなく遺伝子レベルの確定診断が、その後の見通しや家族計画にとって大切になります[10]。
鉄芽球性貧血には、後天性のもの(骨髄異形成症候群に伴うもの、薬剤・アルコール・毒性・銅欠乏などによるもの)もあります。高齢での発症、曝露歴、可逆性などを手がかりに、遺伝性のものと区別していきます。MLASA1自体でも骨髄に異形成がみられることがあるため、骨髄の形だけでMDSと断定しないことが大切です。ピリドキシン(ビタミンB6)に反応するタイプの鉄芽球性貧血(ALAS2によるX連鎖のもの)もあり、MLASA1がB6に反応しにくい傾向とは対照的です。
8. 治療と研究 ─ 現時点でできることと、新しい手がかり
現時点で、MLASA1に対して確立した「病気そのものを治す治療(疾患修飾療法)」はありません[7]。そのため治療は、貧血・鉄過剰・ミオパチーや呼吸機能・乳酸の代謝失調・心臓や内分泌などの合併症を、それぞれ個別に管理する多職種での診療が中心になります。以下は文献に基づく管理の考え方で、実際の治療方針は主治医と相談して決めていくものです。
合併症の管理が中心
貧血には、症状やヘモグロビン値、心肺の状態に応じた赤血球輸血が必要になることがありますが、「数値を正常化するための無制限な輸血」は避ける必要があります。長期の頻回輸血の後に鉄過剰と肝線維化を来した例がある一方、同じ家系で無輸血で経過した例もあり、必要な輸血量は患者さんごとに大きく異なります[7]。鉄過剰に対しては、フェリチンや臓器の鉄を評価しながら、適応があれば鉄キレートを行います。薬剤の選択は、腎・肝機能や輸血量、臓器の鉄量を考慮して血液の専門医が判断します。呼吸機能は定期的に評価し、症状があれば夜間の換気評価を含む専門的な診療につなげます(呼吸不全は複数の死亡例の原因になっています)。心臓は心電図・心エコー、必要時に心臓MRIで評価します。筋・運動については、過度の廃用を避けつつ、耐えられる範囲での理学療法・作業療法が合理的と考えられます。
効果が一貫しないサプリメント類
いわゆる「ミトコンドリア用のサプリメント」の効果は、一貫していません。ビタミンB6は、鑑別が未確定の段階で反応性を試されることがありますが、PUS1によるMLASA1では一貫した効果は示されていません[7]。CoQ10も、改善したという単発の症例報告がある一方で、無効だった例もあります。レボカルニチンが無効だった同胞例もあります。したがって、これらを確立した治療と位置づけることはできません。
研究段階の治療候補
近年、いくつかの治療の手がかりが報告されています。最も注目されるのはmTOR阻害です。2024年のBlood誌の研究では、患者由来のPUS1変異iPS細胞と変異マウスの赤芽球でmTOR経路が活性化しており、ラパマイシン(シロリムス)が赤芽球の分化を改善しました。さらに、ある1例の患者さんにラパマイシンを投与したところ、貧血が部分的かつ持続的に改善したと報告されています[4]。この効果は、ミトコンドリアの機能そのものを完全に正常化したわけではなく、過剰なタンパク質合成の信号を抑えることで赤芽球の成熟を助けた可能性が示されています。ただし、mTOR阻害は免疫・代謝・創傷治癒など広い作用を持つ薬であり、同誌の論説も、有効性・安全性を検証するさらなる研究が必要だと明記しています[11]。症例報告レベルの効果をもって日常の標準治療とする段階ではありません。
もう一つの新しい手がかりがソマトロピン(成長ホルモン)です。2025年に報告された男性例では、成長ホルモン/IGF-1の軸に不全があり、ソマトロピン開始後にヘモグロビンが持続的に上昇して輸血が不要になりました[7]。ただしこれは対照のない単一の症例で、効果がMLASA1に特異的なのか、単に本当の成長ホルモン欠乏を補正した結果なのかは不明です。「MLASA1だから成長ホルモンを使う」という根拠にはならず、成長ホルモン欠乏が確認された方で、内分泌の専門医が通常の適応・安全性を評価する、という位置づけが妥当です。
⚠️ 大切な留保:「生物学的に有望」と「患者さんに有効で安全」は別
MLASA1は、病気の上流が単一の酵素PUS1のRNA修飾異常であること、患者由来の細胞で治療標的となる経路(mTOR)がすでに見つかっていることから、超希少疾患でありながら、仕組みに基づく治療開発に進む余地が比較的大きい病気と考えられています。一方で、現在の臨床エビデンスは依然として症例報告が主体です。ラパマイシンもソマトロピンも、報告された効果はいずれも1例規模であり、標準治療ではありません[4][7]。将来の治療研究に期待しつつも、この点は慎重に受け止める必要があります。
なお、造血幹細胞移植については、MLASA1が赤芽球だけでなく骨格筋を含む全身のPUS1欠損であるため、血液系を入れ替えてもミオパチーを直接治せないという大きな理論的な限界があります。現時点の文献からは、MLASA1の標準的な疾患修飾療法として位置づける根拠はありません。
9. 遺伝カウンセリング ─ 家族への伝わり方と再発の考え方
典型的なMLASA1は常染色体潜性(劣性)遺伝です。両親がともに同じPUS1の病的バリアントを1つずつ持つ保因者である場合、それぞれの妊娠ごとに、お子さんが発症する確率は25%、発症しない保因者になる確率は50%、変化を受け継がない確率は25%となります。性別による差はありません。報告されている血族婚の家系や同胞例も、このモデルとよく合っています。
家系内の病的バリアントが確定すれば、成人の血縁者に対する的を絞った保因者検査、妊娠前の相談、絨毛や羊水を用いた出生前の遺伝学的診断、そして着床前遺伝学的検査(PGT-M)の技術的な検討が可能になります。実際にどの選択肢を選ぶかは、それぞれの国の法制度・倫理・ご本人やご家族の価値観を含め、臨床遺伝の専門家と相談して決めていくものです。
遺伝カウンセリングでは、重症度を遺伝子型だけからは予測できないことも、あわせてお伝えする必要があります。同じp.Arg144Gln変異を持つ同胞でも、兄が重い輸血依存性貧血と成長ホルモン欠乏を呈したのに対し、妹は一度も輸血を必要としませんでした[7]。古典的なp.Arg144Trp家系でも、貧血・知的障害・筋症状の程度に大きなばらつきがあります。したがって、出生前に遺伝子型を確定できたとしても、将来の歩行機能・輸血の必要量・寿命を精密に予測することは、現時点ではできません。
💡 例外に注意:片親性ダイソミー(UPD)がある場合
先に述べたUPDは、再発リスクを考えるうえで重要な例外です。2019年の患者さんでは、父由来の12番染色体のUPDによってPUS1のp.Tyr374*が両アレルでそろいました[9]。このような場合、「両親とも保因者だから次子25%」という計算を機械的に当てはめてはいけません。UPDの成り立ち、親の実際の保因状況、染色体の構造を確認したうえで、その家族に固有の再発リスクを算定する必要があります。見かけ上ホモ接合と判明したときに、親子の検体で分離を確認することは、単なる家系確認以上の意味を持ちます。片方の親で変化が検出されない場合、UPDだけでなく、対立アレルの大きな欠失や技術的なアレル脱落なども考えられるためです。2026年に大きなPUS1欠失が実際に原因として報告されたことは、この点を一層重要にしています[8]。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。検査で何がわかり何がわからないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのかを、中立の立場で整理します。小児期発症の疾患については、直接の主治医による診療と、臨床遺伝の視点からの情報整理は役割が異なります。正確な診断に基づいて今後の選択肢を検討できるよう、判断材料を整理します。
10. よくある誤解
誤解①「三徴がそろわないからMLASA1ではない」
筋症状・乳酸・貧血は、同時にそろうとは限りません。発症の順番も時期も患者さんごとに違います。三徴すべてを厳格に求めると見逃します。組み合わせや家族歴から疑うことが大切です。
誤解②「貧血が大球性でないから除外できる」
鉄芽球性貧血は大球性と説明されがちですが、小球性を示す例もあります。赤血球の大きさ(MCV)は、MLASA1を除外する根拠にはなりません。
誤解③「遺伝子検査が陰性なら原因は別」
点変異の解析だけでは、大きな欠失(コピー数変異)を見逃すことがあります。2026年には約1万塩基の欠失が報告されました。「配列解析が陰性」ではなく「CNVも陰性か」まで確認が必要です。
誤解④「サプリメントで治せる」
B6・CoQ10・カルニチンなどの効果は一貫せず、確立した治療ではありません。研究段階のmTOR阻害やソマトロピンもまだ1例規模の報告です。合併症の管理が現在の中心です。
まとめ ─ 早期診断が臓器を守る
MLASA1は、PUS1という1つの遺伝子の両アレルの変化から始まり、筋肉・血液・成長・神経など全身に影響が及ぶ、稀なミトコンドリア病です。tRNAの化学修飾という細胞の基本的な仕組みが損なわれることで、ミトコンドリアでのタンパク質作りが滞り、進行性のミオパチー・乳酸アシドーシス・鉄芽球性貧血という三徴が現れます。ただし、その現れ方は患者さんごと、同じ家族の中でも大きく異なります[7]。
この病気で特に重要なのは、早期の診断が単なる病名の確定にとどまらないことです。診断が遅れると、長期の反復輸血によって鉄が過剰にたまり、肝臓などに障害が生じることがあります。これは適切な鉄キレートで管理できる、予防可能な合併症です[7]。若い方の原因不明の鉄芽球性貧血に、運動不耐・低身長・高乳酸血症・発達の遅れ・慢性下痢などが組み合わさっているときは、PUS1を早めに検討する価値があります。そして遺伝子解析では、点変異だけでなくコピー数変異まで見ること、見かけ上ホモ接合のときは片親性ダイソミーなども考えることが、正確な診断と適切な家族への説明につながります[8][9]。治療研究はまだ始まったばかりですが、仕組みに基づく治療標的が見えてきていることは、今後への手がかりといえます。
よくある質問(FAQ)
Q1. MLASA1とはどんな病気ですか?
MLASA1(ミオパチー・乳酸アシドーシス・鉄芽球性貧血1型)は、PUS1という遺伝子の両方のコピーに病的な変化があることで起こる、常染色体潜性(劣性)遺伝のミトコンドリア病です。進行性の筋力低下(ミオパチー)、血液が酸性に傾く乳酸アシドーシス、鉄がうまく使えないタイプの貧血(鉄芽球性貧血)という3つの特徴を持ちます。ただしこの3つが必ずしも同時にそろうとは限らず、症状の重さは同じ家族の中でも大きく異なります。世界的にも症例数はごく限られています。
Q2. なぜPUS1の変化で全身に症状が出るのですか?
PUS1は、細胞内でタンパク質を作るのに欠かせない転移RNA(tRNA)を化学修飾する酵素の設計図です。この修飾(シュードウリジン化)がうまくいかないと、特にミトコンドリア(エネルギーの発電所)でのタンパク質作りが滞り、エネルギー産生が低下します。エネルギーをたくさん使う筋肉や骨髄などで症状が出やすく、結果として全身のさまざまな臓器に影響が及びます。
Q3. どのように診断しますか?
血算・網赤血球・乳酸・鉄代謝などの血液検査、骨髄の鉄染色(環状鉄芽球の確認)、必要に応じて筋生検や呼吸鎖の解析を行い、最終的にはPUS1の遺伝子解析で両アレルの病的バリアントを確認して確定します。重要なのは、1塩基〜小さな変化だけでなく、大きな欠失(コピー数変異)まで調べることです。2026年には約1万塩基の欠失が報告されており、配列解析だけでは見逃す可能性があります。
Q4. 治せる病気ですか?どんな治療がありますか?
現時点で、病気そのものを治す確立した治療法はありません。治療は、貧血に対する輸血、鉄過剰に対する鉄キレート、呼吸・筋肉・心臓・内分泌などの合併症の管理が中心です。ビタミンB6やCoQ10などのサプリメントは効果が一貫しません。近年、mTOR阻害薬(ラパマイシン)や成長ホルモン(ソマトロピン)が貧血を改善したという報告がありますが、いずれもまだ1例規模の報告で、標準治療ではありません。治療方針は必ず主治医とご相談ください。
Q5. 子どもに遺伝しますか?
典型的なMLASA1は常染色体潜性(劣性)遺伝です。両親がともに同じPUS1の病的バリアントを持つ保因者の場合、それぞれの妊娠でお子さんが発症する確率は25%です。ただし、片親性ダイソミー(UPD)という特殊な例では、この計算がそのまま当てはまらないことがあります。家系内の変化が確定すれば、保因者検査や出生前診断、着床前遺伝学的検査(PGT-M)の検討が可能です。実際の選択は臨床遺伝専門医とご相談ください。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝性の病気や遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Missense mutation in pseudouridine synthase 1 (PUS1) causes mitochondrial myopathy and sideroblastic anemia (MLASA). Am J Hum Genet. 2004. [PubMed 15108122]
- [2] Mitochondrial myopathy and sideroblastic anemia (MLASA): missense mutation in the pseudouridine synthase 1 (PUS1) gene is associated with the loss of tRNA pseudouridylation. J Biol Chem. 2005. [PubMed 15772074]
- [3] Nonsense mutation in pseudouridylate synthase 1 (PUS1) in two brothers affected by myopathy, lactic acidosis and sideroblastic anaemia (MLASA). J Med Genet. 2007. [PubMed 17056637]
- [4] Mitochondrial tRNA pseudouridylation governs erythropoiesis. Blood. 2024. [PubMed 38635773]
- [5] Pseudouridine synthase 1 deficient mice, a model for Mitochondrial Myopathy with Sideroblastic Anemia, exhibit muscle morphology and physiology alterations. Sci Rep. 2016. [PubMed 27197761]
- [6] Clinical and molecular study in a long-surviving patient with MLASA syndrome due to novel PUS1 mutations. Neurogenetics. 2016. [PubMed 26556812]
- [7] Myopathy, lactic acidosis and sideroblastic anemia syndrome 1 (MLASA1): clinical hallmarks in a large pedigree with a novel PUS1 R144Q mutation, remarkable response to somatropin, and review of the literature. Haematologica. 2025. [PubMed 40438980]
- [8] Respiratory complex I deficiency caused by a novel multi-exonic PUS1 deletion. J Hum Genet. 2026. [PubMed 41361485]
- [9] A uniparental isodisomy event introducing homozygous pathogenic variants drives a multisystem metabolic disorder. [PMC6913148]
- [10] Mutation of the mitochondrial tyrosyl-tRNA synthetase gene, YARS2, causes myopathy, lactic acidosis, and sideroblastic anemia–MLASA syndrome. Am J Hum Genet. 2010. [PubMed 20598274]
- [11] Lost in translation. Blood. 2024. [Blood editorial]






