

目次

滑脳症3型(かつのうしょう3がた:Lissencephaly 3/LIS3、OMIM 611603)は、12番染色体にあるTUBA1A遺伝子の変異によって、胎児期の脳づくりの途中で神経細胞の「引っ越し(移動)」がうまくいかず、大脳の表面がなめらかになってしまう、とてもまれな先天性の脳形成異常です[5]。多くは親から受け継いだものではなく、赤ちゃんで新しく生じた変異(de novo)が原因です[3]。この記事では、病気のしくみから症状、特徴的な脳MRIの見え方、生まれる前に何がわかるのか、遺伝のしかたと再発リスク、そして治療の現状までを、臨床遺伝専門医が医学的根拠に基づいて解説します。
🧠Q. 滑脳症3型(TUBA1A)とは?
12番染色体のTUBA1A遺伝子の変異で、神経細胞の移動レールである「微小管」がうまく働かず、大脳の表面がなめらかになる脳形成異常です。重度の発達の遅れ・てんかん・筋緊張の異常などが手がかりになり、脳MRIでは基底核の左右非対称な形の乱れなど特徴的な所見がみられます。
🧬Q. 親から遺伝しますか?
ほとんどが赤ちゃんで新しく生じた変異(de novo)で、ご両親は健康なことが大半です。家族歴がなくても起こり、次のお子さんへの再発リスクは通常低いですが、まれに生殖細胞系列モザイクの例があるため遺伝カウンセリングでの確認が大切です。
🌸Q. 生まれる前にわかりますか?
染色体の数を調べる一般的なNIPTでは検出できません。実際には超音波・胎児MRIで脳の形の異常が見つかったことをきっかけに疑われ、羊水検査・絨毛検査で採った細胞の遺伝子解析で確定していきます。
1. 滑脳症3型とは:まず全体像をつかむ
滑脳症(Lissencephaly)は、ギリシャ語の「なめらかな(lissos)脳(enkephalos)」に由来する言葉で、大脳の表面にあるはずのしわ(脳回・脳溝)が乏しくなり、表面がなめらかになってしまう脳形成異常の総称です[5]。しわがまったく無い状態を無脳回、しわが少なく幅広くなった状態を厚脳回と呼び、これらは連続したスペクトラム(幅のある病態)を形づくります[1]。しわが減ると脳の表面積が小さくなり、複雑な脳の働きが十分に営まれなくなるため、重い神経症状が生じます。
この「滑脳症」にはいくつかのタイプがあり、原因となる遺伝子によって番号がつけられています。最も多いのはLIS1(PAFAH1B1)によるもの、2番目に多いのがX染色体上のDCX(ダブルコルチン)によるもので、この2つで古典的な滑脳症のおよそ85%を占めるとされてきました[1]。その残りの原因不明例のなかから、次世代シーケンサーによる網羅的な解析で新たに見つかったのが、12番染色体(12q13.12)にあるTUBA1A遺伝子の変異による「滑脳症3型(LIS3、OMIM 611603)」です[1][6]。
💡 用語解説:無脳回・厚脳回(むのうかい・こうのうかい)
通常の脳の表面には、たくさんのしわ(盛り上がった脳回と、その間の溝である脳溝)があります。無脳回(agyria)はしわがほとんど無く表面が完全にツルツルの状態、厚脳回(pachygyria)はしわの数が減って一つひとつが太く平べったくなった状態を指します。滑脳症では、この無脳回から厚脳回までの幅のある変化が、皮質の厚みの増加とともに現れます。
TUBA1A変異による脳の異常は、滑脳症だけにとどまりません。小脳の低形成、脳梁(左右の大脳をつなぐ橋)の欠損や変形、大脳基底核の形の乱れなど、中枢神経系のさまざまな階層に及ぶことが大きな特徴です[2]。TUBA1Aは、こうした複雑な脳形成異常を起こす「チューブリン異常症(tubulinopathy)」と総称される病気のなかで、最も頻度の高い原因遺伝子として確立しています[2]。
歴史的にみると、TUBA1Aは「小脳低形成を伴う滑脳症(LCH)」という、それまで原因のわからなかったまれな型の主要な原因として最初に特定された遺伝子でもあります[1]。つまり、脳の表面がなめらかになるだけでなく、小脳まで小さいという珍しい組み合わせを説明できる遺伝子として、大きな意味をもって登場しました。また、極端な小頭症と滑脳症が重なる最重症型「微小滑脳症」の一因にもなり、TUBA1Aは軽い脳回の乱れから致死的な脳の形成不全まで、非常に幅広いスペクトラムに関わることがわかっています[2]。
なお、名前のよく似た「中手骨異形成を伴う滑脳症3型」という別の症候群も存在しますが、これはTUBA1Aによる滑脳症3型(LIS3、OMIM 611603)とは異なる病気です。混同しやすいため、この記事で扱う滑脳症3型はあくまでTUBA1A遺伝子の変異による脳形成異常を指す、と整理すると混同を避けられます。

🩺 院長コラム【脳の「かたち」と遺伝学的診断】
臨床遺伝専門医として文献を踏まえると、胎児の超音波やMRIでみられる脳回形成、基底核、小脳、脳梁などの所見は、原因遺伝子を検討する重要な手がかりになります。TUBA1Aを含むチューブリン異常症では、大脳皮質だけでなく基底核・小脳・脳梁など複数の脳構造に特徴的な所見が現れることがあります。画像所見と遺伝学的検査の結果を組み合わせて評価することが、正確な診断と再発リスクの検討に重要です。
2. 原因遺伝子TUBA1Aと微小管のしくみ
🔍 関連記事:微小管とは/核移動(nucleokinesis)とは/チューブリン異常症とは
TUBA1A遺伝子は、細胞の骨組みであり物流のレールでもある「微小管(びしょうかん)」の主要な材料、α-チューブリンという部品の設計図です[2]。α-チューブリンは、よく似た相棒であるβ-チューブリンとペアを組み、それが縦に連なって束ねられることで、ストローのような中空の管、すなわち微小管になります。この微小管は、細胞が分裂したり、形を変えたり、内部で荷物を運んだりするための足場になります。
💡 用語解説:微小管(びしょうかん)
微小管は、細胞の中に張りめぐらされた「柱」であり「線路」でもある管状の繊維です。神経細胞では、核や物質を運ぶレールになり、この線路の上を、荷物を運ぶトラックのようなモータータンパク質(ダイニンやキネシン)が走ることで、細胞のなかの輸送が成り立っています。TUBA1Aは、この線路そのものの材料なのです。
脳のなかには、TUBA1A以外にも複数のα-チューブリンがあります。しかしTUBA1Aは、分裂を終えて神経細胞になった直後の細胞(有糸分裂後ニューロン)で特にさかんに読み取られ、とりわけ胎児期の脳がつくられる時期に発現がピークを迎えます[2]。逆に、神経細胞になる前の未熟な細胞やグリア細胞ではほとんど発現しません。この「神経細胞にしぼられた発現」が、TUBA1Aの異常が主に脳の症状として現れる理由を説明しています。しかも、TUBA1Aが担う役割を脳の別のα-チューブリンがそのまま肩代わりすることはできず、代わりのきかない部品だと考えられています[1]。
神経細胞の「引っ越し」を支える微小管
大脳皮質は、きれいな層構造をもっています。この層は、脳の内側(脳室帯)で生まれた神経細胞が、脳の表面に向かって次々に移動していくことで作られます。この引っ越し作業を「神経細胞移動」と呼びます。神経細胞はまず先導する突起を表面側へ伸ばし、微小管のレールを使って中心体を前に送り、それを追うように核を引っぱって前進します。この核の移動を「核の牽引(nucleokinesis)」と呼びます[2]。
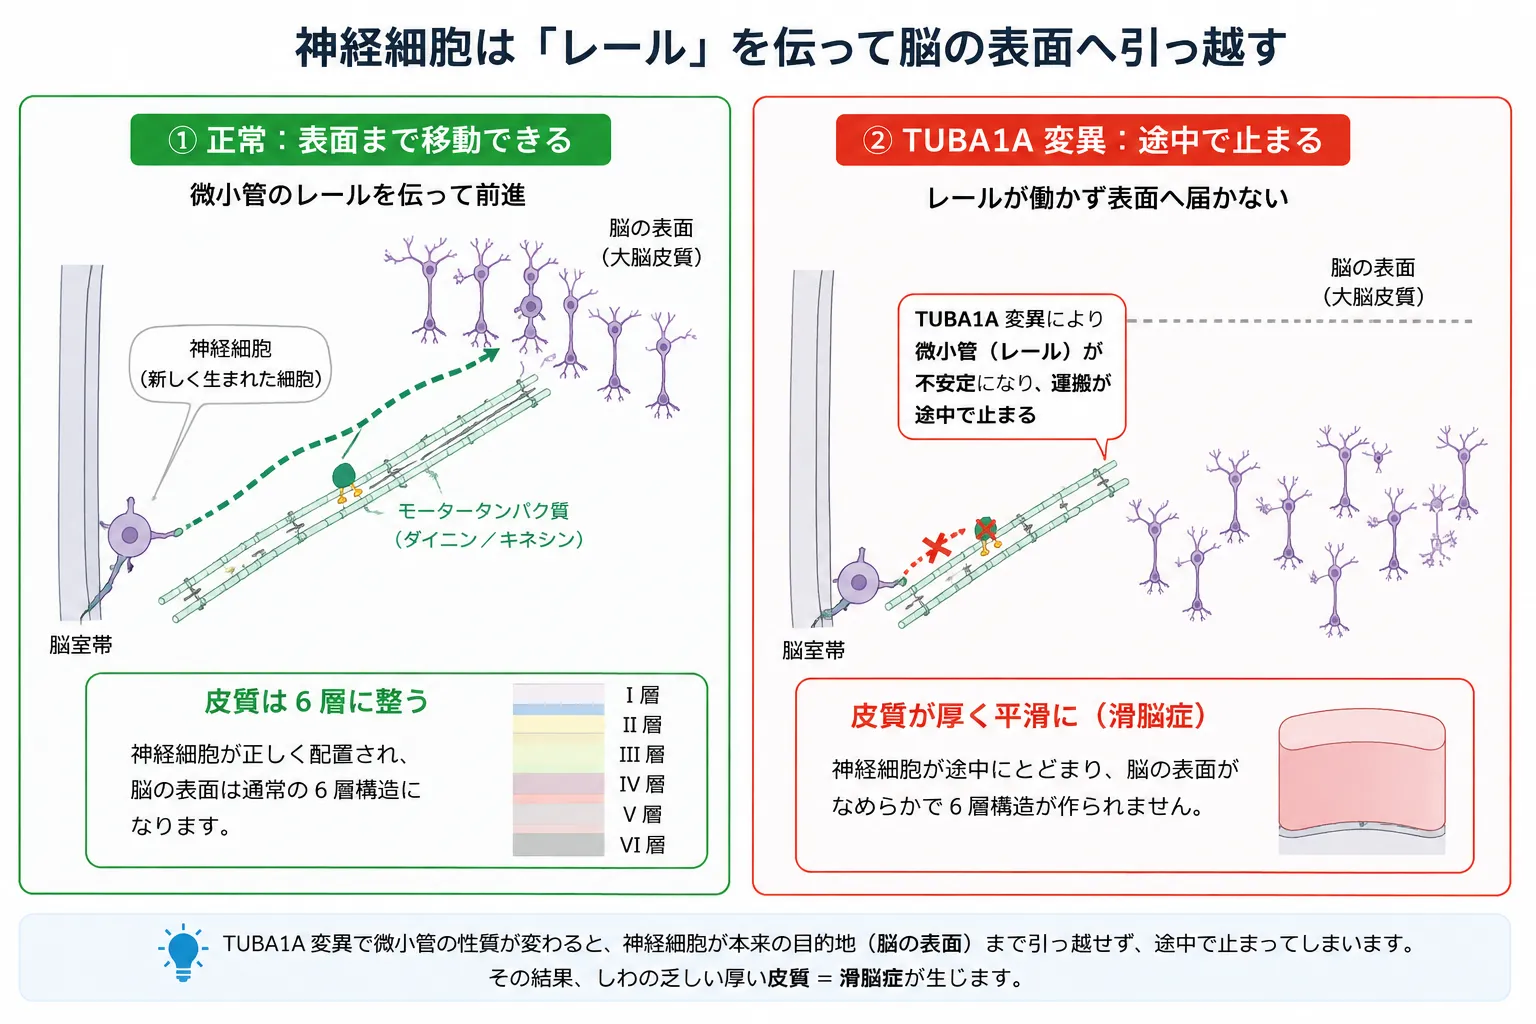
TUBA1A変異で微小管の性質が変わると、神経細胞が本来の目的地(脳の表面)まで引っ越せず、途中で止まってしまいます。その結果、しわの乏しい厚い皮質=滑脳症が生じます。
なぜ変異が病気を起こすのか——「毒する」しくみ
TUBA1Aで見つかる変異の大半は、設計図の1文字が置き換わる「ミスセンス変異」です[1]。ここで大切なのは、単にタンパク質の量が半分に減って足りなくなる(ハプロ不全)だけでは説明がつかない、という点です。変異したチューブリンが微小管に組み込まれたうえで、正常な働きを内側から「じゃまする(毒する)」ことがあるのです[2]。
💡 用語解説:ハプロ不全と優性阻害(毒する変異)
ハプロ不全は「材料が半分に減って足りない」イメージです。これに対して優性阻害(ドミナントネガティブ)は、「不良品が製品ラインに混ざって全体を止める」イメージで、正常な遺伝子が半分残っていても症状が出ます。TUBA1Aの一部の病的ミスセンス変異では、このような優性阻害作用が示されています。
TUBA1Aの変異が微小管の働きをじゃまするやり方は、変異がタンパク質のどこに起こるかによって、実はいくつかのパターンに分かれます。大きく分けると、(1)できたてのチューブリンが正しい形に折りたたまれる過程でつまずくもの、(2)微小管に組み込まれても不安定で壊れやすくなるもの、(3)微小管には組み込まれるがモータータンパク質との「やり取り」を妨げるもの、の3つです[2]。同じTUBA1Aの病気でも、変異の「置き場所」によってこれほど作用のしかたが違う点が、症状に幅が出る一因になっています。
なかでも、Arg402(アルギニン402)は代表的な変異集積部位で、R402C・R402Hなどの置換が繰り返し報告されています[2][3]。この部分は、微小管とモータータンパク質の「ダイニン」が結合する面にあたります。研究では、R402の変異型チューブリンは微小管に組み込まれたうえで、ダイニンの働きを選択的にじゃまし、しかもその阻害の強さは細胞内の変異タンパク質の量に比例して大きくなることが示されました[2]。神経細胞の核の移動はダイニンの引く力に大きく頼っているため、この時期にダイニンが妨げられると神経細胞が表面へ移動できず、広範な古典的滑脳症が生じるのです[2]。
また、同じR402の位置でも、置き換わるアミノ酸の種類によって影響の強さがわずかに異なることが報告されています。実験モデルでは、R402Hのほうがより神経細胞の移動を妨げやすい傾向が示され、これは臨床でR402Hの患者さんのほうがR402Cよりも重い滑脳症を示しやすいという観察とも一致します[2]。こうした知見は、「変異が起こったこと」だけでなく「どんなアミノ酸に置き換わったか」までが症状を左右することを示しており、正確な分子診断の重要性を示しています。
3. 主な症状:脳から目まで広がる特徴
滑脳症3型の症状は幅広いことがわかっています。出生後・胎児例を含む166人・121種類の変異を集めた大規模なコホート研究では、最も多く報告された特徴は、発達の遅れ(98%)、脳梁の異常(96%)、小頭症(76%)、無脳回・厚脳回を含む滑脳症(70%)でした[3]。以下に代表的な症状を整理します。
- ➤重度の発達の遅れ・知的障害:首のすわり・寝返り・おすわり・歩行といった運動発達が著しく制限されることがあります。多くの症例で最重度の知的障害を伴います[5]。
- ➤筋緊張の異常:新生児期には強い筋緊張の低下(ぐにゃぐにゃした状態)を示し、成長とともに手足がつっぱる痙直型四肢麻痺へ進むことが多いです[5]。
- ➤難治性のてんかん:重い脳形成異常をもつ場合、乳児期早期から治療の難しいてんかん(点頭てんかんなど)が高い頻度で起こります[5]。
- ➤哺乳・嚥下の障害:飲み込みが難しく、誤嚥性肺炎などの合併症が経過に影響することがあります[5]。
- ➤目の症状:視神経の低形成、眼振(目のふるえ)、斜視などがしばしば見られ、TUBA1Aの一部の変異は眼を動かす筋肉の異常(先天性眼外筋線維症)とも関連することが報告されています[7]。
てんかんについては、乳児期に点頭てんかん(てんかん性スパスム)として始まることが多く、これが脳のわずかな機能をさらに損なう「てんかん性脳症」を引き起こすことがあります。成長とともに発作の型は多様化し、焦点発作、全般性の強直間代発作、脱力発作などが混在するようになります。多くの場合、抗てんかん薬が効きにくい難治性の性質をもつため、複数の薬や治療法を組み合わせた管理が必要になります[2]。一方で、単純化脳回パターンのような軽い型ではてんかんの起こりやすさは低めで、変異そのものよりも「結果として生じた皮質の形の異常の深刻さ」が発作の起こりやすさに関わると考えられています[2]。
重要なのは、臨床的な重症度は、脳の形の異常の程度とよく対応するという点です[2]。重い古典的滑脳症や小頭滑脳症では上記の症状が強く現れる一方、比較的軽い脳回の異常にとどまる型では、運動障害が軽く知的障害も中等度にとどまり、なかには成人期まで比較的良好に経過する例も報告されています[2]。同じ変異でも症状に幅が出ることがあり、一律に予後を決めつけることはできません。だからこそ、画像所見と遺伝情報を両面から丁寧に見ていくことが、見通しを立てるうえで欠かせないのです。
4. 脳MRI所見:脳の形からわかること
🔍 関連記事:滑脳症の全体像/微小滑脳症/ミラー・ディッカー症候群
TUBA1A関連疾患を、ほかの原因の滑脳症から見分けるうえで最も頼りになるのが、大脳皮質以外に現れる特徴的なMRI所見です[4]。とりわけ診断の手がかりになるのが、大脳基底核の左右非対称な形の乱れで、尾状核や視床がいびつに丸くふくらみ、それらの間を仕切る内包前脚という部分が広がったり枝分かれしたり、あるいは消えてしまったりします。これはほかの脳形成異常ではあまり見られない、TUBA1Aらしい所見として知られています[2]。
大脳皮質そのものにも、さまざまな異常が現れます。多くの患者さんで、脳の表面がなめらかになる「滑脳症スペクトラム」が見られ、これに加えて小脳・脳幹の低形成、脳梁の欠損や変形なども高い頻度で合併します[2]。大規模なコホート研究(Bahi-Buissonら)に基づき、大脳皮質の異常は次のように整理できます[4]。臨床の重症度は、この皮質の形の異常の程度とよく対応します。
| 大脳皮質の異常タイプ | 画像上の特徴 |
|---|---|
| 古典的滑脳症 | 皮質が著しく厚く、脳表がなめらか。後頭側で重く前頭側で軽い勾配を示すことがある。 |
| 中心優位型の厚脳回 | 脳の中央付近を中心に脳回が厚く平滑化。丸くふくらんだ癒合性の基底核を伴いやすい。 |
| 小脳低形成を伴う滑脳症 | 皮質の平滑化に加えて、小脳が不釣り合いに小さく未発達。 |
| 微小滑脳症 | 高度の小頭症を伴う最も重い型。みぞがほとんど形成されない。 |
| 異形成脳回 | 皮質の厚さは保たれるが、みぞの深さや向きが不規則で「粗い」表面になる。 |
| 単純化脳回パターン | みぞの数が減り間隔が広がる、比較的軽い異常。 |
LIS1の欠失が関わるミラー・ディッカー症候群のように、染色体の微細な欠失が原因となる滑脳症もあります。TUBA1Aによる古典的滑脳症は画像がLIS1型と似ることがありますが、基底核・小脳・脳梁の合併所見があると、TUBA1Aを含むチューブリン異常症が強く疑われます[2]。
5. 遺伝と再発リスク:de novoが大半
滑脳症3型は、遺伝形式としては常染色体顕性(優性)遺伝の形をとります。ただし実際に親から受け継がれることは非常にまれで、患者さんのほぼ全員で、精子や卵子ができる過程や受精後の初期に新しく生じた新生突然変異(de novo変異)が原因です[3]。多くの場合、ご両親の血液を調べても変異は見つからず、ご両親自身は健康です[2]。
💡 用語解説:新生突然変異(de novo変異)
新生突然変異(de novo変異)とは、親のどちらももっていない変異が、子どもで初めて新しく生じることです。家族歴がまったくなくても起こるため、親の行動や生活習慣が直接の原因という意味ではありません。de novo変異は生殖細胞形成時または受精後の細胞分裂過程で新たに生じる遺伝子変化で、TUBA1A関連疾患の大半はこのタイプです。
新生突然変異が原因の場合、次のお子さんで同じ病気が再び起こる確率(再発リスク)は、一般的には非常に低いと考えられます。ただし例外があります。ごく一部のご家族では、親の生殖細胞(精子や卵子のもとになる細胞)の一部にだけ変異がある生殖細胞系列モザイクの状態がありえます。この場合、親に症状がなくても次のお子さんへの再発リスクが一般集団より高くなることがあるため、正確な情報にもとづく遺伝カウンセリングがとても大切になります[2]。
遺伝カウンセリングでは、臨床遺伝専門医が、遺伝形式や再発リスク、検査で分かること・分からないこと、次子への対応の選択肢などを、ご家族の価値観を尊重しながら中立的にお伝えします。当院では、特定の検査や選択を押しつけることはせず、ご家族がご自身で納得して意思決定できるよう情報提供を行っています。ご家族内で病気の原因となるTUBA1Aの変異がすでに特定されていれば、その情報をもとに出生前診断や着床前遺伝学的検査(PGT-M)といった選択肢を具体的にご説明できます。
6. 検査・診断:出生前と出生後で分けて理解する
🔍 関連記事:滑脳症NGSパネル検査/羊水検査・絨毛検査/TUBA1A遺伝子
滑脳症3型の診断は、脳MRIの特徴的な所見と、遺伝子検査による変異の同定を組み合わせて行います。ここで大切なのは、「出生前」と「出生後」で検査の考え方が異なることです。
🤰 出生前の検査
きっかけは、超音波や胎児MRIで見つかる脳の形の異常(滑脳症、脳梁の欠損、小脳の低形成、小頭症など)です。ここで、多くの方が誤解されやすい重要な点があります。滑脳症3型は「染色体の数の異常」ではなく、1つの遺伝子(TUBA1A)の新生突然変異です。したがって、染色体の数を調べる一般的なNIPT(出生前スクリーニング)では検出できません。確定には、絨毛検査・羊水検査で採取した細胞を用いた遺伝子解析が必要です。
一般に、父親の年齢が高くなるほど、子どもに生じるde novo一塩基変異の数が増えることが知られています[8]。ただし、TUBA1A関連疾患について、父親の年齢だけから個別の発症リスクを推定できるわけではありません。父親の年齢とデノボ変異の関係は一般的な背景知識として位置づける必要があります。ご家族内でTUBA1Aの変異がすでに判明している特別な場合には、その変異に的をしぼった出生前の遺伝子解析が選択肢になります。
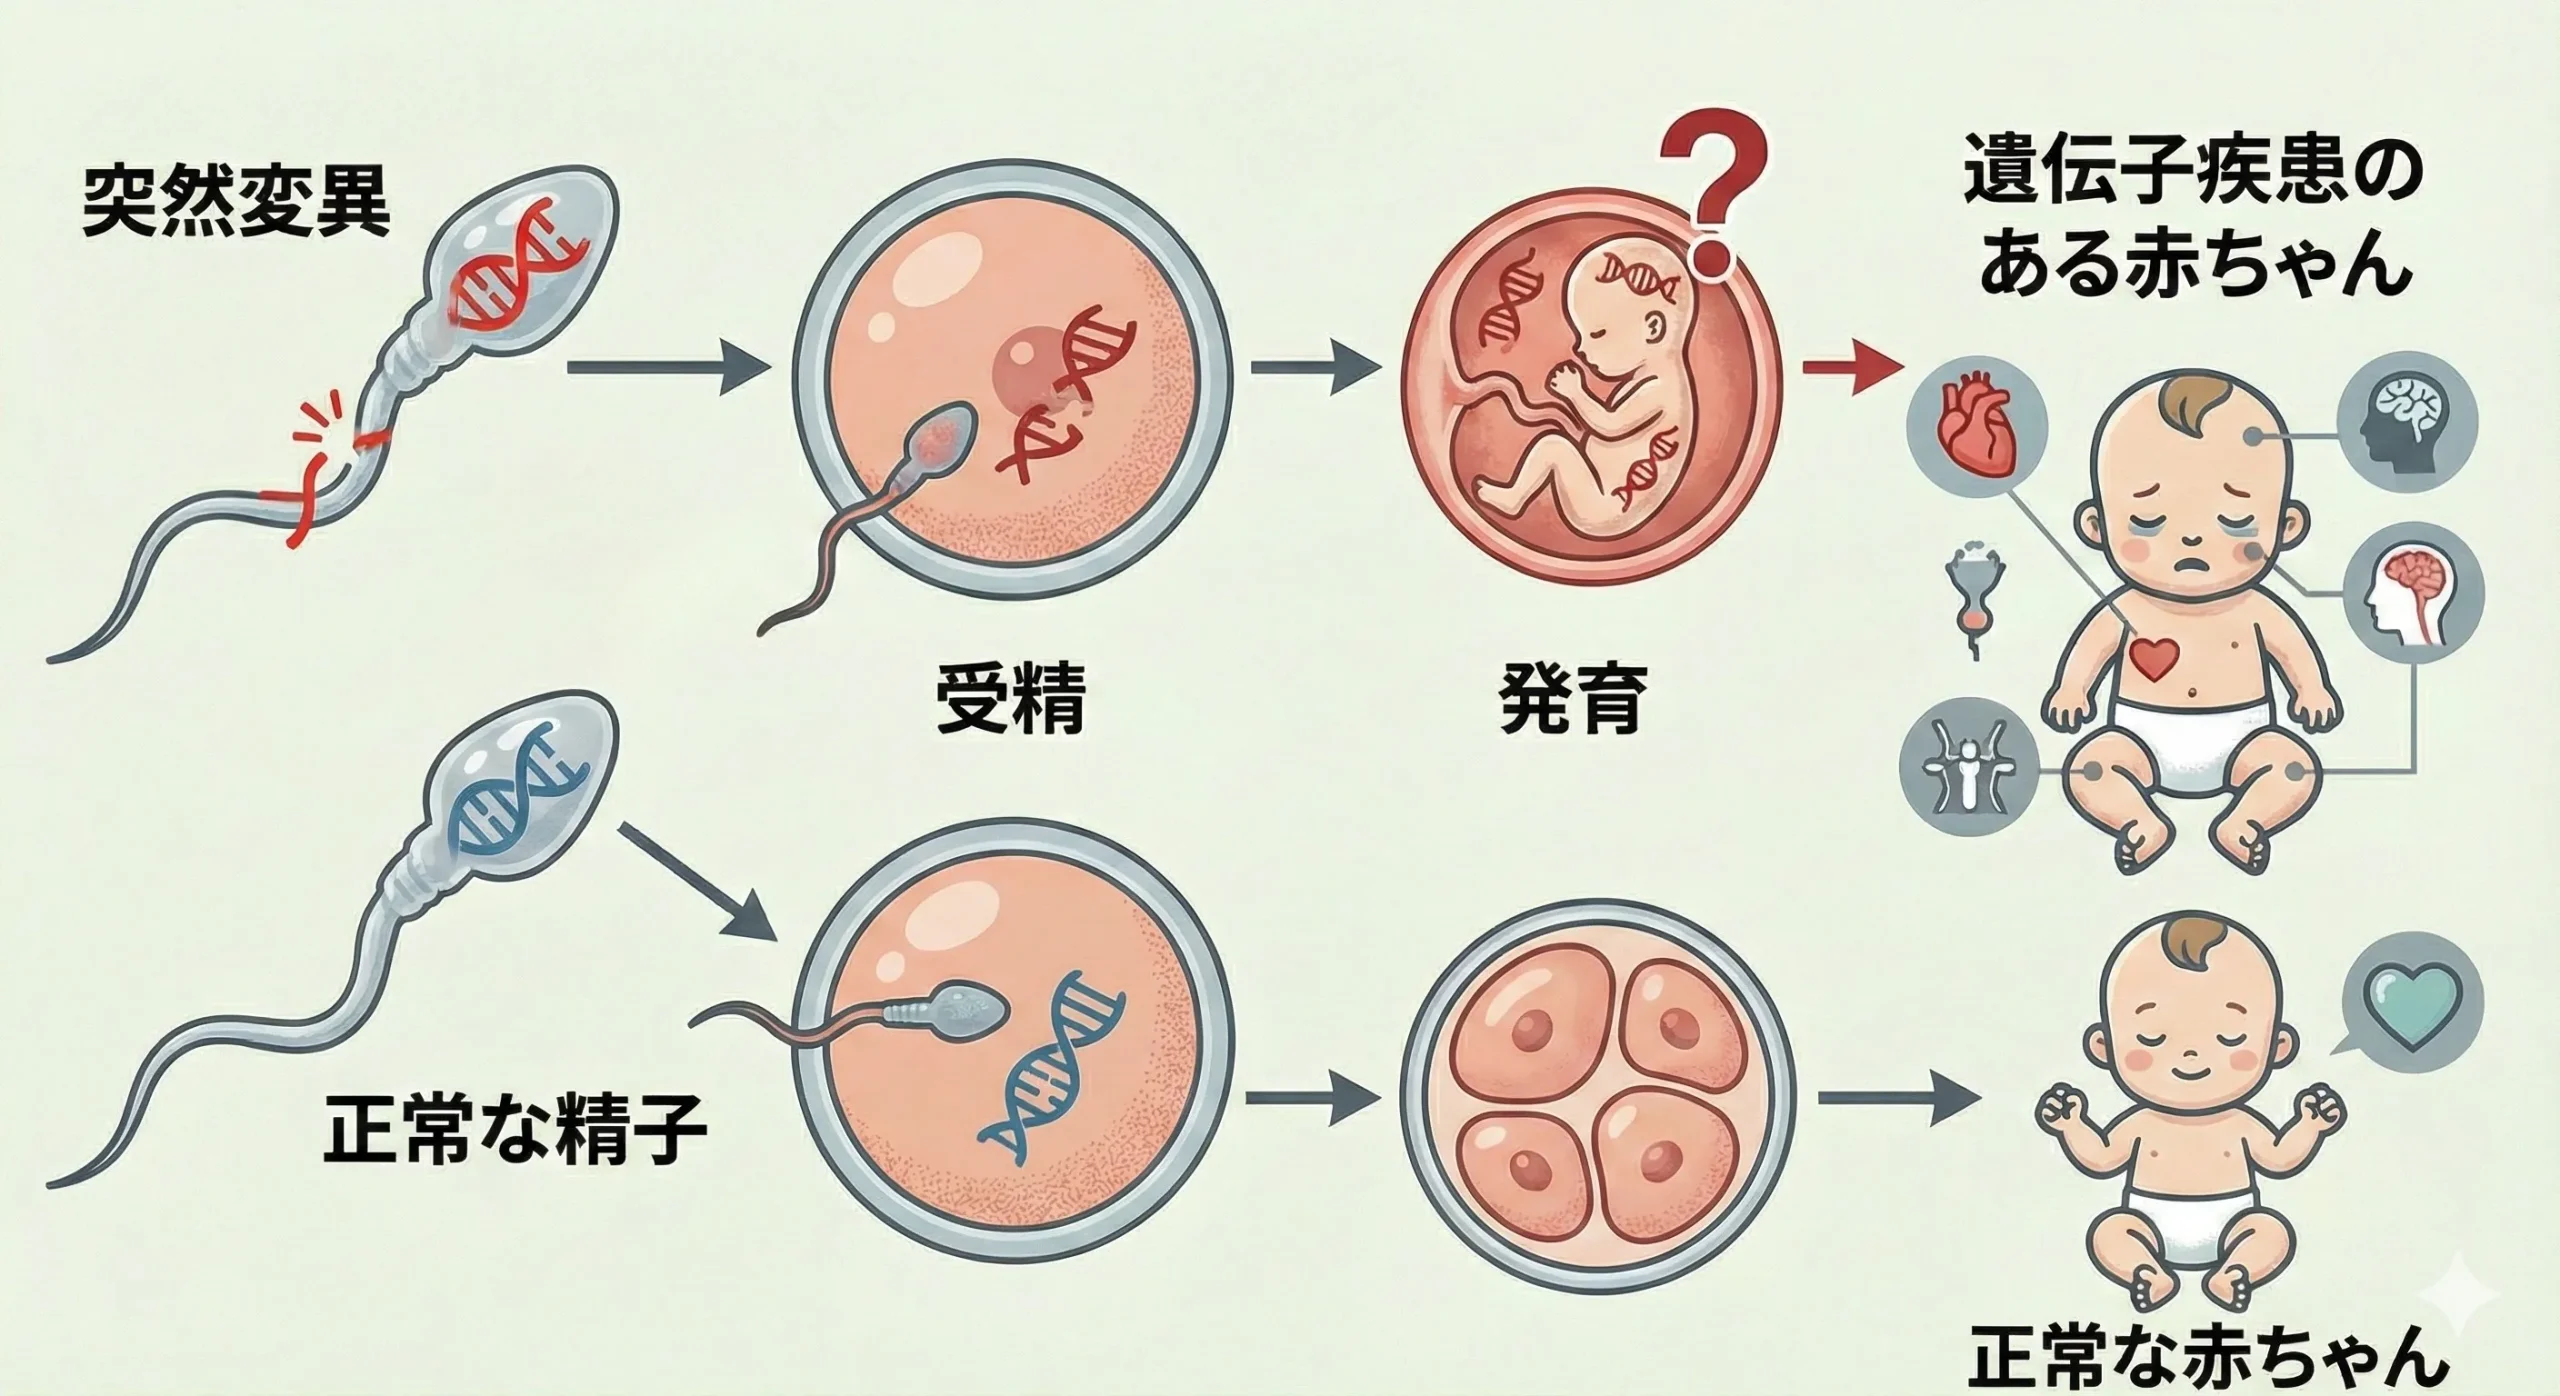
(父親由来の遺伝子変異が子へ伝わるイメージ)
👶 出生後の検査
脳形成異常が疑われる場合、関連遺伝子をまとめて調べる滑脳症NGSパネル検査や大脳皮質形成異常NGSパネルが用いられます。滑脳症の原因遺伝子はTUBA1Aだけではなく、最も頻度の高いLIS1、2番目に多いDCX、ARXなどがあり、これらをまとめて調べられるのがパネル検査の利点です。パネルで見つからない場合は、より幅広く調べるクリニカルエクソーム検査が受け皿になります。
臨床遺伝専門医として文献を踏まえると、画像所見や臨床像に応じて、適切な検査範囲と解析法を選ぶことが重要です。遺伝子パネルは関連遺伝子を重点的に解析できる一方、エクソーム解析はより広い原因候補を探索できます。広範な検査では意義不明の変異(VUS)や偶発的所見が増える可能性があるため、結果の解釈と必要に応じた確認検査が重要です。TUBA1Aの一塩基置換は、適切に設計・検証されたNGSやサンガー法などで解析できます。近年は、遺伝子検査で偶然TUBA1Aの変異が見つかったあとに、過去のMRI画像を見直して微妙な脳の異常を新たに見つける「リバースフェノタイピング」という進め方も勧められています[2]。
🩺 院長コラム【「わかること」と「わからないこと」を正直に】
遺伝子検査で分かる範囲には限界があります。TUBA1Aのように変異の位置や性質によって機能への影響が異なる遺伝子では、同じ診断名でも臨床像に幅があります。遺伝医学では、「同じ遺伝子でも変異の性質によって臨床的な意味が異なる」という原則が重要で、これは滑脳症の分子診断でも同様です。検査で確実に言えることと、現時点では判断できないことを区別して説明し、画像所見・臨床像・遺伝学的所見を合わせて解釈することが重要です。数値や検査結果は、診断・予後・再発リスクについて医学的に判断するための情報として、限界も含めて説明する必要があります。
7. 治療と予後:いまできること
2026年時点で、TUBA1A遺伝子の変異そのものを治したり、すでに形成された脳の構造を元に戻したりする根本的な治療法はありません。したがって治療の主眼は、合併症の予防、つらい症状の緩和、そしてご本人とご家族の生活の質を保つことに置かれます。複数の診療科が連携する集学的なケアが基本になります。
- ➤てんかんの管理:複数の抗てんかん薬による治療が中心ですが、難治性のことが多く、ケトジェニック・ダイエットや迷走神経刺激療法(VNS)が検討されることもあります。
- ➤栄養・呼吸の管理:飲み込みが難しい場合、誤嚥性肺炎を防ぐために早期の経管栄養(胃瘻など)が検討されます。
- ➤運動機能のケア:理学療法・作業療法により、関節の拘縮予防や姿勢の保持を支えます。痙縮に対してボツリヌス毒素などが用いられることもあります。
- ➤感覚器のケア:視覚・聴覚の評価と、必要に応じた支援機器の導入が、発達を支えるうえで役立ちます。
予後は、脳の構造的な異常の広がりと、てんかんや下位脳神経の機能不全の程度によって大きく異なります。小頭滑脳症や重い小脳・脳幹の低形成を伴う最重症例では生命予後が厳しく、乳児期に亡くなる例も報告されています[5]。一方で、大脳皮質の異常が部分的で軽い型では、小児期の危機を越えて成人期まで生存する例もあります[5]。重症度に幅があるため、画像と遺伝情報を丁寧に見極めることが、見通しを立てるうえで欠かせません。
原因がTUBA1Aと分かったことで、微小管やモータータンパク質の働きを分子レベルで狙う治療研究への道も、少しずつ開かれつつあります。研究の進歩により、どの変異がどんなしくみで病気を起こすのかが「分子の言葉」として読めるようになってきており、これは将来の治療につながる大切な土台です[2]。
🏥 正確な診断に基づいて、選択肢を検討するために
滑脳症・チューブリン異常症をはじめとする脳形成異常・遺伝性疾患の
遺伝子検査・遺伝カウンセリング・NIPTは
臨床遺伝専門医が運営するミネルバクリニックへ。
カウンセリングから結果の説明、その後のケアまで、終始責任をもって支援します。
🏥 ミネルバクリニックの特徴
臨床遺伝専門医が運営する医療機関です
✓ カウンセリング・判定・陽性後のケア・確定検査まで一貫対応
✓ 2025年6月から確定検査(絨毛検査・羊水検査)を自院で実施
✓ 生涯にかかわる検査だからこそ、スピードより「正確性」を最優先
8. よくある誤解
誤解①「家族に同じ病気の人がいないから遺伝ではない」
滑脳症3型の多くは新生突然変異で起こります。家族歴がなくても遺伝子の変化が原因であり、「遺伝子の病気であること」と「親から受け継いだこと」は別の話です。
誤解②「NIPTを受けていれば分かったはず」
一般的なNIPTは染色体の数の異常をみる検査です。TUBA1Aのような1つの遺伝子の変異は対象外で、通常のNIPTでは検出できません。出生前は超音波・胎児MRIの画像所見が入り口になります。
誤解③「変異が同じなら症状も同じ」
TUBA1Aは変異の場所によって影響が大きく異なり、同じ変異でも遺伝的背景や偶然の要素で症状に幅が出ることが報告されています。一律に予後を決めつけることはできません。
誤解④「脳の異常はすべて最重症」
重い滑脳症から比較的軽い脳回の異常まで、TUBA1A関連疾患の重症度には幅があります。軽い型では成人期まで比較的良好に経過する例も報告されています[2]。
よくある質問(FAQ)
関連記事
参考文献
- [1] TUBA1A mutations cause wide spectrum lissencephaly (smooth brain) and suggest that multiple neuronal migration pathways converge on alpha tubulins. Hum Mol Genet. 2010. [PubMed 20466733]
- [2] TUBA1A mutations identified in lissencephaly patients dominantly disrupt neuronal migration and impair dynein activity. Hum Mol Genet. 2019. [PubMed 30517687]
- [3] The mutational and phenotypic spectrum of TUBA1A-associated tubulinopathy. Orphanet J Rare Dis. 2019. [PMC6371496]
- [4] The wide spectrum of tubulinopathies: what are the key features for the diagnosis? Brain. 2014. [PubMed 24860126]
- [5] Tubulinopathies Overview. GeneReviews®, NCBI Bookshelf. [NBK350554]
- [6] Lissencephaly 3; LIS3. OMIM #611603. [OMIM 611603]
- [7] Jurgens JA, et al. Novel variants in TUBA1A cause congenital fibrosis of the extraocular muscles with or without malformations of cortical brain development. Eur J Hum Genet. 2021. [PubMed 33649541]
- [8] Kong A, et al. Rate of de novo mutations and the importance of father's age to disease risk. Nature. 2012. [PubMed 22914163]
※本記事は一般の方および遺伝診療に関わる方に向けた情報提供を目的とするもので、個別の診断・治療方針を示すものではありません。症状や検査・治療については、必ず主治医・専門医にご相談ください。






