

目次
- 1 1. 無脳回・厚脳回とは ─ 「なめらかな脳」という病態
- 2 2. 脳の中で何が起きているのか ─ 神経細胞の「引っ越し」の失敗
- 3 3. 4層構造の正体 ─ なぜ皮質が「分厚く」見えるのか
- 4 4. 分子メカニズム ─ 細胞骨格とモーターの精密な連携
- 5 5. 原因遺伝子と「障害される場所」の法則
- 6 6. ミラー・ディーカー症候群と17p13.3欠失
- 7 7. MRI診断と重症度の分類
- 8 8. 多小脳回との鑑別 ─ ミエリン化という「落とし穴」
- 9 9. 症状と予後
- 10 10. 遺伝カウンセリングと再発リスク
- 11 11. てんかん治療と包括的な管理
- 12 12. 最新研究 ─ 大脳オルガノイドが明かすヒト特有の異常
- 13 まとめ
- 14 よくある質問(FAQ)
- 15 参考文献
- 16 関連記事

📍 クイックナビゲーション
赤ちゃんの脳の表面は、本来ならクルミのように複雑なしわ(脳回)で覆われています。ところが、生まれる前の脳の発達過程でトラブルが起きると、この脳のしわがほとんどできず、脳の表面がつるりとなめらかになってしまうことがあります。しわが完全に消えた状態を無脳回(むのうかい/agyria)、しわが異常に幅広く分厚くなった状態を厚脳回(こうのうかい/pachygyria)と呼びます。これらは滑脳症(かつのうしょう/lissencephaly)という、脳の形づくりの異常(大脳皮質形成異常)を代表する病態です。この記事では、無脳回・厚脳回とは何か、なぜ起こるのか、どんな遺伝子が関わるのか、そしてMRI診断や遺伝カウンセリングで大切になるポイントを、遺伝医学の観点から解説します。
Q. 無脳回・厚脳回(滑脳症)とは、まず結論だけ知りたいです
A. 無脳回・厚脳回は、胎児期に神経細胞が脳の表面まで正しく移動できなかったために、脳のしわ(脳回)が消えたり異常に分厚くなったりする、大脳皮質形成異常です。まとめて「滑脳症(なめらかな脳)」と呼ばれ、非常にまれな病気です。原因の多くはLIS1(PAFAH1B1)やDCXといった遺伝子の変化で、脳のどの部分が強く障害されるかは遺伝子ごとに異なります。多くのお子さんが難治性のてんかんと重い発達の遅れを伴いますが、原因遺伝子を調べることで、より正確な見通しと遺伝カウンセリングが可能になります。
- ➤正体 → 神経細胞の移動が途中で止まり、脳のしわが欠ける(無脳回)/分厚くなる(厚脳回)状態
- ➤スペクトラム → 無脳回・厚脳回・皮質下帯状異所性灰白質(ダブルコルテックス)は連続した重症度の一続きの病態
- ➤主な原因遺伝子 → LIS1(約40%)とDCX(約23%)が二大要因。TUBA1A・DYNC1H1などが続く
- ➤診断のカギ → MRIで脳のしわ・皮質の厚さ・障害の前後差を評価し、原因遺伝子を絞り込む
- ➤遺伝の見通し → 多くは新生突然変異だが、遺伝形式によって次のお子さんへの再発リスクが変わる
🧬 無脳回・厚脳回(滑脳症)の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | 無脳回(むのうかい/agyria)、厚脳回(こうのうかい/pachygyria)。まとめて滑脳症(かつのうしょう/lissencephaly、「なめらかな脳」の意味) |
| 病態の分類 | 大脳皮質形成異常のうち、神経細胞移動障害(胎生12〜24週の神経細胞の移動のトラブル)に分類される |
| 頻度 | 出生10万人あたり約1.2人と推定される、非常にまれな疾患群[1] |
| 主な原因遺伝子 | LIS1(PAFAH1B1)約40%、DCX約23%、TUBA1A約5%、DYNC1H1約3%など[2] |
| 主な症状 | 難治性てんかん(90%以上)、重度の発達の遅れ、筋緊張の異常[4] |
| 医療との関わり | MRI画像と遺伝子検査で診断。遺伝カウンセリングで再発リスクや見通しを話し合う |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。特定の検査を勧めるものではありません。
1. 無脳回・厚脳回とは ─ 「なめらかな脳」という病態
ヒトの大脳の表面には、複雑に入り組んだしわがあります。盛り上がった部分を脳回(のうかい)、溝の部分を脳溝(のうこう)といい、このしわのおかげで、限られた頭蓋骨の中に広い大脳皮質を折りたたんで収めることができます。ところが、生まれる前の脳の発達過程で神経細胞の移動がうまくいかないと、このしわが十分に作られません。しわが完全に欠けてつるりとした状態を無脳回(agyria)、しわが異常に幅広く分厚くなった状態を厚脳回(pachygyria)と呼びます。
無脳回と厚脳回は、まったく別の病気ではなく、同じ原因から生じる重症度の違いです。神経細胞の移動が早く止まるほど脳のしわは消え(無脳回)、移動が部分的に進むと分厚いしわが残ります(厚脳回)。この一続きの病態全体を、なめらかな脳を意味するギリシャ語に由来する「滑脳症(lissencephaly)」と総称します。滑脳症は、無脳回・厚脳回に加えて、正常な皮質の下に神経細胞の帯ができる皮質下帯状異所性灰白質(ひしつかたいじょういしょせいかいはくしつ/SBH)までを含む、幅広い病気の概念です[1]。SBHは、正常な皮質の下にもう一層の灰白質があるように見えることから、通称「ダブルコルテックス(二重皮質)」とも呼ばれます。
💡 用語解説:大脳皮質形成異常と神経細胞移動障害
大脳皮質形成異常とは、脳の表面をつくる「皮質」の形づくりがうまくいかない病気の総称です。その中でも、神経細胞が生まれた場所から脳の表面へ移動する過程でトラブルが起こるタイプを「神経細胞移動障害(しんけいさいぼういどうしょうがい)」といいます。無脳回・厚脳回は、この神経細胞移動障害の代表的な病態です。
滑脳症は、大きく2つのタイプに分けられます。1つは、脳の一番外側の膜(軟膜)は保たれたまま皮質の層構造が乱れる古典型滑脳症(I型)で、無脳回・厚脳回はこのタイプの中心です。もう1つは、軟膜が破れて神経細胞が脳の外側へはみ出してしまう敷石状滑脳症(II型)で、こちらは福山型先天性筋ジストロフィーやウォーカー・ワールブルグ症候群といった筋肉の病気(α-ジストログリカノパチー)に伴って見られます。発生の仕組みが大きく異なるため、この記事では主に古典型(I型)を扱います[1]。
2. 脳の中で何が起きているのか ─ 神経細胞の「引っ越し」の失敗
正常なヒトの大脳皮質は、妊娠12週から24週ごろにかけて作られます。脳の深いところ(脳室のそば)で生まれた神経細胞が、放射状グリアという細胞の突起を足場(レール)にして、脳の表面に向かって移動していきます。これを放射状移動(ほうしゃじょういどう)といいます[1]。
この移動には、おもしろい特徴があります。あとから生まれた神経細胞ほど、先に生まれた細胞を追い越して、より外側(表面側)に配置されるのです。この「内側から外側へ(インサイド・アウト)」の順番で、最終的に精密な6層構造の大脳皮質が作られます。ところが無脳回・厚脳回では、この移動のプロセスが早い段階で止まったり遅れたりします。その結果、6層構造がうまく作れず、異常に分厚く不規則な層構造ができあがります[1]。
つまり、無脳回・厚脳回は「脳の細胞が足りない病気」ではなく、神経細胞が正しい引っ越し先(脳の表面)にたどり着けなかった病気だと考えるとわかりやすいでしょう。移動の途中で立ち往生した神経細胞が、脳の深いところにたまってしまうのです。
3. 4層構造の正体 ─ なぜ皮質が「分厚く」見えるのか
無脳回・厚脳回の脳を顕微鏡で調べると、正常な6層構造の代わりに、特徴的な4層構造ができていることがわかります。正常な皮質の厚さが3〜4mm程度なのに対し、この異常な皮質は10〜20mmにも達します[1]。外側から順に、次のような4つの層に分かれています。
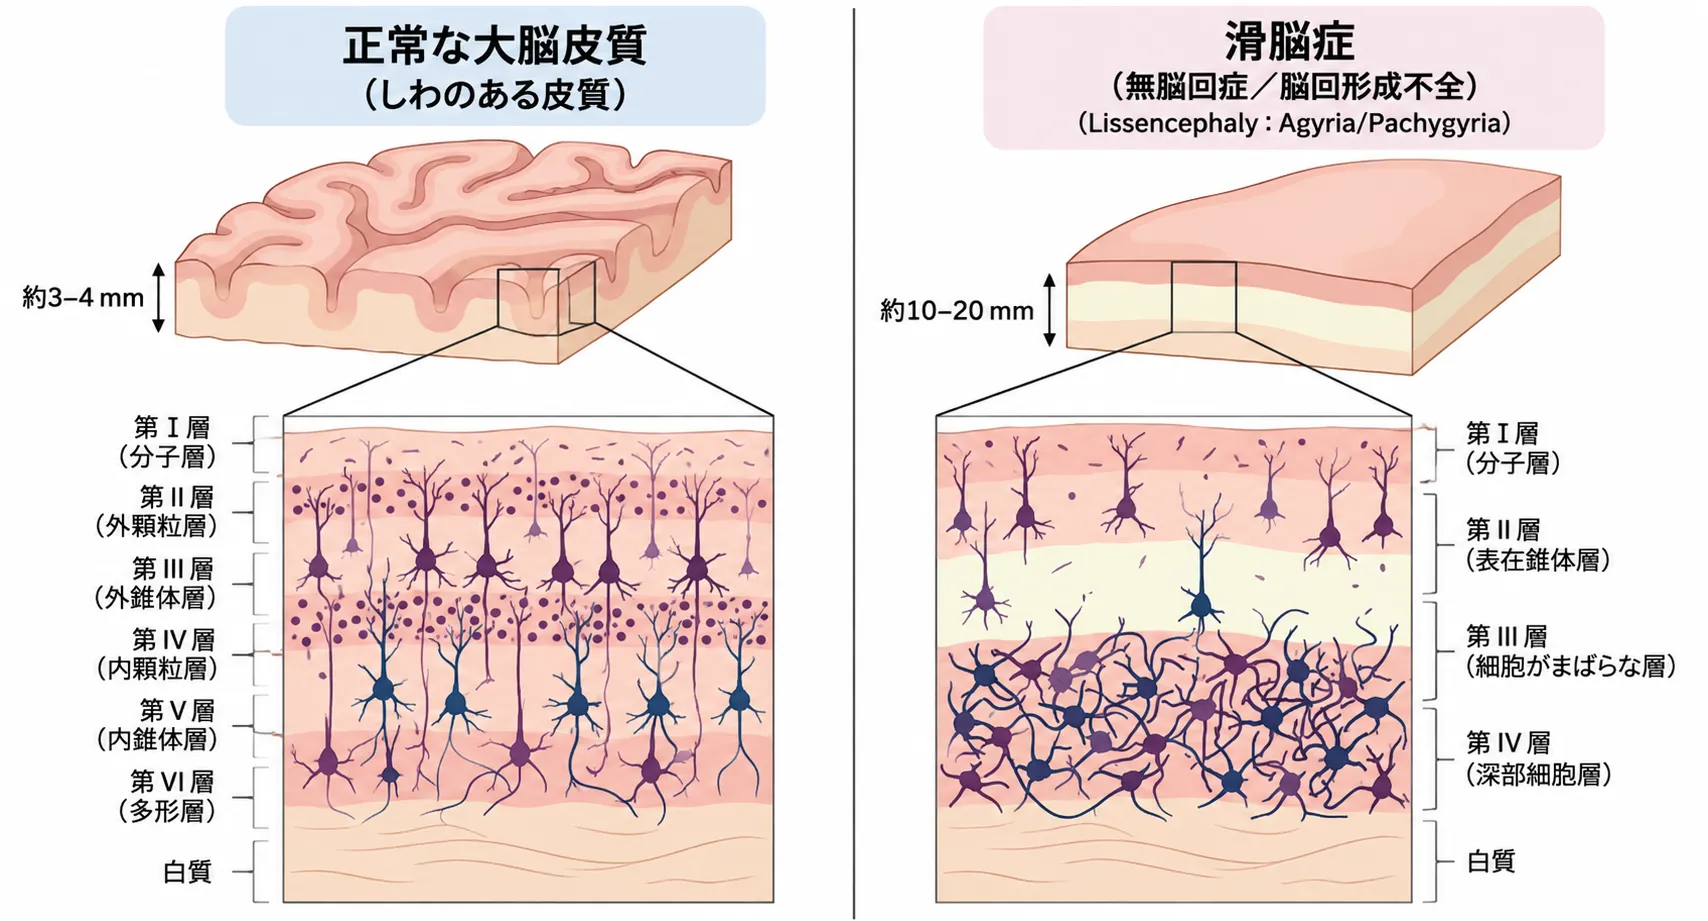
正常な大脳皮質(左)と無脳回・厚脳回(滑脳症)の皮質(右)の比較。正常な皮質は厚さ3〜4mmで、神経細胞が整然と並ぶ6層構造をつくります。一方、滑脳症の皮質は脳表のしわが失われて厚さ10〜20mmに達し、6層構造が形成できずに異常な4層構造(第I層=分子層、第II層=表在錐体細胞層、第III層=細胞希薄層、第IV層=深部細胞層)へと再編成されます。この「厚さ」は細胞が増えたためではなく、表面まで到達できた細胞と深部に取り残された細胞、その間を走る白質成分が積み重なった結果です。
ここで大切なのは、MRIなどで見える「皮質が分厚い」という所見は、細胞が増えすぎた結果ではないということです。表面までたどり着けた細胞と、深部に取り残された細胞、その間を走る白質成分が積み重なった結果、見かけ上「分厚い皮質」に見えているのです。この理解は、あとで説明する多小脳回との鑑別でも重要になります。
🩺 院長コラム【「厚い」の意味を読み解く】
画像で「皮質が厚い」と一言で言っても、その中身はさまざまです。無脳回・厚脳回の「厚さ」は、細胞が正しい場所へ運ばれなかった結果として生じる、いわば構造的な錯覚に近いものです。一方、あとで触れる多小脳回の「厚さ」は、細かいしわが密集して重なって見えているだけで、実際の皮質はそれほど厚くありません。
同じ「異常」という言葉でも、その成り立ちは疾患によって異なります。画像所見を病態メカニズムまでさかのぼって理解することは、脳の形成異常を正確に評価するうえでも重要です。
4. 分子メカニズム ─ 細胞骨格とモーターの精密な連携
神経細胞の移動は、細胞の骨組みである微小管(びしょうかん)と、その上を動く「運び屋」タンパク質の、精密な連携によって進みます。生まれたばかりの神経細胞は、まず進行方向へ「先導突起」という腕を伸ばし、続いて細胞の中心にある中心体が前進し、最後に核(細胞の司令塔)が引き上げられます。この核の移動(核移動)を担うのが、微小管の上を動くモータータンパク質・細胞質ダイニンです[1]。
💡 用語解説:微小管とダイニン
微小管は、チューブリンというタンパク質が管状に組み上がった、細胞の骨組みです。神経細胞が移動するときのレールにもなります。ダイニンは、その微小管の上を一定方向へ動く「運び屋(モータータンパク質)」で、核などの重い荷物を引っ張って運びます。このレールと運び屋がきちんと働かないと、神経細胞は脳の表面までたどり着けません。
滑脳症の代表的な原因遺伝子であるLIS1(PAFAH1B1)は、この細胞質ダイニンと直接結びつき、核と中心体の連結を安定させる、なくてはならない調節役です。LIS1を中心とする経路には、NDEL1や14-3-3ε(イプシロン)といった複数のタンパク質が関わっています。これらが微小管の伸び縮みとモーターの牽引力を同期させることで、初めて神経細胞は表面まで移動できます[5]。この連携が崩れると、神経細胞は白質の中に立ち往生し、厚脳回や異所性灰白質を形成することになります。
さらに大脳皮質には、脳室から表面へ移動する興奮性の神経細胞(放射状移動)だけでなく、脳の基底部から横方向へ移動してくる抑制性の神経細胞(接線方向移動)もあります。ARX遺伝子の変化は、この両方の移動を同時に妨げるため、より複雑で強いてんかんを引き起こすことが知られています[1]。
5. 原因遺伝子と「障害される場所」の法則
滑脳症の原因として、これまでに複数の遺伝子が見つかっています。811人の患者さんを対象にした大規模研究では、17の遺伝子を調べることで81%の患者さんに原因となる変化が見つかりました。内訳は、LIS1(PAFAH1B1)が約40%と最多で、次いでDCXが約23%、TUBA1Aが約5%、DYNC1H1が約3%と続きます[2]。原因遺伝子によって、脳のどの部分が最も強く障害されるか(前後の勾配)が異なります。
💡 用語解説:新生突然変異(de novo変異)とミスセンス変異
新生突然変異(しんせいとつぜんへんい/de novo変異)とは、両親の遺伝子には無く、お子さんに新しく生じた遺伝子の変化のことです。滑脳症の多くはこのタイプです。また「ミスセンス変異」とは、遺伝子の設計図の一文字が変わり、タンパク質の一部が別の部品に置き換わる変化を指します。変化の種類や場所によって、病気の重さが変わることがあります。
LIS1(PAFAH1B1)─ 後ろが強く障害される
第17番染色体の短腕(17p13.3)にあるPAFAH1B1(LIS1)の変化による滑脳症は、頭の後ろ側(頭頂葉・後頭葉)が最も強く障害される「後方優位」のパターンを示すのが最大の特徴です[2]。PAFAH1B1の病的バリアントやPAFAH1B1を含む比較的小さな欠失により、ミラー・ディーカー症候群に特徴的な顔貌や多発奇形を伴わず滑脳症を呈するものは「孤発性滑脳症(ILS)」と呼びます[4]。
DCX(ダブルコルチン)─ 前が強く、性別で症状が変わる
X染色体にあるDCX遺伝子は、微小管を安定させるダブルコルチンというタンパク質を作ります。LIS1とは対照的に、頭の前側(前頭葉)が強く障害される「前方優位」のパターンを示します[3]。そしてX染色体上にあるため、性別で症状が大きく異なるのが特徴です。
男の子(X染色体が1本)では、病的バリアントを持つDCXの影響が広く及ぶため、典型的には重い無脳回・厚脳回を呈します。一方、女の子(X染色体が2本)では、胎児期のX染色体不活化により、正常アレルが働く細胞と病的バリアントを持つアレルが働く細胞がモザイク状に分布します。そのため、典型的には皮質下帯状異所性灰白質(SBH=ダブルコルテックス)を呈します[4]。同じ遺伝子でも、女性のほうが比較的軽い症状にとどまることが多いのです。
その他の原因遺伝子と環境要因
このほかにも、いくつかの遺伝子が知られています。X染色体上のARXは、無脳回に加えて脳梁の欠如や外性器の異常、重いてんかんを伴うXLAG(外性器異常を伴うX連鎖性滑脳症)を引き起こします[1]。RELN(リーリン)は、移動してきた神経細胞に「ここで止まりなさい」と指示する分子で、この信号が欠けると小脳の低形成を伴う重い滑脳症になります。微小管そのものの部品であるTUBA1Aなどの変化は、チューブリン異常症と呼ばれる複雑な脳形成異常を起こします[2]。
また、遺伝性の古典型滑脳症とは別に、胎内感染や胎児期の虚血などの非遺伝性要因も大脳皮質形成異常の原因になります。ただし、これらでは多小脳回など別の皮質形成異常を呈することも多く、画像所見と臨床経過を含めた鑑別が必要です[1]。
🧬 主な滑脳症の原因遺伝子とその特徴
| 遺伝子 | 遺伝形式 | 特徴的な障害パターン | 関連する主な病態 |
|---|---|---|---|
| PAFAH1B1 (LIS1) |
常染色体優性(顕性) 多くは新生突然変異 |
後方優位の無脳回・厚脳回 | 孤発性滑脳症(ILS)、ミラー・ディーカー症候群 |
| DCX | X連鎖 | 前方優位。男児は無脳回、女児はSBH | X連鎖性滑脳症(LISX1) |
| ARX | X連鎖 | 無脳回、脳梁欠如、基底核の異常 | XLAG(外性器異常を伴うX連鎖性滑脳症) |
| RELN | 常染色体劣性(潜性) | 重い小脳・海馬の低形成を伴う | 小脳低形成を伴う滑脳症 |
| TUBA1A | 常染色体優性(顕性) | 小頭症、基底核形成不全を伴う | チューブリン異常症 |
※常染色体優性は「顕性」、常染色体劣性は「潜性」とも呼ばれます。遺伝形式についてはこちらの用語ページもご参照ください。
6. ミラー・ディーカー症候群と17p13.3欠失
LIS1のある17p13.3という染色体領域の変化は、欠けている範囲の広さによって、2つの病気に分かれます。1つは、LIS1遺伝子だけの変化で脳だけに異常が出る孤発性滑脳症(ILS)です。もう1つが、LIS1に加えて近くにあるYWHAE(14-3-3ε)やCRKといった複数の遺伝子をまとめて失うミラー・ディーカー症候群(Miller-Dieker syndrome)です[4]。
ミラー・ディーカー症候群では、PAFAH1B1に加えてYWHAEなど周辺遺伝子も失われることで、神経細胞移動や脳発生への影響がより広くなり、孤発性滑脳症より重い表現型を呈します[5]。その結果、孤発性滑脳症よりも重い無脳回に加えて、額の突出・小さなあご・上を向いた短い鼻といった特徴的な顔つきの異常、重い成長の遅れ、複数の臓器の異常を合併します[4]。PAFAH1B1を含まずYWHAEやCRKを含む17p13.3欠失でも、発達遅滞、成長障害、脳形成異常などが報告されており、この領域の複数の遺伝子が表現型に寄与することが示されています。
7. MRI診断と重症度の分類
無脳回・厚脳回の診断は、出生直後の超音波検査やCT、そして何よりも頭部MRIによる詳しい形態の評価に頼っています。しわの消え方や皮質の厚さ、脳のどの部分が強く障害されているかを評価するために、古くから「ドビンス分類(Dobyns分類)」が使われてきました。皮質の異常をGrade 1(最も重いびまん性無脳回)からGrade 6(最も軽い単独のSBH)までの6段階に分け、さらに前後の勾配を加えて評価する方法です[3]。
しかし、新しい原因遺伝子が次々と見つかり、従来の分類だけでは全体をうまく説明できなくなってきました。そこで研究チームは、188人の詳細なデータと約1,400人の過去データを再評価し、新たに21パターンの拡張画像分類を作りました。この新しい分類では、(1)障害の前後の勾配、(2)しわの形(無脳回・厚脳回・SBH)、(3)皮質の厚さと見た目、(4)皮質以外の脳の異常(基底核・脳梁・脳幹・小脳など)という4つの視点を組み合わせます。これにより、MRIの画像所見から原因遺伝子を高い精度で予測できるようになりました[3]。この予測は、次の遺伝子検査をどう進めるかを決めるうえで、とても役立ちます。
8. 多小脳回との鑑別 ─ ミエリン化という「落とし穴」
神経細胞移動障害のMRI診断で、最も頻繁に問題になり、しかも見通しの判断に重要なのが、厚脳回(pachygyria)と多小脳回(たしょうのうかい/polymicrogyria)の見分けです。どちらも「皮質が厚く見える」「脳の表面が異常」という点で似ていますが、成り立ちと本当の構造はまったく異なります[7]。
厚脳回は、移動が早く止まったために皮質が本当に分厚く(10〜20mm)なっており、皮質と白質の境界がとてもなめらかなのが特徴です。一方、多小脳回は移動の最終段階以降のトラブルで、細かなしわが過剰に折りたたまれて表面で癒合した状態です。このため皮質と白質の境界はゴツゴツして不規則になり、乳児期には約3〜4mmの薄い波状皮質として見え、髄鞘化が進んだ年長児では細かな脳回と皮質下線維の影響で約6〜8mmに「見かけ上」厚く見えることがあります[7]。
⚠️ 多小脳回の「ミエリン化の落とし穴」
多小脳回で最も注意すべきは、脳のミエリン化(髄鞘形成)が進むと、MRIの見え方が劇的に変わることです。生後12か月未満では、皮質が薄く細かく波打つ「パターン1」として見えます。ところが18か月以降になると、皮質下の神経線維の髄鞘化が進み、細かい脳溝が隠れて、皮質が見かけ上6〜8mmに分厚く、ゴツゴツした「パターン2」に変わります[7]。これを知らないと、年長児の多小脳回を「厚脳回」と誤診し、その後の遺伝子検査や見通しの判断を誤るおそれがあります。
🔍 厚脳回と多小脳回の見分け方
| 評価項目 | 厚脳回(Pachygyria) | 多小脳回(Polymicrogyria) |
|---|---|---|
| 成り立ち | 神経細胞移動の早期停止 | 発生後期の皮質構築の異常・虚血など |
| 脳表面の形 | 幅広く平坦なしわ、溝は極端に浅い | 細かいしわが過剰に折りたたまれ癒合 |
| 皮質の厚さ・見え方 | 著明に厚い(約10〜20mm) | 乳児期は約3〜4mm、髄鞘化後は見かけ上約6〜8mmに厚く見えることがある |
| 灰白質と白質の境界 | なめらか | 不規則・ゴツゴツ |
| ミエリン化の影響 | 影響は少ない | 乳児期の薄い波状から年長児の厚い様子へ大きく変化 |
※多小脳回については、多小脳回症のNGS遺伝子検査パネルもあります。
9. 症状と予後
無脳回・厚脳回の症状は、原因遺伝子のタイプと障害の範囲によって多様ですが、中枢神経への大きなダメージのため、全体として厳しい経過をたどります。新生児期から乳児期にかけては、重い筋緊張の低下、哺乳(ほにゅう)の困難、目で物を追う反応や音への反応の乏しさが目立ちます。脳の成長が止まるため、後から進む小頭症(しょうとうしょう)が顕著になります[4]。
神経学的に最も深刻なのが、90%以上のお子さんが生後1年以内に発症する難治性てんかんです[4]。ウエスト症候群(点頭てんかん、乳児スパスム)が高い頻度で見られ、その後もさまざまな発作型が出現します。発作が最もよくコントロールできた場合でも、達成される発達のレベルは生後3〜5か月児相当にとどまることが多く、重度から最重度の知的能力障害を伴います[4]。
生命の見通しについては、病気の重さによって大きく異なります。一方で、皮質下帯状異所性灰白質(SBH)だけを持つ患者さん(主にDCX変異の女性)は、知的な障害が境界域から中等度にとどまることが多く、成人期以降も生活が可能なことがあります[4]。直接の死因としては、飲み込みの障害に伴う繰り返す誤嚥性肺炎や、コントロールできないてんかん重積状態が挙げられます。このように、同じ「滑脳症」でも、原因遺伝子と重症度によって見通しは大きく変わります。
10. 遺伝カウンセリングと再発リスク
原因遺伝子が特定されると、次のお子さんへの再発リスクを正確に評価する遺伝カウンセリングが可能になります。再発リスクは、原因遺伝子と遺伝形式によって大きく変わるため、遺伝子検査による確定診断が重要です。
LIS1(PAFAH1B1)の変化による孤発性滑脳症の場合、多くは両親には認められない新生突然変異(de novo変異)です。この場合でも、ごくまれに親の生殖細胞モザイクがあるため、次のお子さんの再発リスクはゼロではありません[4]。一方、17p13.3欠失が認められた場合には、親に均衡型染色体再構成がないかを確認することが重要です。親が均衡型転座などの染色体再構成を持つ場合の再発リスクは、その再構成の内容によって異なるため、個別の染色体解析に基づいて評価します[4]。
一方、DCXやARXなどX染色体連鎖のタイプでは、母親が病的バリアントを持つ場合があります。DCXでは女性もSBHなどの症状を呈することがあるため、単に「無症状の保因者」とは限りません。母親が病的バリアントを持つ場合、子どもは性別にかかわらず50%の確率でそのバリアントを受け継ぎ、表現型は遺伝子と性別によって異なるため、家系内の詳しい検討と遺伝子検査に基づく評価が必要です[4]。
💡 用語解説:均衡型転座と保因者(キャリア)
均衡型転座とは、染色体の一部の位置が入れ替わっているものの、遺伝情報の総量は保たれているため本人は健康な状態を指します。しかし、お子さんへは情報が不均衡なかたちで伝わり、病気の原因になることがあります。また保因者(キャリア)とは、主に常染色体潜性疾患やX連鎖疾患で病的バリアントを持つ人を指す用語です。X連鎖疾患では女性にも症状が現れることがあるため、「保因者=無症状」とは限りません。次の世代への伝わり方を理解するうえで、どちらも大切な考え方です。
11. てんかん治療と包括的な管理
無脳回・厚脳回の根本的な治療法はまだ確立されておらず、患者さんとご家族の生活の質を最大化するための、複数の専門職による集学的なアプローチが行われます[1]。飲み込みの障害による誤嚥性肺炎の予防と栄養不足を避けるために、早い段階で胃瘻(いろう)の造設を検討することが、見通しの改善につながります[4]。
最大の課題である難治性てんかんの管理では、いくつかの治療法が組み合わされます。基本は、発作の型に応じた抗てんかん薬の投与です。単剤でのコントロールは難しいことが多く、複数の薬を組み合わせる多剤併用療法が行われます[4]。薬が効きにくい乳児スパスムに対しては、高脂肪・低炭水化物のケトン食療法が有力な選択肢になります。ACTH(副腎皮質刺激ホルモン)やステロイドに反応しなかった乳児スパスムを対象にした多施設共同の前向き研究では、ケトン食療法を受けた群のほうが、薬の調整のみの対照群よりも発作の抑制効果が高いことが報告されています[8]。
これらの内科的治療で効果が不十分な場合には、迷走神経刺激療法(VNS)という装置を植え込む治療が検討されることがあります。定期的な電気刺激で脳の異常な興奮を和らげる方法で、複数の研究をまとめた解析では、およそ半数の患者さんで発作が50%以上減少すると報告されています[9]。また、発作に伴う転倒で外傷のリスクが高い場合には脳梁離断術、片側巨脳症のように非対称の極端な形成異常がある場合には半球離断術などの外科手術が選ばれることもあります[9]。治療方針はお子さん一人ひとりの状態によって異なるため、専門の医療機関でよく相談することが大切です。
12. 最新研究 ─ 大脳オルガノイドが明かすヒト特有の異常
長い間、研究者はこの病気を動物モデルで再現しようとしてきましたが、限界がありました。LIS1変異マウスは細胞移動の異常こそ示すものの、ヒトのような重い無脳回を再現できません。その理由は、マウスの脳がもともとしわの無い「なめらかな脳」であり、ヒトの複雑なしわを作る高度な仕組みを持っていないからです[6]。
この壁を越えたのが、患者さんの細胞から作ったiPS細胞(人工多能性幹細胞)を立体的に培養し、ヒトの脳の初期発生をシャーレの上で再現する大脳オルガノイドという技術です。ミラー・ディーカー症候群の患者さん由来のオルガノイドを使った研究で、動物モデルでは見えなかったヒト特有の仕組みが次々と明らかになりました[6]。
具体的には、ヒトの大脳が大きく広がるために欠かせない神経前駆細胞である外側放射状グリア(oRG)で、有糸分裂が異常に長引くことが確認されました。oRGはげっ歯類にはほとんど存在しない細胞です。また、発生のごく初期に、大もとの神経上皮幹細胞に激しい細胞死(アポトーシス)が生じ、これが小頭症の直接の原因になっていること、さらに本来は縦に行われるべき細胞分裂が横向きに偏り、前駆細胞のプールが枯渇していくことも確認されました[6]。そして、ゲノム編集技術で染色体の欠失を修復すると、これらの異常が正常化することも示されました[6]。
これらの知見は、無脳回・厚脳回が単なる「移動の障害」にとどまらず、それ以前の「神経前駆細胞が増える・分裂する段階の異常」も深く含んだ、複合的な発生の障害であることを示しています。今後は、オルガノイドを使った薬のスクリーニングや、遺伝子の働きを補う次世代の治療法の開発に向けた基盤が、急速に築かれつつあります[6]。
🩺 院長コラム【診断がつくことの意味】
脳の形成異常のように治療が難しい病気では、「診断をつけて何になるのか」と感じられることがあるかもしれません。けれども、原因遺伝子や遺伝形式がわかることは、次のお子さんへの再発リスクを正確に見積もり、ご家族が今後を考えるための土台になります。原因がわからないまま検査を重ねる時間は、ご本人にもご家族にも負担の大きいものです。
文献上、MRIの画像パターンから候補遺伝子を絞り、遺伝学的検査で原因を確認する診断体系は、この10年ほどで大きく発展しました。画像所見と遺伝学的所見を統合して評価することが、正確な診断と遺伝カウンセリングにつながります。
まとめ
無脳回・厚脳回を中心とする古典型滑脳症は、微小管やダイニンといった細胞の仕組みの不具合によって、ヒト大脳皮質の精密な6層構造がうまく作れなくなる、重い発生の障害です。画像診断では、多小脳回のミエリン化による見え方の変化に注意しながら、ドビンス分類や21パターンの拡張分類を使ってMRIを丁寧に読むことが、LIS1やDCXなどの原因遺伝子を特定し、適切な遺伝カウンセリングや見通しを提供するうえで欠かせません。
患者さんは難治性のてんかんや重い発達の障害に直面しますが、抗てんかん薬の併用、ケトン食療法、迷走神経刺激療法などによって、症状の緩和と生活の質の向上が図られています。さらに、大脳オルガノイドを使った最先端の研究は、これまでのマウスモデルでは届かなかったヒト特有の前駆細胞の異常を明らかにし、病態の理解を新しい段階へと引き上げました。こうした知見は、病態機序の解明や将来の治療研究の基盤になることが期待されます。
💡 この記事のポイント
無脳回・厚脳回(滑脳症)は、神経細胞が脳の表面まで移動できずに起こる大脳皮質形成異常です。原因の多くはLIS1やDCXなどの遺伝子の変化で、脳のどこが障害されるかは遺伝子ごとに異なります。MRIと遺伝子検査を組み合わせて診断し、遺伝カウンセリングで再発リスクや見通しを話し合うことが大切です。診断・遺伝カウンセリングに関する具体的な医学的判断については、必ず専門の医師または専門医療機関にご相談ください。
よくある質問(FAQ)
Q1. 無脳回・厚脳回と滑脳症は、どう違うのですか?
無脳回(agyria)は脳のしわがほとんど消えた状態、厚脳回(pachygyria)はしわが異常に幅広く分厚くなった状態を指します。この2つは別々の病気ではなく、同じ原因(神経細胞の移動障害)から生じる重症度の違いです。両方をまとめて「滑脳症(lissencephaly、なめらかな脳)」と呼びます。滑脳症には、さらに軽いタイプである皮質下帯状異所性灰白質(SBH、ダブルコルテックス)も含まれます。
Q2. なぜ脳のしわ(脳回)ができなくなるのですか?
胎児の脳では、生まれた神経細胞が脳の深部から表面へ移動し、6層構造の大脳皮質を作ります。この移動を担う微小管(レール)やダイニン(運び屋)などの働きに、遺伝子の変化などでトラブルが起こると、神経細胞が表面までたどり着けません。その結果、皮質が正しく作られず、しわが消えたり分厚くなったりします。原因の多くはLIS1やDCXなどの遺伝子の変化です。
Q3. 厚脳回と多小脳回は、どうやって見分けるのですか?
MRIでは、皮質と白質の境界がなめらかなら厚脳回、ゴツゴツして不規則なら多小脳回であることが多いです。厚脳回は皮質が本当に分厚い(10〜20mm)のに対し、多小脳回は本当の厚さは5〜7mm程度で、細かいしわが密集して見かけ上厚く見えているだけです。多小脳回はミエリン化が進むと見え方が大きく変わるため、年長児では特に注意深い判断が必要です。
Q4. 次の子どもにも遺伝しますか?
原因遺伝子と遺伝形式によって、再発リスクは大きく変わります。LIS1の変化による孤発性滑脳症の多くは新生突然変異で、次のお子さんの再発リスクは一般集団よりわずかに高い程度です。ただし、17p13.3欠失例で親が均衡型染色体再構成を持つ場合、再発リスクはその再構成の内容によって異なります。DCXやARXなどX連鎖のタイプでは、母親が病的バリアントを持つ場合、子どもは性別にかかわらず50%の確率でそのバリアントを受け継ぎますが、表現型は遺伝子と性別によって異なります。正確な評価には遺伝子検査と遺伝カウンセリングが必要です。
Q5. どんな検査で診断できますか?
まず頭部MRIで脳のしわ・皮質の厚さ・障害の前後差などを評価し、原因となりうる遺伝子を絞り込みます。そのうえで遺伝子検査(染色体マイクロアレイや、複数の遺伝子をまとめて調べるNGSパネル、エクソーム解析など)で確定診断を目指します。MRIのパターンから候補遺伝子を予測できるため、画像評価と遺伝子検査を組み合わせることが効率的です。検査の内容や進め方については、臨床遺伝専門医にご相談ください。
🏥 脳の形成異常・遺伝子検査のご相談
脳の形成異常や遺伝性の病気、遺伝子検査の結果の意味について
お考えの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Kattuoa ML, Das JM. Lissencephaly. In: StatPearls [Internet]. StatPearls Publishing. Updated 2023 Jul 3. PMID: 32809601. [NCBI Bookshelf NBK560766]
- [2] Di Donato N, Timms AE, Aldinger KA, et al. Analysis of 17 genes detects mutations in 81% of 811 patients with lissencephaly. Genet Med. 2018;20(11):1354-1364. doi:10.1038/gim.2018.8. [PubMed 29671837]
- [3] Di Donato N, Chiari S, Mirzaa GM, et al. Lissencephaly: Expanded imaging and clinical classification. Am J Med Genet A. 2017;173(6):1473-1488. doi:10.1002/ajmg.a.38245. [PubMed 28440899]
- [4] Brock S, Dobyns WB, Jansen A. PAFAH1B1-Related Lissencephaly / Subcortical Band Heterotopia. GeneReviews® [Internet]. University of Washington, Seattle. 2009 Mar 3 [Updated 2021 Mar 25]. PMID: 20301752. [NCBI Bookshelf NBK5189]
- [5] Wynshaw-Boris A. Lissencephaly and LIS1: insights into the molecular mechanisms of neuronal migration and development. Clin Genet. 2007;72(4):296-304. doi:10.1111/j.1399-0004.2007.00888.x. [PubMed 17850624]
- [6] Bershteyn M, Nowakowski TJ, Pollen AA, et al. Human iPSC-Derived Cerebral Organoids Model Cellular Features of Lissencephaly and Reveal Prolonged Mitosis of Outer Radial Glia. Cell Stem Cell. 2017;20(4):435-449.e4. doi:10.1016/j.stem.2016.12.007. [PubMed 28111201]
- [7] Takanashi JI, Barkovich AJ. The changing MR imaging appearance of polymicrogyria: a consequence of myelination. AJNR Am J Neuroradiol. 2003;24(5):788-793. [PubMed 12748072]
- [8] Efficacy of the ketogenic diet on ACTH- or corticosteroid-resistant infantile spasm: a multicentre prospective control study. Epileptic Disord. 2021. doi:10.1684/epd.2021.1256. [PubMed 33772508]
- [9] Englot DJ, Chang EF, Auguste KI. Vagus nerve stimulation for epilepsy: a meta-analysis of efficacy and predictors of response. J Neurosurg. 2011;115(6):1248-1255. doi:10.3171/2011.7.JNS11977. [PubMed 21838505]






