
目次
TUBA1A関連チューブリン異常症は、脳の神経細胞が正しい場所へ移動するための「レール」である微小管(びしょうかん)の主要な材料・α-チューブリンをつくる、TUBA1A遺伝子の変異で起こる先天性の脳形成異常です[1]。胎児期の脳づくりで神経細胞の移動がうまくいかず、滑脳症(かつのうしょう)・小頭症・難治性てんかん・発達の遅れなどを主徴とします[5]。ほとんどが親から受け継いだものではなく、お子さんで新しく生じた新生突然変異(de novo変異)です[4]。この記事では、病気のしくみから症状・MRIでの見分け方・遺伝と再発リスク・生まれる前にNIPTで何がわかるのか、治療の現状までを、臨床遺伝専門医の立場から医学的根拠に基づいて解説します。
🧬Q. TUBA1A関連チューブリン異常症とは?
微小管の材料α-チューブリンをつくるTUBA1A遺伝子の変異で、胎児期の神経細胞の移動が乱れ、滑脳症などの脳形成異常が起こる常染色体顕性(優性)の神経発達症です。発達の遅れ・てんかん・小頭症などが手がかりになります。重症度には幅があります。
🧠Q. どうやって診断しますか?
脳MRIの特徴的な所見(基底核のいびつな腫大、脳梁の異常、小脳低形成など)と、遺伝子検査(NGSパネルやエクソーム検査)でTUBA1Aの変異を確認して行います。皮質が一見ほぼ正常でも深部のサインが手がかりになります。
🌸Q. NIPTで調べられますか?
染色体の数を調べる従来のNIPTではわかりませんが、単一遺伝子を調べる当院のインペリアルプランにはTUBA1Aが対象遺伝子として含まれています。ただし報告範囲は検査時点の仕様確認が必要です。NIPTはスクリーニング検査のため、陽性の場合は羊水検査・絨毛検査による確認が必要です。
1. TUBA1A関連チューブリン異常症とは:まず全体像をつかむ
TUBA1A関連チューブリン異常症は、脳の神経細胞が正しい場所へ移動するために欠かせない微小管の材料・α-チューブリンをつくるTUBA1A遺伝子の変異によって、胎児期の脳の形づくりがうまくいかなくなる常染色体顕性遺伝(優性遺伝)の神経発達症です[1]。次世代シーケンサー(NGS)の普及により、TUBA1Aをはじめとする複数のチューブリン遺伝子(TUBB2A・TUBB2B・TUBB3など)の変異が、広い範囲の脳形成異常を起こすことがわかり、これらは今日「チューブリン異常症(tubulinopathy)」という新しい疾患概念としてまとめられています[5]。
典型的な患者さんでは、滑脳症(脳の表面がなめらかになる形成異常)・小頭症・重度の知的障害・難治性のてんかんが中心的な症状になります[1]。2019年の文献レビューではTUBA1Aバリアントを有する166例(出生例146例、胎児例20例)が集積されており、その後も症例報告やコホート研究が追加されています[5]。TUBA1AはX染色体ではなく12番染色体(12q13.12)にある遺伝子で、男女どちらにも同じように起こります[1]。
大切なのは、この病気には「とても重い型」から「比較的軽い型」まで幅広いグラデーションがあるということです。かつてはTUBA1A変異はほぼ必ず重い皮質形成異常を起こすと考えられていましたが、近年の大規模研究で、大脳皮質が一見ほぼ正常に見える軽症例の存在も明らかになってきました[17]。だからこそ、「脳の異常=すべて最重症」と決めつけず、一人ひとりの脳の状態と遺伝情報を丁寧に読み解くことが重要になります。
💡 用語解説:滑脳症(かつのうしょう)
通常、脳の表面にはたくさんの「しわ(脳のみぞと盛り上がり)」があります。滑脳症は、神経細胞の移動がうまくいかず、このしわが乏しくなって脳の表面がなめらかになってしまう脳形成異常です。しわがほとんど無いもの(無脳回)から、しわが太く数が減る程度のもの(厚脳回)まで幅があり、TUBA1Aは滑脳症の重要な原因遺伝子のひとつです。TUBA1Aによるものは滑脳症3型(LIS3)とも呼ばれます。
この記事は疾患の全体像を解説するページです。原因となるTUBA1A遺伝子そのものの詳しい分子生物学はTUBA1A遺伝子の解説ページで、TUBA1Aによる滑脳症3型(LIS3)の詳細は滑脳症3型のページで、それぞれより深く扱っています。あわせてお読みいただくと理解が立体的になります。
2. 原因遺伝子TUBA1Aと「神経細胞の引っ越し」のしくみ
TUBA1A遺伝子は、細胞の骨組みであり神経細胞の移動レールでもある微小管の主要な材料、α-チューブリンをつくる設計図です[1]。α-チューブリンは、相棒のβ-チューブリンとペアを組んで「ヘテロ二量体」をつくり、これが縦に連なって束ねられることで、ストローのような中空の管、すなわち微小管ができあがります[1]。微小管は、細胞が分裂したり、形を変えたり、内部で荷物を運んだりするための足場になります。
TUBA1Aがほかのチューブリン遺伝子と大きく違うのは、発生期の脳、とくに神経系で高く発現する点です。TUBA1Aは、分裂を終えて神経細胞になった「有糸分裂後ニューロン」で特にさかんに読み取られ、とりわけ胎児期の脳づくりがさかんな時期に発現がピークを迎えます[1]。このような発生期の神経系での高い発現は、TUBA1Aの異常が主として神経発達に影響することと整合します。
脳室帯で生まれた神経細胞は、微小管というレールを使って中心体と核を前へ送り出し、脳の表面へ登っていきます。TUBA1Aはこのレールそのものの材料です。
💡 用語解説:微小管と神経細胞移動
微小管は、細胞の中に張りめぐらされた「柱」であり「線路」でもある管状の繊維です。大脳皮質ができるとき、脳の内側(脳室帯)で生まれた神経細胞は、この線路を使って核を前へ引っぱりながら脳の表面まで移動します。この核の移動を「核の牽引(nucleokinesis)」と呼びます。TUBA1Aの働きが落ちると、レールが正しく作れず、神経細胞が目的地までたどり着けなくなります[1]。
TUBA1Aで見つかる変異の大半は、設計図の1文字が置き換わるミスセンス変異で、これまでに40種類以上が孤発性滑脳症の原因として報告されています[1]。重要なのは、TUBA1Aの病的バリアントの多くがミスセンス変異で、単純なハプロ不全だけでは説明できないことです。変異したα-チューブリンがヘテロ二量体形成、微小管への取り込み、重合・脱重合などを変化させ、微小管の動態や機能を優性に障害することが主要な病態機序として示されています[9]。バリアントごとに分子機序は一様ではなく、微小管への取り込み低下や脱重合速度の変化など、複数の機序が報告されています[17]。
3. 主な症状:脳から目まで広がる特徴と重症度
TUBA1A関連チューブリン異常症の症状は、胎児期の深刻な脳形成異常から、小児期の比較的軽い知的障害まで、とても幅広いスペクトラムを示します[5]。ほぼすべての患者さんで全般的な発達の遅れと知的障害が認められ[7]、大規模なコホート研究では、発達の遅れは98%以上、小頭症は76%の症例で報告されています[5]。
臨床的な重症度は、脳の形の異常の程度と直接つながっています。最重症の型では、大脳がひどく菲薄化し、脳幹・小脳の低形成を伴い、生後早くから手足の強いつっぱり(痙性四肢麻痺)・著しい筋緊張の低下が現れ、自発呼吸や嚥下の障害から、人工呼吸管理や経管栄養・胃瘻による生命維持が必要になることもあります[6]。一方で、歩行を獲得する軽めの症例もあり、その場合も痙性や筋緊張低下などを合併することが多いとされます[5]。
💡 用語解説:てんかん性スパズム(点頭てんかん)
乳児期に多く起こる、体をカクンと折り曲げるような短い発作が数秒おきに群発するタイプの発作です。てんかん性スパズムは、従来West症候群の中核となる発作型として知られてきましたが、両者は完全な同義語ではありません。発達に大きな影響を与えやすく、治療が難しいことが少なくありません。TUBA1A関連疾患では、この点頭てんかんをはじめとする難治性のてんかんが高い頻度で合併します。
てんかんも中核的な症状です。報告により幅がありますが、TUBA1A関連例の約60%にてんかんがみられた文献レビューがあり、発症時期や重症度には幅があります[11]。これは、脳の興奮をおさえる役割の介在ニューロンの移動と配置が乱れ、脳内の興奮と抑制のバランスが根本から崩れることに起因すると考えられています[13]。近年は、乳児期のてんかん性スパズムに続いて、1歳未満で非定型欠神発作が出現する進行性の経過も報告されており、臨床像は従来考えられていたより広いことがわかってきました[12]。
脳だけでなく、眼科的な合併症も特徴的です。眼振(不随意な眼球運動)・斜視・視神経低形成がみられることがあり、先天性に眼球運動が制限される先天性外眼筋線維症(CFEOM)を伴うTUBA1A症例も報告されています[3]。TUBA1Aが疑われる場合には、脳だけでなく眼科的な評価も重要になります。
💡 用語解説:先天性外眼筋線維症(CFEOM)
CFEOMは、眼球運動を支配する脳神経やその支配を受ける外眼筋の発達異常によって、生まれつき眼球運動が制限される疾患群です。眼瞼下垂や斜視を伴うことがあります。TUBA1AによるCFEOMはまれですが、複数の症例が報告されています[3]。
4. MRI所見と診断:脳の「深部」に手がかりがある
TUBA1A関連チューブリン異常症の頭部MRI所見は、原因遺伝子を高い精度で推測させる強力な画像的手がかりになります[6]。脳の異常は大脳皮質だけにとどまらず、白質の交連線維・大脳基底核・小脳・脳幹を広く巻き込む「複雑な皮質奇形」のパターンを示します[6]。大脳皮質には、しわが完全に欠ける無脳回から、しわが太い厚脳回、さらに皮質の厚さは保たれるが脳回が不規則になる異形成脳回まで、幅広い異常が現れます[6]。
LIS1やDCXなど、ほかの原因遺伝子による滑脳症との鑑別で決定的な指標になるのが、大脳皮質以外の深部構造の異常です。これらは「チューブリンサイン」とも呼ばれます[6]。代表的なのは次の3つです。
- ➤基底核のいびつな腫大と内包前脚の不明瞭化:尾状核・被殻・淡蒼球の境界がはっきりせず、一つの丸い塊のように見えます。側脳室前角が圧迫されて「フック状」の形になります[6]。
- ➤脳梁の低形成・欠損:左右の大脳をつなぐ脳梁が、長距離の軸索伸長の障害を反映して、多くの症例で低形成や欠損を示します[5]。
- ➤小脳・脳幹の低形成:小脳虫部の低形成や、非対称な脳幹の低形成が高頻度でみられます。小脳低形成を伴う滑脳症はTUBA1Aの典型的な表現型です[1]。
💡 用語解説:リバースフェノタイピング
エクソーム検査などで先にTUBA1Aの変異が見つかったあとに、過去のMRI画像を見直して、初回では見落とされていた微妙な脳の異常を新たに見つけていく進め方です。軽い皮質の異常は最初の読影で見落とされやすいため、遺伝子の結果と画像所見を両方向から照らし合わせることが、診断の精度を高めます[17]。
ここで重要なパラダイムシフトがあります。かつてTUBA1A変異は、ほぼ必ず重い皮質形成異常を起こすと考えられていました。しかし2024〜2025年の大規模研究では、23名の患者のうち皮質形成異常(MCD)を示したのは全体の25%にとどまり、従来の画像所見を基準に集積されたコホートよりも軽い皮質表現型が含まれていました[17]。ただし、皮質形成異常が目立たない症例を含めても、多くの症例でチューブリン異常症に特徴的な神経画像所見が認められました[17]。つまり、しわの有無だけでなく、深部灰白質や白質のサインを丁寧に見ることが診断の鍵になります。
確定診断は、こうしたMRI所見に加えて、遺伝子検査でTUBA1Aの変異を同定して行います。脳形成異常が疑われる場合、関連遺伝子をまとめて調べる滑脳症NGSパネルや大脳皮質形成異常NGSパネルが用いられ、パネルで見つからない場合はクリニカルエクソーム検査が受け皿になります。滑脳症の原因遺伝子はTUBA1Aだけではなく、最も頻度の高いLIS1、DCX、ARX、RELN、神経細胞の核移動を担うDYNC1H1、β-チューブリン遺伝子のTUBB2B・TUBB3などがあり、これらをまとめて調べられるのがパネル検査の利点です。
💡 用語解説:NGSパネルとエクソーム検査
NGS(次世代シーケンシング)は、多数のDNA配列を同時に読み取る技術です。遺伝子パネル検査は疾患に関係する複数の遺伝子を絞って調べ、エクソーム検査は主にタンパク質をコードする領域をより広く解析します。検査範囲が異なるため、臨床所見や家族歴に応じて使い分けます。
5. 遺伝と再発リスク:de novoと「親のモザイク」
🔍 関連記事:常染色体顕性遺伝とは/新生突然変異(de novo変異)/性腺モザイク
TUBA1A関連チューブリン異常症は、常染色体顕性遺伝(優性遺伝)の形をとります。ただし、実際に親から受け継がれることはまれで、90%以上は患児で初めて生じた新生突然変異(de novo変異)です[4]。この変異は、精子や卵子の形成過程、あるいは受精後の初期発生で新たに生じたものです。通常、親の食生活や日常の生活習慣を原因として説明されるものではありません[6]。多くの場合、ご両親は健康です。
💡 用語解説:新生突然変異(de novo変異)
新生突然変異(de novo変異)とは、親のどちらももっていない変異が、子どもで初めて新しく生じることです。家族歴がまったくなくても起こるため、親の行動や生活習慣によって生じたと考える医学的根拠はありません。生殖細胞形成や初期発生の過程で生じうる変化で、TUBA1A関連疾患の大半はこのタイプです。
新生突然変異が原因の場合、次のお子さんでの再発リスクは、従来「約1%」という経験的な確率で説明されてきました[20]。ところが、遺伝カウンセリングでとくに慎重な評価が必要なのが、親の生殖細胞の一部にだけ変異がある「性腺モザイク(生殖細胞系列モザイク)」の存在です[用語][6]。親の血液を通常の方法で調べて変異が見つからなくても、精子や卵子のもとになる細胞の一部にだけ変異が潜んでいることがあります。
💡 用語解説:性腺モザイクと再発リスク
性腺モザイクとは、親の生殖細胞(精子・卵子のもと)の一部にだけ変異があり、親自身は症状がない状態です。VAF(variant allele fraction:バリアントアレル頻度)は、解析したDNAのうち変異をもつ配列が占める割合を示す指標です。de novo変異全般を対象とした研究では、親の血液で低頻度モザイクが検出されることがあり、親の血液中VAFが高い群ほど同胞再発が多いことが報告されています。たとえばVAFが1%を超える群で同胞再発が約24%、6%を超える群で最大50%とする報告がありますが、これはTUBA1Aに特異的な数値ではなく、血液VAFだけから個々の妊娠の再発確率を直接決めることはできません[20]。
すでにTUBA1A変異をもつお子さんがいて、次のお子さんを希望されるご家族には、高深度シーケンスを用いた親のモザイク診断を検討する価値があります[20]。性腺モザイクが確認された場合には、体外受精と組み合わせた着床前遺伝学的検査(PGT-M)や、妊娠中の羊水検査・絨毛検査、胎児MRIによる評価といった選択肢を、ご家族の価値観を尊重しながら中立的にご説明できます[20][6]。当院では、特定の検査や選択を押しつけることはせず、ご家族がご自身で納得して意思決定できるよう情報提供を行っています。
6. NIPT・検査:出生前と出生後で分けて理解する
「生まれる前にTUBA1Aのことがわかるのか」は、多くのご家族が気にされる点です。ここで大切なのは、よく知られた一般的なNIPTは、ダウン症(21トリソミー)など「染色体の数」の変化を調べる検査だということです。TUBA1A関連疾患は染色体の数は正常なまま、TUBA1Aという一つの遺伝子だけに変化が起こる「単一遺伝子疾患」なので、数を数えるタイプの検査では見つけられません。
💡 用語解説:単一遺伝子を調べるNIPT
当院のNIPTには、染色体の数だけでなく単一遺伝子(154遺伝子・218疾患)まで調べるインペリアルプランがあります。この対象遺伝子にはTUBA1Aが含まれます。ただし、対象遺伝子に含まれることと、TUBA1A関連疾患のすべてのバリアントが一律に報告対象になることは別の話です。実際の解析・報告範囲は、検査時点の仕様を確認したうえでご案内します。
当院のNIPTでは、精度を最優先に考えています。私たちは、広く浅く読むワイドゲノム法は偽陽性(本当は問題がないのに陽性と出てしまうこと)が多いと考えており、必要なものをターゲット法で精度よく検査することを重視しています。生涯にかかわる検査だからこそ、スピードよりも「正確性」を大切にしたいと考えています。
TUBA1A関連疾患ではde novo変異が大多数を占めますが、TUBA1Aについて父親年齢との特異的な関連が確立しているわけではありません[6]。出生前の単一遺伝子スクリーニングを検討する場合、当院のインペリアルプランではTUBA1Aが対象遺伝子に含まれています。ただし、実際にどのバリアントが解析・報告対象となるかは、検査時点の仕様確認が必要です。
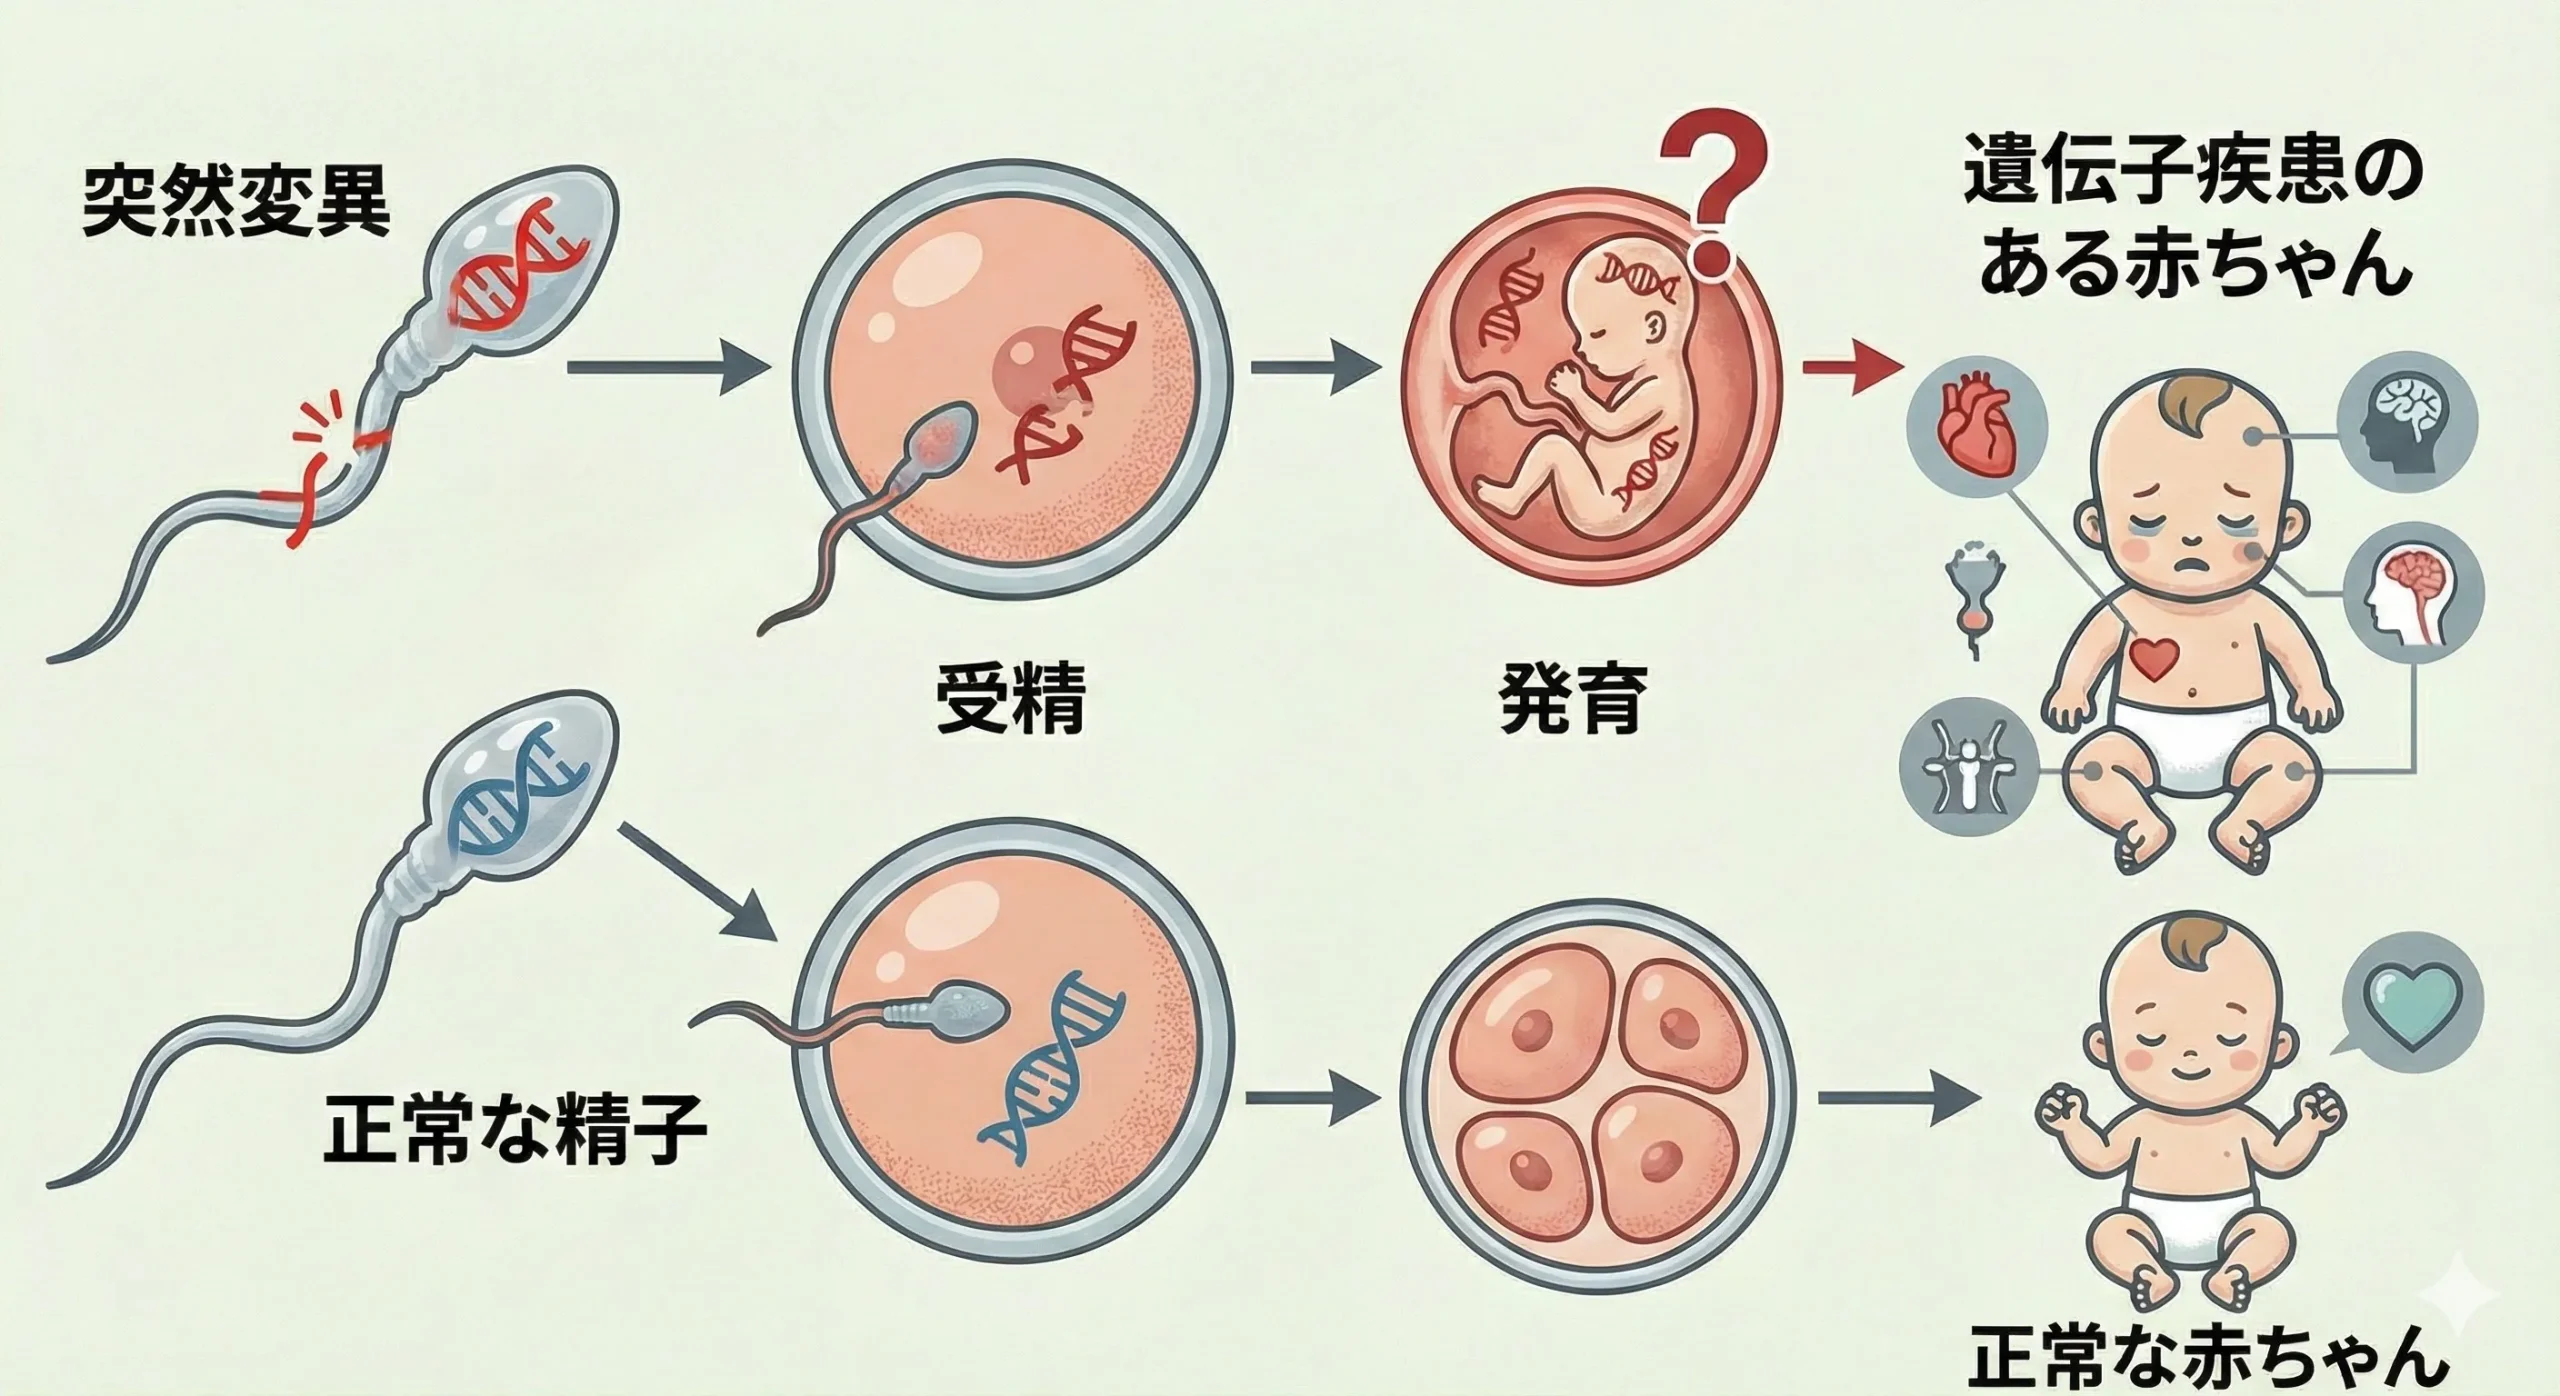
(父親由来の遺伝子変異が子へ伝わるイメージ)
ご注意:TUBA1A関連疾患は「染色体の数の異常」ではなく、1つの遺伝子の変異です。染色体の数を調べる一般的なNIPTでは検出できません。出生前は超音波・胎児MRIの所見をきっかけに、絨毛・羊水を用いた遺伝子解析で確定していきます。
7. 治療とこれから:いまできることと研究の最前線
現時点で、TUBA1A関連チューブリン異常症を根本から治す治療法はまだ確立されていません[2]。治療の主眼は、深刻な合併症への対症療法と、患者さん・ご家族の生活の質(QOL)を最大限に引き上げるための集学的なケアに置かれます。日本では、TUBA1A変異による滑脳症や多小脳回は「神経細胞移動異常症(指定難病138)」に含まれ、長期の医療ケアと福祉を支える医療費助成の対象になります[2]。
具体的には、てんかんに対する抗発作薬による管理(発作の抑制と薬剤の副作用、生活の質のバランスを個々に評価します)、理学療法・作業療法・言語聴覚療法による早期からの発達支援、嚥下・呼吸・栄養の全身管理(重症例では経管栄養や胃瘻が検討されます)が柱になります[23]。重症例では呼吸器感染症を契機に全身状態が悪化しやすいため、家族を含めた感染予防が生命維持の鍵になります[2]。
研究面では、TUBA1Aバリアントの機能解析が進んでいます。TUBA1Aがとりうるあらゆる1文字置換を網羅的に作って影響を測定する「機能地図」の作成が進んでおり、これまで「意義不明」とされがちだった新しい変異の臨床的な意味づけを助けると期待されています[18]。また、TUBA1Aによる脳形成異常は胎児期の神経発生過程で生じるため、出生後にすでに形成された脳構造を正常な形へ戻す治療は現時点では確立していません。TUBA1Aを直接標的とする遺伝子治療も臨床応用には至っておらず、現在の研究成果は主として病態機序の理解とバリアント解釈の改善に位置づけられます[18]。
8. よくある誤解
誤解①「家族に同じ病気の人がいないから遺伝ではない」
TUBA1A関連疾患の多くは新生突然変異で起こります。家族歴がなくても遺伝子の変化が原因であり、「遺伝子の病気であること」と「親から受け継いだこと」は別の話です。
誤解②「NIPTを受けていれば分かったはず」
一般的なNIPTは染色体の数の異常をみる検査です。TUBA1Aのような1つの遺伝子の変異は対象外で、通常のNIPTでは検出できません。出生前は画像所見が入り口になります。
誤解③「変異が同じなら症状も同じ」
TUBA1Aは変異の場所によって影響が大きく異なります。皮質が一見正常な軽症例もあり、一律に予後を決めつけることはできません。深部のサインまで見ることが重要です。
誤解④「次の子も必ず同じ病気になる/絶対にならない」
多くは再発リスクが低いですが、親の性腺モザイクがあると再発リスクが上がることがあります。「必ず」も「絶対にない」も正しくなく、正確な評価には遺伝カウンセリングが役立ちます。
遺伝専門医からのメッセージ
TUBA1A関連チューブリン異常症は、脳の形態所見が診断の手がかりとなり、遺伝学的検査によって原因を確認していく疾患です。同じ遺伝子でもバリアントの性質によって表現型や機能への影響が異なるため、画像所見と遺伝情報を統合して評価することが重要です。臨床遺伝専門医として、正確な診断に基づいて検査結果の意味と選択肢を整理できるよう、医学的情報を提供します。
🏥 脳形成異常・遺伝子診断のご相談
滑脳症・チューブリン異常症など脳形成異常に関する
遺伝子検査・遺伝カウンセリング・NIPTは
臨床遺伝専門医が運営するミネルバクリニックへ。
カウンセリングから結果の説明、その後のケアまで、終始責任をもって支援します。
🏥 ミネルバクリニックの特徴
臨床遺伝専門医が運営する医療機関です
✓ カウンセリング・判定・陽性後のケア・確定検査まで一貫対応
✓ 2025年6月から確定検査(絨毛検査・羊水検査)を自院で実施
✓ 生涯にかかわる検査だからこそ、スピードより「正確性」を最優先
よくある質問(FAQ)
関連記事
参考文献
- [1] TUBA1A gene. MedlinePlus Genetics(NIH). [MedlinePlus]
- [2] 神経細胞移動異常症(指定難病138). 難病情報センター. [難病情報センター]
- [3] Jurgens JA, Barry BJ, Lemire G, et al. Novel variants in TUBA1A cause congenital fibrosis of the extraocular muscles with or without malformations of cortical brain development. Am J Med Genet A. 2021;185(5):1431-1439. doi:10.1002/ajmg.a.62132. [PubMed]
- [4] TUBA1A tubulin alpha 1a [Homo sapiens]. Gene, NCBI. [NCBI Gene 7846]
- [5] Hebebrand M, Hüffmeier U, Trollmann R, et al. The mutational and phenotypic spectrum of TUBA1A-associated tubulinopathy. Orphanet J Rare Dis. 2019;14:38. doi:10.1186/s13023-019-1020-x. [PMC6371496]
- [6] Tubulinopathies Overview. GeneReviews®, NCBI Bookshelf. [NBK350554]
- [7] TUBA1A-associated tubulinopathy. rarechromo.org(Unique). [rarechromo.org PDF]
- [9] Bridging the Gap: The Importance of TUBA1A α-Tubulin in Forming Midline Commissures. Front Cell Dev Biol. 2021. [Frontiers]
- [11] Romaniello R, Arrigoni F, Fry AE, et al. Epilepsy in Tubulinopathy: Personal Series and Literature Review. Cells. 2019;8(7):669. doi:10.3390/cells8070669. [PubMed]
- [12] TUBA1A関連チュブリン異常症、乳児期てんかん性スパズム症候群と非定型欠神発作を合併. CareNet. [CareNet]
- [13] Developmental Genetics(神経細胞移動と介在ニューロン). 厚生労働科学研究費補助金報告. [MHLW]
- [17] Fasham J, Pandit R, Higgins AT, et al. Multiple and novel molecular mechanisms in TUBA1A-related tubulinopathy: insights from deep clinical and neuroradiological phenotyping. medRxiv. 2025. doi:10.1101/2025.03.28.25324751. [medRxiv]
- [18] Xu K, Guo Z, Chen Z, et al. Comprehensive mutagenesis defines the functional landscape of human α-tubulin. Proc Natl Acad Sci U S A. 2026;123(22):e2600822123. doi:10.1073/pnas.2600822123. [PubMed]
- [20] Xu N, Shi W, Cao X, et al. Parental mosaicism detection and preimplantation genetic testing in families with multiple transmissions of de novo mutations. J Med Genet. 2023;60(9):910-917. doi:10.1136/jmg-2022-108920. [PMC]
- [23] 神経細胞移動異常症(指定難病138)診断・重症度基準. 難病情報センター. [難病情報センター]
※本記事は一般の方および遺伝診療に関わる方に向けた情報提供を目的とするもので、個別の診断・治療方針を示すものではありません。症状や検査・治療については、必ず主治医・専門医にご相談ください。