

目次

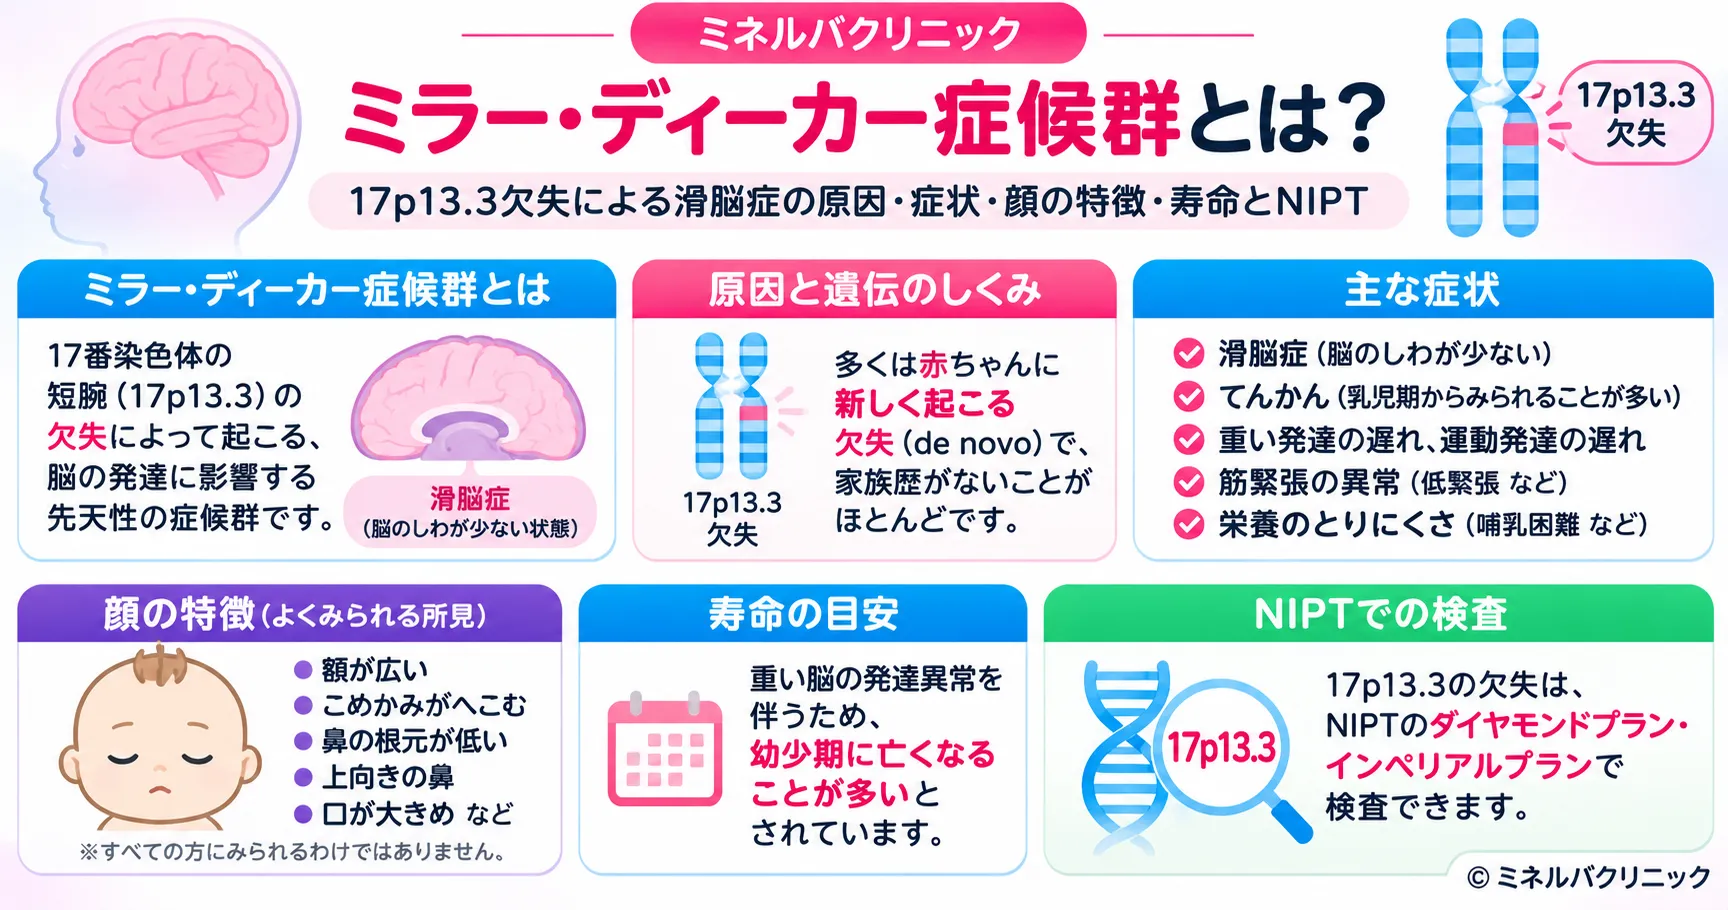
ミラー・ディーカー症候群(ミラー・ディッカー症候群、ミラー・ディカー症候群とも書きます。Miller-Dieker syndrome:MDS)は、17番染色体の短腕にある17p13.3という領域が欠けることで、脳の表面のしわがほとんどできない重い滑脳症と、治りにくいてんかんが起こる病気です[1]。日本では、滑脳症を含む「神経細胞移動異常症」が指定難病(138)に定められています[8]。
⏱️ 30秒でわかる要約
🧬 Q. ミラー・ディーカー症候群とは?
17番染色体の短腕(17p13.3)の連続した遺伝子が欠ける「連続遺伝子欠失症候群」です。重い滑脳症(大脳のしわが極端に少ない)と難治性てんかんを中心に、特徴的な顔立ちやほかの臓器の合併症を伴います。
🧬 Q. 原因と遺伝は?
欠失の中心はPAFAH1B1(LIS1)とYWHAEです。多くは新しく起こる変化(新生突然変異)ですが、一部は親の均衡型転座に由来するため、次のお子さんの確率の評価には親の検査が大切です。
🧬 Q. どうやって診断する?
脳のMRIで滑脳症を確かめ、染色体マイクロアレイ検査(CMA)で17p13.3の欠失を確認します。根本的な治療はなく、呼吸・栄養・けいれん・感染予防を軸に、多くの職種で支えます。
🧬 Q. 妊娠中にわかる?
17p13.3欠失は、当院のNIPTの双子マックスプランとインペリアルプランで調べる92種類の微小欠失・重複に入っています。陽性なら、絨毛検査・羊水検査で確かめます。
🧬 Q. 寿命は?
多くのお子さんは幼児期の早い時期を越えて生きることが難しいとされています。脳の形の異常そのものは進行しませんが、誤嚥性肺炎などの呼吸器の感染症や難治性のてんかんが命にかかわります。
🧬 ミラー・ディーカー症候群の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・英語・別名 | ミラー・ディーカー症候群(ミラー・ディッカー症候群・ミラー・ディカー症候群)/Miller-Dieker syndrome(MDS) |
| 原因 | 17p13.3の微小欠失(連続遺伝子欠失)。欠失にPAFAH1B1(LIS1)とYWHAEが含まれることが多い[1] |
| 遺伝形式 | 多くは新しく起こる欠失(新生突然変異)。一部は親の均衡型転座に由来[1] |
| 頻度 | 正確な頻度はわかっていない[1]。古典型滑脳症として出生10万あたり1.18という報告がある(MRIが広まる前の調査)[7] |
| 主な症状 | 重い滑脳症、難治性てんかん、重い発達の遅れ、哺乳・飲み込みの障害、特徴的な顔立ち |
| 診断・検査 | 脳MRI+染色体マイクロアレイ(CMA)。FISH法でも確かめられる |
| 公的な制度 | 指定難病138「神経細胞移動異常症」に含まれる[8] |
1. ミラー・ディーカー症候群とは|基本情報
【結論】 ミラー・ディーカー症候群(Miller-Dieker syndrome)は、17p13.3領域の微小欠失により、重度の滑脳症(古典的滑脳症 Type I)と難治性てんかんを中心に重い神経発達障害をきたす稀少疾患です。欠失にPAFAH1B1(LIS1)とYWHAEが含まれることが多い点が特徴です。
「滑脳症」は、胎児期の脳の発達過程(神経細胞の移動)がうまく進まず、脳回(しわ)が十分に形成されない状態です。MDSではこの障害が強く、出生直後から筋緊張低下、けいれん、摂食嚥下障害などの医療的ケアが必要になることが少なくありません。
💡 用語解説:「滑脳症(lissencephaly)」とは?
滑脳症は、脳の表面の「しわ(脳回)」が少ない、あるいはほとんどない脳形成異常です。見た目が「つるつる」に近くなるためこの名前があります。MDSでは、神経細胞が本来の場所へ移動できず、皮質が厚くなり、脳のネットワーク形成が大きく影響を受けます。滑脳症全体の分類と原因は、滑脳症(Ⅰ型滑脳症)のページで解説しています。
ミラー・ディーカー症候群の概要
| 項目 | 内容 |
|---|---|
| 疾患名 | ミラー・ディーカー症候群(Miller-Dieker syndrome, MDS) |
| 原因 | 17p13.3の微小欠失(連続遺伝子欠失) |
| 中核遺伝子 | PAFAH1B1(LIS1)、YWHAE(多くの症例で欠失に含まれる) |
| 主な臨床像 | 重度滑脳症、難治性てんかん、重度発達遅滞、摂食嚥下障害、特徴的顔貌 |
| 遺伝形式 | 多くは新生突然変異、一部は親の均衡型転座に関連 |
| 確定診断 | 脳MRI+染色体マイクロアレイ(CMA) |
どのくらいまれな病気?頻度と指定難病
ミラー・ディーカー症候群は非常にまれな病気で、正確な頻度はわかっていません。[1]滑脳症全体でみると、古典型滑脳症の頻度は出生10万あたり1.18と報告されていますが、MRIが広まる前の調査のため、実際の数ははっきりしていません[7]。ほかの臓器の合併症を伴わない「孤立性滑脳症」は、新生児およそ10万人に1人とされています[9]。
日本では、滑脳症やミラー・ディーカー症候群を含む「神経細胞移動異常症」が指定難病138に定められており、医療費の助成の対象になります。令和元年度に医療受給者証を持っていた方は100人未満でした[8]。子どもの慢性の病気を支える小児慢性特定疾病の情報センターでも、「滑脳症」として解説されています[7]。
⚠️ 似た言葉に注意:「滑脳症」と「滑脳症候群」
「滑脳症」は脳形成異常の所見(状態)です。一方、ミラー・ディーカー症候群は滑脳症に加えて、顔貌や多臓器合併症を含む症候群であり、原因が17p13.3欠失である点が重要です。
2. ミラー・ディーカー症候群の主な症状
【結論】 MDSの症状は脳の形成異常(重度滑脳症)に由来し、重度発達遅滞と難治性てんかんが中心です。さらに、特徴的な顔貌、摂食嚥下障害、誤嚥性肺炎リスク、心奇形などを伴うことがあります。
神経学的症状(中核)
🧠 神経学的な特徴
- 筋緊張の変化:新生児期は強い低緊張、成長とともに痙性(こわばり)を伴うことがあります
- てんかん:乳児期早期に出現しやすく、点頭てんかん(ウエスト症候群)を含む難治性に至ることがあります
- 発達:重度の発達遅滞・知的障害を伴い、医療的ケアを要することが多いです
- 画像:MRIで無脳回(agyria)〜厚脳回(pachygyria)を含む高度の滑脳所見がみられます
特徴的顔貌・全身合併症
MDSでは顔貌の手がかりが診断に役立つことがあります。ただし、顔貌だけで確定はできず、画像と遺伝学的検査が重要です。
「ミラー・ディーカー症候群の顔」として知られるのは、おでこが目立つ、小さく上を向いた鼻、低い位置にある形の変わった耳、小さなあご、といった特徴です。[1]まれに、心臓の病気、腎臓の異常、おなかの壁が開いている病気(臍帯ヘルニアなど)を伴い、同じ年ごろの子どもよりゆっくり育つこともあります[1]。
👤 代表的な所見
- 顔貌:前頭部突出、側頭部狭小(両こめかみが狭い印象)、低位耳、短い鼻・上向きの鼻孔、厚い上唇、小顎など
- 摂食嚥下:哺乳不良・嚥下障害が目立ち、誤嚥性肺炎リスクが高くなります
- 合併症:心奇形、腎・泌尿生殖器の異常、消化管奇形(例:十二指腸閉鎖)、臍帯ヘルニアなどが報告されています
- 経過:感染・呼吸器合併症や難治性てんかんが生命予後に影響することがあります
寿命・予後:長く生きられる?
ミラー・ディーカー症候群の多くのお子さんは、幼児期の早い時期を越えて生きることが難しいとされています。[1]脳の形の異常そのものは進行しない(非進行性)一方で、神経の症状が重く、生命予後は不良とされています[7][8]。命にかかわりやすいのは、飲み込みの障害による誤嚥性肺炎などの呼吸器の感染症と、難治性のてんかんです。
ただし経過には個人差があり、「平均寿命は何年」と言い切れる確かな数字はありません。てんかんは薬が多くなりやすいため、発作をゼロにすることより、毎日の生活と生活の質を損なわないことが治療の目標とされています[7]。呼吸・栄養・感染予防とてんかんの管理を組み合わせて、ご家族と過ごす時間を支えます。
🩺 院長コラム【ご家族が最初に知っておいてほしいこと】
ミラー・ディーカー症候群は、診断名を聞いた瞬間に強い衝撃を受ける疾患の一つです。大切なのは、「病名=未来が一つに決まる」わけではないということです。確かに重い神経症状を伴うことが多い一方で、医療的ケア(呼吸・栄養・感染予防)とてんかん管理により、家族と過ごす時間を支える工夫は進んできています。
私は臨床遺伝専門医として、これまで多くのご家族の意思決定と向き合ってきました。「知ること」「知らないでいること」のどちらも尊重し、どの選択をされても医療として支える姿勢を大切にしています。
3. 原因と遺伝的背景|17p13.3欠失と主要遺伝子
【結論】 MDSは、17p13.3の欠失により複数遺伝子が同時に半分になる(ハプロ不全)ことで起こります。滑脳症の主因はPAFAH1B1(LIS1)で、欠失がYWHAEまで及ぶと重症化しやすいと考えられています。
💡 用語解説:「ハプロ不全」とは?
通常、遺伝子は父母から1本ずつ計2コピーあります。ハプロ不全は、片方が欠失して残り1コピーだけでは機能が足りない状態です。MDSでは複数遺伝子がまとめて不足するため、症状が重くなりやすいと考えられます。くわしくはハプロ不全の用語ページで解説しています。
主要遺伝子と役割
| 遺伝子 | 主な機能 | 臨床への影響(代表例) |
|---|---|---|
| PAFAH1B1(LIS1) | 神経細胞移動に重要(微小管・ダイニン関連) | 滑脳症の中核 |
| YWHAE | 14-3-3εタンパク(細胞骨格・シグナル) | 重症化、顔貌・発育への影響が示唆 |
| CRK(欠失に含まれることあり) | 細胞接着・増殖のシグナル | 発育や心奇形など多臓器表現型への関与が議論されています |
滑脳症の原因はミラー・ディーカー症候群だけ?ほかの遺伝子
滑脳症は、神経細胞の移動にかかわる遺伝子の変化で起こり、ミラー・ディーカー症候群はその原因の一つ(17p13.3の欠失)です。17p13.3の欠失のうちPAFAH1B1(LIS1)がなくなることが滑脳症の原因で、YWHAEもなくなると滑脳症がより重くなると考えられています[1]。
ほかの臓器の合併症を伴わない「孤立性滑脳症」では、半数以上がPAFAH1B1の変化、約10%がX染色体にあるDCXの変化、少数がTUBA1Aの変化によるものです[9]。DCXの変化はX連鎖の形で受け継がれ、女性では「皮質下帯状異所性灰白質」というより軽い状態になったり、症状が出なかったりすることがあります[9](X連鎖性滑脳症)。TUBA1Aの変化による滑脳症は滑脳症3型で、外性器の異常を伴うX連鎖性滑脳症にかかわるARXの遺伝子は遺伝子のページで解説しています。
どの遺伝子が原因かで、次のお子さんへの影響の考え方が変わります。染色体マイクロアレイで17p13.3の欠失が見つからない滑脳症では、複数の遺伝子をまとめて調べる滑脳症NGS遺伝子パネル検査(税込330,000円)が手がかりになります。17p13.3の欠失全体の考え方は17p13.3微小欠失症候群で、同じ領域が増える重複は17p13.3重複症候群と、重複で起こる病気をまとめた微小重複症候群のページで解説しています。
遺伝形式(新生突然変異と転座)
新生突然変異(多くを占める)
両親の染色体は正常で、配偶子形成や受精後早期に偶発的に欠失が生じます(新生突然変異(de novo変異))。多くのケースで同胞再発リスクは低いと考えられますが、生殖細胞モザイクの可能性はゼロではありません。
親の均衡型転座に関連(少数)
親が症状のない均衡型転座の保因者で、子に不均衡として伝わり17p13.3欠失が生じる場合があります。この場合は再発リスク評価が個別になるため、両親の核型検査(G分染)を含む検討が重要です。
\ 17p13.3欠失は、双子マックスプランとインペリアルプランのNIPTで調べる92種類の微小欠失・重複に入っています /
4. 診断方法|画像と遺伝学的検査
【結論】 MDSの診断は、脳MRIで滑脳症を確認し、染色体マイクロアレイ(CMA)などで17p13.3欠失を同定して確定します。G分染(核型)だけでは微小欠失が見逃されることがあるため注意が必要です。
臨床での疑い方(きっかけ)
🔍 疑う場面
- ① 乳児期早期の難治性てんかん:点頭てんかんを含む
- ② 重度の筋緊張低下と発達遅滞:哺乳不良・摂食嚥下障害を伴う
- ③ MRIで滑脳症:無脳回〜厚脳回、皮質肥厚など
- ④ 特徴的顔貌や先天異常:心奇形・消化管奇形などが併存
遺伝学的検査の種類
💡 用語解説:染色体マイクロアレイ(CMA)とは?
CMAは、G分染では検出できない微小な欠失・重複(コピー数変異)を調べる検査です。欠失の「大きさ」や「含まれる遺伝子」を把握できるため、疾患理解や家族への説明にも役立ちます。しくみと限界は染色体マイクロアレイ(CMA)とは、検査の受け方はマイクロアレイ染色体検査(CMA)のページをご覧ください。
5. 治療と現代的医療管理|対症療法と支援
【結論】 MDSに根本的治療はありません。治療の中心は、てんかん管理、栄養(摂食嚥下)支援、呼吸器ケアと感染予防、そしてご家族の負担を支える社会資源の活用です。多職種連携が不可欠です。
管理の柱(ポイント)
てんかん(難治性に注意)
- 抗てんかん薬の調整(複数併用が必要なことがあります)
- 点頭てんかんではACTH療法などが検討されることがあります
- 重積発作への備え(レスキュー薬など)
栄養・摂食嚥下(誤嚥予防)
- 嚥下評価と安全な経口摂取範囲の確認
- 経管栄養や胃瘻の検討(長期的栄養管理)
- 胃食道逆流(GERD)の治療
呼吸器ケア・感染予防
- 吸引、体位ドレナージ、加湿などの在宅ケア
- 予防接種(肺炎球菌、インフルエンザ等)
- 誤嚥性肺炎の早期対応
リハビリ・生活支援
- 拘縮予防・体位保持(PT/OT)
- レスパイト、訪問看護、福祉制度の活用
- ご家族の心理社会的サポート
6. 遺伝カウンセリングの重要性
【結論】 MDSでは、欠失が新生突然変異か、親の転座に関連するかで再発リスクが変わるため、遺伝カウンセリングが重要です。医師は決定者ではなく、情報提供と意思決定支援者として、非指示的(中立)にご家族を支えます。
カウンセリングで扱う主な内容
📋 重要ポイント
- ① 欠失範囲の理解:どの遺伝子が欠失に含まれるか(例:LIS1、YWHAE)
- ② 再発リスク:両親の検査(核型)で転座保因の有無を確認
- ③ 今後の妊娠:出生前診断の選択肢と限界(希望に応じて)
- ④ 生活と支援:医療的ケア、福祉、レスパイト、心理社会的支援の整理
🩺 院長コラム【「中立であること」は冷たいことではありません】
出生前診断や重い疾患の説明では、ご家族が「どうすればいいのか」を切実に求める場面があります。私は、特定の選択へ誘導しないことを大切にしています。中立であることは、ご家族を突き放すことではありません。むしろ、どの選択をされても医療として支えるという姿勢を明確にするために必要です。
不確実性を正直に伝え、意思決定を支えることは、医学であり同時に「人の尊厳」を扱う営みです。だからこそ、遺伝カウンセリングを丁寧に行います。
7. 出生前診断について|NIPT・羊水検査・CMA
【結論】 出生前診断は、知る権利と知らないでいる権利の両方を尊重しながら、個別に検討します。NIPTはスクリーニングであり確定診断ではありません。MDSの確定には、侵襲的検査である羊水検査+染色体マイクロアレイ(CMA)などが用いられます。17p13.3欠失は、当院の東京のNIPT(新型出生前診断)では双子マックスプランとインペリアルプランで調べる微小欠失(92種類)に入っており、妊娠中にどこまでわかるのかは17p13.3欠失はNIPTでわかる?(滑脳症とNIPT)で詳しく解説しています。
⚠️ 大切な前提
出生前に「見つけること」自体が、常に利益になるとは限りません。検査の結果の受け止め方はご家族によって異なります。当院では、価値判断の押し付けや恐怖を煽る表現を避け、不確実性を正直にお伝えします。
出生前検査の位置づけ
| 検査 | 位置づけ | 補足 |
|---|---|---|
| NIPT | スクリーニング | 確定診断ではありません。異常が疑われた場合は侵襲的検査で確認します |
| 羊水検査+CMA | ◎ 確定診断 | Gバンド法では検出できない微小欠失を確定診断可能。 ※学会指針では、原則として超音波での構造異常がある場合などが対象とされています。 |
| 絨毛検査+CMA | ◎ 確定診断 | 妊娠初期に実施されることがあります(施設・時期による)。当院では絨毛検査は妊娠11〜13週、羊水検査は妊娠15週から、どちらも院内で受けられます。 |
当院のNIPTのプランと調べる範囲
当院のNIPTのうち、双子マックスプランとインペリアルプランは92種類の微小欠失・重複と、全染色体の5Mb以上の欠失・重複を調べるため、同じ領域でコピー数が増える「微小重複症候群」のような重複が見つかることもあります。その場合、結果の意味づけは専門的な判断が必要となるため、遺伝カウンセリングで詳しくご説明します。下のダイヤモンドプランの12種類の微小欠失には、17p13.3欠失は入っていません。
🧬 ダイヤモンドプランで検出対象(要点)
- 常染色体トリソミー:13*、15、16、18*、21*、22
- 性染色体数的異常:45,X/47,XXX/47,XXY/47,XYY
- 微小欠失(12箇所):1p36欠失、2q33欠失、4p16欠失、5p15欠失、8q23q24欠失、9p欠失、11q23q25欠失、15q11.2-q13欠失、17p11.2欠失、18p欠失、18q22q23欠失、22q11.2欠失
- 単一遺伝子:56遺伝子(30以上の単一遺伝子疾患に関連)
8. ミラー・ディーカー症候群はNIPTでわかる?当院のプランと注意点
17p13.3欠失(ミラー・ディーカー症候群)は、当院の双子マックスプランとインペリアルプランで調べる92種類の微小欠失・重複に入っています。当院の東京のNIPTは妊娠9週から受けられ、妊娠6〜8週は臨床研究として受けられます。NIPTはスクリーニング検査なので、陽性のときは確定検査で確かめます。
🔬 ミラー・ディーカー症候群・滑脳症と当院のNIPTのプラン
※PAFAH1B1(LIS1)・DCXの遺伝子の変化は、ダイヤモンドプラン・インペリアルプランの対象遺伝子の一覧に入っていません。対象の遺伝子でも、すべての変化を見つけられるとは限りません。
NIPTで陽性になったら:胎盤のモザイクと確定検査
NIPTが調べている「赤ちゃんのDNA」は、実際には胎盤から出てくるDNAです。そのため、胎盤だけに変化がある胎盤限局性モザイク(CPM)では、NIPTが陽性でも赤ちゃん自身は正常なことがあります。反対に、赤ちゃんにモザイクがあっても胎盤に変化がなければ、NIPTでは見逃すことがあります。
陽性になったときは、絨毛検査(妊娠11〜13週)や羊水検査(妊娠15週から)で確かめます。当院ではどちらも院内で受けられ、主要な検査項目は3日以内に、マイクロアレイ検査は2週間ほどで結果が出ます。確定検査は基本的に日曜日(月曜日が祝日のときは月曜日)に行います。NIPTを受ける方は全員が互助会(カトレア会・会費8,000円)に加入し、陽性となった場合の羊水検査・絨毛検査の費用が上限なしで補助されます。
滑脳症はエコー(超音波)でわかる?
赤ちゃんの脳は、妊娠の早い時期にはもともと表面がなめらかで、しわ(脳回)は妊娠が進むにつれて少しずつできてきます。そのため、超音波や胎児MRIで滑脳症を疑えるのは妊娠の後半になってからのことが多く、妊娠初期の超音波ではわかりません。染色体の変化として早い時期に調べたい場合は、NIPTと確定検査の組み合わせを、検査前の遺伝カウンセリングで一緒に考えることが大切だと考えています。
9. ミネルバクリニックのサポート体制
ミネルバクリニックでは、臨床遺伝専門医が検査前後の説明と意思決定支援を行い、必要に応じて産婦人科・小児科領域の検査やフォローに繋げます。出生前診断の結果説明は、中立・非誘導を徹底し、不確実性も含めて丁寧にお伝えします。
🏥 確定検査の案内
羊水検査・絨毛検査の料金説明を含め、確定検査の位置づけを整理します。
💰 互助会制度(NIPT受検者全員に適用)
互助会制度として、NIPTを受ける方は全員がカトレア会(会費8,000円)に加入し、陽性となった場合の羊水検査・絨毛検査の費用が上限なしで補助されます。
\ NIPTで陽性のときは、絨毛検査(妊娠11〜13週)・羊水検査(妊娠15週から)まで院内で受けられます /
よくある質問(FAQ)
Q1. ミラー・ディーカー症候群はどの染色体異常ですか?
17番染色体短腕の17p13.3領域の微小欠失が原因です。欠失にPAFAH1B1(LIS1)やYWHAEなど複数遺伝子が含まれることが多く、滑脳症を中心とした重い神経症状につながります。
Q2. てんかんは必ず起こりますか?
MDSではてんかんが高頻度にみられ、乳児期早期から出現することがあります。発作型は多様で、点頭てんかん(ウエスト症候群)を含む難治性になることもあります。個々の経過は主治医と相談しながら評価します。
Q3. 確定診断にはどの検査が必要ですか?
脳MRIで滑脳症を確認し、遺伝学的検査で17p13.3欠失を同定します。欠失の同定には染色体マイクロアレイ(CMA)が用いられることが多く、FISHは特定領域(LIS1など)の確認に利用されます。
Q4. 新生突然変異とはどういう意味ですか?
両親には欠失がなく、配偶子形成や受精後早期に新たに生じた変化を指します。多くのMDSは新生突然変異と考えられますが、少数は親の均衡型転座に関連することがあります。
Q5. 次の子にも同じ病気が起こりますか?
再発リスクは「原因が新生突然変異か」「親の転座に関連するか」で変わります。そのため、両親の検査(核型など)を含めた評価が重要です。詳しくは遺伝カウンセリングで整理します。
Q6. 出生前診断でわかりますか?
出生前に超音波や胎児MRIで脳の所見が疑われることがあります。遺伝学的に確定するには、侵襲的検査(羊水検査や絨毛検査)でCMAなどを行う方法があります。NIPTはスクリーニングであり、確定診断ではありません。
Q7. 治療法はありますか?
根本治療は現時点で確立していません。てんかん管理、栄養支援(摂食嚥下)、呼吸器ケア、感染予防、リハビリ、福祉制度の活用など、症状に応じた支援を多職種で行います。
Q8. ミラー・ディーカー症候群の寿命はどのくらいですか?
多くのお子さんは幼児期の早い時期を越えて生きることが難しいとされています。脳の形の異常そのものは進行しませんが、神経の症状が重く、誤嚥性肺炎などの呼吸器の感染症や難治性のてんかんが命にかかわります。経過には個人差があり、平均寿命として示せる確かな数字はありません。
Q9. どのくらいの頻度で起こる病気ですか?
非常にまれな病気で、正確な頻度はわかっていません。古典型滑脳症として出生10万あたり1.18という報告がありますが、MRIが広まる前の調査です。日本では、滑脳症を含む「神経細胞移動異常症」が指定難病138に定められています。
Q10. 滑脳症の原因はミラー・ディーカー症候群だけですか?
いいえ。ほかの臓器の合併症を伴わない孤立性滑脳症では、半数以上がPAFAH1B1(LIS1)の変化、約10%がDCXの変化、少数がTUBA1Aの変化によるものです。17p13.3の欠失が見つからない滑脳症では、遺伝子パネル検査が原因を調べる手がかりになります。
Q11. 当院のNIPTでミラー・ディーカー症候群はわかりますか?
17p13.3欠失は、双子マックスプランとインペリアルプランで調べる92種類の微小欠失・重複に入っています。プレミアムプラン・ダイヤモンドプランの12種類の微小欠失には入っていません。NIPTは胎盤由来のDNAを調べるため、陽性なら絨毛検査(妊娠11〜13週)や羊水検査(妊娠15週から)で確かめ、どちらも院内で受けられます。
まとめ
ミラー・ディーカー症候群(ミラー・ディッカー症候群)は、17p13.3の欠失でPAFAH1B1(LIS1)とYWHAEなどがまとめて失われ、重い滑脳症と難治性てんかんが起こる病気です[1]。おでこが目立つ・小さく上を向いた鼻などの顔の特徴を伴い、多くのお子さんは幼児期の早い時期を越えて生きることが難しいとされています[1]。多くは新しく起こる欠失ですが、一部は親の均衡型転座に由来するため、次のお子さんへの影響を考えるには両親の染色体検査が大切です。
当院のNIPTでは、17p13.3欠失は双子マックスプランとインペリアルプランで調べます。NIPTは胎盤由来のDNAを見るため、陽性のときは絨毛検査・羊水検査で確かめることが欠かせません。
🧬 ミラー・ディーカー症候群・滑脳症が気になる方へ
ミネルバクリニックには臨床遺伝専門医が常駐し、NIPTで陽性になったときは絨毛検査(妊娠11〜13週)・羊水検査(妊娠15週から)まで院内で受けられます。17p13.3欠失は、双子マックスプランとインペリアルプランで調べる92種類の微小欠失・重複に入っています。どのプランで何が調べられるかは、検査前の遺伝カウンセリングで一緒に確認します。
参考文献
- [1] MedlinePlus Genetics. Miller-Dieker syndrome. [MedlinePlus]
- [2] GeneReviews®. PAFAH1B1-Related Lissencephaly/Subcortical Band Heterotopia. [NCBI Bookshelf]
- [3] Orphanet. Miller-Dieker syndrome. [Orphanet]
- [4] NCBI MedGen. Miller Dieker syndrome (Concept Id: C0265219). [NCBI]
- [5] Cleveland Clinic. Miller-Dieker Syndrome: Causes, Diagnosis & Treatment. [Cleveland Clinic]
- [6] National Institutes of Health (GARD). Miller-Dieker syndrome. [NIH GARD]
- [7] 小児慢性特定疾病情報センター. 滑脳症 概要. [小児慢性特定疾病情報センター]
- [8] 難病情報センター. 神経細胞移動異常症(指定難病138). [難病情報センター]
- [9] MedlinePlus Genetics. Isolated lissencephaly sequence. [MedlinePlus]
関連記事
🧬 その他の染色体異常(トリソミー・部分モノソミー)について
各染色体の異数性や微小欠失・重複による特徴的な疾患、および予後については以下のリンクから詳細をご確認いただけます。






