

目次

合多指趾症(ごうたししょう/Synpolydactyly、シンポリダクチリー)は、隣り合う指や趾(あしゆび)がくっつく「合指(趾)」と、指の骨が余分にできる「過剰指」が同時に起こる、生まれつきの手足の形の違いです。多くは手の中指と薬指のあいだ、足では薬趾と小趾のあいだに現れます。単に「指がくっついて、余分な指があるだけ」ではなく、指の骨・関節・腱の育ち方そのものが変わるため、見た目以上に手の使いやすさへの影響を考える必要があります。この記事では、原因となるHOXD13遺伝子の働き、常染色体顕性(優性)遺伝の仕組み、診断の進め方、手術と予後、そして遺伝カウンセリングで重要となる点を、現在の医学的知見に基づいて整理します。
Q. 合多指趾症とはどんな病気ですか?
A. 指や趾の癒合(合指趾)と過剰な指(過剰指)が組み合わさって生じる、生まれつきの四肢形成の違いです。代表的なタイプ(SPD1)はHOXD13遺伝子の変化が原因で、多くは常染色体顕性(優性)遺伝の形をとります。命や知的発達そのものに影響する病気ではなく、影響は主に手足に限られます。
- ▶主な部位:手は第3・4指、足は第4・5趾のあいだが中心
- ▶原因:HOXD13遺伝子のポリアラニン伸長・ミスセンス変異・機能喪失型変異など
- ▶遺伝:多くは常染色体顕性(優性)で、子への伝達確率は原則50%。ただし浸透率と表現度に幅がある
- ▶診断:両手足の診察+X線+三世代の家族歴+HOXD13の遺伝子検査
- ▶治療:「余分な骨を取ること」ではなく「安定して動く、まっすぐな指をつくる」再建が目標
1. 合多指趾症(Synpolydactyly)とは
合多指趾症は、隣り合う指や趾がくっつく合指症(syndactyly)と、指の骨格要素が余分にできる過剰指(polydactyly、多指症)が、くっついた指のあいだに重なって生じる特徴的な手足の形成異常です。英語のSynpolydactylyは、この2つの言葉(syndactyly+polydactyly)を組み合わせた名前ですが、単純な足し算ではありません。くっついた指のあいだに重複した指の骨が含まれ、しばしば骨どうしがつながったり(骨性癒合)、指が曲がる方向の変形(屈曲拘縮)や、指先が横に傾く斜指(clinodactyly、クリノダクチリー)を伴います[8]。
典型的なタイプ(SPD1)では、手は第3指(中指)と第4指(薬指)のあいだ、足は第4趾と第5趾(小趾)のあいだが主な部位になります[3]。手の中央の列に起こることから、専門的には「中央列(mesoaxial)の合多指趾症」とも呼ばれます。指の本数が増える病気というより、手足の中央部の骨・関節・腱の発生パターンそのものが変化した、複雑な形成異常として理解するほうが、その後の治療を考えるうえで適切です。
💡 用語解説:合指症と多指症
合指症(syndactyly)とは、2本以上の指や趾が皮膚や骨でくっついている状態です。多指症(polydactyly)とは、指や趾、またはその骨格要素の数が増えている状態を指します。合多指趾症は、この両方を同時に併せ持つのが特徴で、しかも「くっついた指のあいだに余分な指がある」という独特の形をとります。
どのくらいまれな病気なのか
合多指趾症は、一般人口における正確な発生頻度が確立していない、まれな疾患です[8]。近年の専門書でも「まれで、多様性に富む(rare and heterogeneous)」と位置づけられており、遺伝学の研究の多くは、大きな家系や、専門施設に紹介された患者さん、手術例をもとに行われています。パキスタン、中国、ヨーロッパなど世界各地の家系から報告されているため、特定の地域や民族に限られる病気ではありませんが、「どの人種に多い」と数字で結論づけられる段階ではありません。手術例の報告では、患者さんの多くに、少なくとも一人は同じ症状を持つ第一度近親者(親・きょうだい・子)がいたことも示されています[9]。
2. どんな症状・見た目になるのか
典型的なSPD1では、手の第3・4指のあいだのくっついた部分に、重複した中節骨(指の真ん中の骨)や指の骨の要素があり、足では第4・5趾のあいだに合多指趾がみられます。ただし、余分な指が完全に独立した1本の指として形成されるとは限りません。1つの関節面に複数の指骨がつながる、骨がY字状に分岐する、腱が枝分かれするなど、再建手術を難しくする構造をとることがあります[9]。
大切なのは、外から見えるくっつき(水かき)の程度だけでは、手の使いにくさは推し量れないという点です。中央列の合多指趾症では、生まれたときから指の屈曲(曲がり)、横方向へのずれ、回旋(ねじれ)、指の関節のこわばり、屈曲拘縮が見られることがあり、これらが最終的な手指の形と機能を大きく左右します。単純な合指症や多指症よりも、関節のこわばりや拘縮が目立つことが、この病気の手術上の重要な特徴とされています[9]。
診察では、左右の両手・両足について、水かきの深さ、指の長さ、爪、指の本数、軸のずれ、ねじれ、自分で動かせる範囲と他人が動かせる範囲、関節の安定性、屈曲拘縮、親指との干渉、握る・つまむ動作、足では靴との干渉や痛み・歩き方などを、ていねいに評価していきます。軽症の家族では斜指(指先が横に傾くだけ)にとどまることもあるため、親御さんについても「自分は正常」という自己申告だけでなく、実際に手足を診察することが、遺伝的な評価に役立ちます。
3. 原因遺伝子HOXD13の役割
古典的な合多指趾症(SPD1)の中心にあるのが、HOXD13遺伝子です。HOXD13は、手足がどのようにつくられるかを指揮する転写因子の一つで、特に発生中の手足の芽(肢芽)の遠位・後方で働きます。HOXD13は2番染色体のHOXDクラスターにあり、2つのエクソンからなります。エクソン1には、正常では15個のアラニンが並ぶポリアラニントラクトがあり、エクソン2には、非常に保存性の高いホメオボックス(ホメオドメインをコードする領域)があります[4]。
1996年、村垣(Muragaki)らは、このHOXD13のポリアラニントラクトが伸びること(伸長)が合多指趾症の原因であることを、Science誌に報告しました[1]。同じ年にAkarsuらが、無関係の2家系で9個のアラニンが増える重複を同定し[2]、1997年にはGoodmanらが、伸長の長さと症状の重さに関連があることを示しました[3]。これらの研究が、合多指趾症を「反復配列の長さに依存する発生異常」として理解する基礎を築きました。
💡 用語解説:ポリアラニントラクト
ポリアラニントラクトとは、アラニンというアミノ酸が連続して並んだ部分のことです。HOXD13では、この部分が正常では15個ですが、ここが余分に伸びると(たとえば+7〜+14個)、タンパク質が正しく働けなくなります。伸びが大きいほど、平均すると症状が重くなる傾向があります[3]。
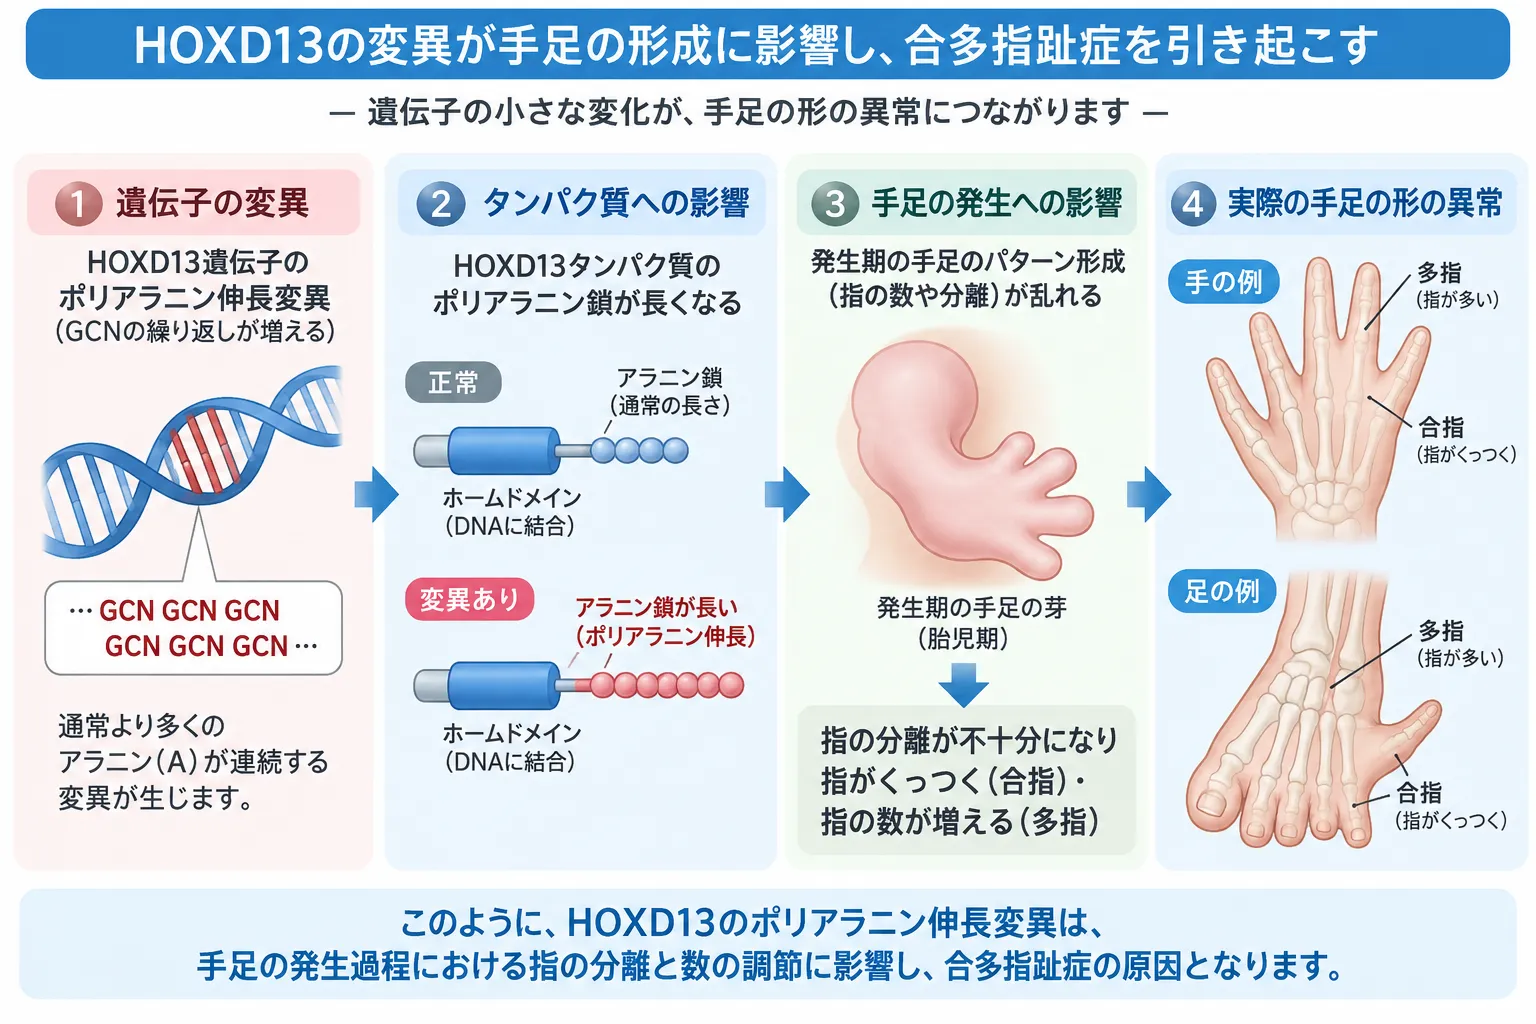
HOXD13は胎児期の手足のパターン形成に重要な転写因子です。代表的な合多指趾症1型(SPD1)では、HOXD13のポリアラニントラクトの伸長などによってタンパク質機能が変化し、指趾の形成パターンが乱れることで、指趾の癒合と骨格要素の重複を特徴とする合多指趾症が生じます。
HOXD13の変化には複数のタイプがある
現在では、ポリアラニンの伸長だけでなく、ホメオドメインのミスセンス変異、ナンセンス変異やフレームシフト変異による機能喪失型変異(LOF)、欠失や構造変異など、多様なHOXD13の異常が知られています[4]。
2021年に発表された、53家系173例をまとめた解析(新たに調べた12の中国人家系を含む)では、HOXD13に関連する変異はポリアラニン領域・ホメオボックス領域・その他の領域に分布し、ポリアラニン伸長が45%、ミスセンス変異が32%を占めました[4]。この研究では、ポリアラニン異常は古典的で比較的重い合多指趾症と、ホメオドメインのミスセンス変異は短指症・合指症を含む非典型的な像と、機能喪失型変異は斜指を含む比較的異なる特徴と関連していました[4]。
💡 用語解説:ミスセンス変異/機能喪失型変異
ミスセンス変異は、遺伝子の一文字が変わって、タンパク質のアミノ酸が別のものに置き換わる変化です。機能喪失型変異(LOF)は、ナンセンス変異やフレームシフト変異などによって、タンパク質が短く途切れたり、正常に働けなくなる変化を指します。HOXD13では、この違いによって手足の症状の出方が変わることがあります。
なぜ変化の種類で症状が変わるのか
ポリアラニン伸長では、変化したタンパク質が細胞質のなかで固まり(凝集)、正常なHOXD13だけでなく、HOXA13やRUNX2のような、ほかのポリアラニンを含むタンパク質まで巻き込んでしまう「ドミナントネガティブ効果」が提案されています[4]。一方、ホメオドメインのミスセンス変異は、必ずしも凝集を起こさず、転写因子としてのDNA認識や転写活性を選んで変化させます。つまり「HOXD13の変異」と一口に言っても、タンパク質の居場所の異常が主なタイプと、転写のはたらき方の異常が主なタイプとでは、病気のなりたちが異なるのです[4]。
この図が示すのは、合多指趾症を「余分な指ができて、その後たまたまくっついた」とみなすのではなく、共通の発生プログラムが乱れることで、重複と癒合が同時に生じる疾患として理解する見方です[1]。通常の合指症の一部は、発生後期に指のあいだの組織が消える過程の不全として説明できますが、合多指趾症では、指の骨の凝集や分節、関節形成、指の本数そのものが変化しており、より早い段階の手足のパターン形成の異常を示唆します[8]。
4. 遺伝の仕組み ─ 常染色体顕性(優性)遺伝
SPD1は通常、常染色体顕性(優性)遺伝の形をとります。病的なHOXD13の変化を持つ親から、それぞれの妊娠で子へ伝わる確率は、原則として50%です[2]。ただし、ここで大切なのは、「変化を受け継ぐ確率」と「重い手足の症状になる確率」は同じではない、という点です。
💡 用語解説:常染色体顕性(優性)遺伝
「常染色体」は、性別を決めるX・Y染色体以外の染色体です。「顕性(優性)」とは、対になっている2本の染色体のうち片方に変化があれば症状が現れる遺伝の形をいいます(近年は「優性=顕性」「劣性=潜性」と言い換えられています)。この場合、変化を持つ人から子へ受け継がれる確率は理論上50%です。
浸透率と表現度 ─ 同じ変異でも症状が違う
合多指趾症では、浸透率が不完全な例と、著しい表現度の多様性があります。つまり、病的な変化を持っていても症状がごく軽い(まれにほとんど症状がない)ことがあり、また発症しても、左右・手足・家族間で重さが大きく異なります[7]。実際、2011年には、家族歴が陰性に見えても、HOXD13のナンセンス変異が浸透率不完全とともに関与していた家系が報告されており、「家族に症状のある人がいない」ことだけでは顕性遺伝を否定できないことが示されています[7]。
💡 用語解説:浸透率と表現度
浸透率とは、ある変化を持つ人のうち、実際に症状が現れる人の割合です。表現度とは、症状が現れた人の間での重さのばらつきを指します。合多指趾症は、この両方に幅が大きいため、遺伝子の変化がわかっても、手足がどのくらいの重さになるかを正確には予測できません。
2023年に報告された、38の新規家系と49の既報家系を検討した大規模な研究でも、HOXD13に関連する症状が、無症状のヘテロ接合者から、高度の骨性の合多指趾症まで広がることが確認され、家系内・家系間の多様性と左右の非対称性の重要性があらためて示されました[5]。したがって、出生前や発症前の遺伝子検査で「病的な変化がある」ところまでは高い精度で言えても、「将来、何回手術が必要か」「握力がどの程度になるか」までを予測することはできません。
de novo(新生突然変異)とホモ接合の場合
両親のどちらも変化を持たず、子で初めて生じた変化を新生突然変異(de novo変異)といいます。真にde novoで、両親の血液検査が陰性であれば、きょうだいでの再発リスクは50%より大きく下がりますが、親の生殖細胞にモザイクがある可能性を完全には否定できないため、ゼロとは言えません。一方、その子自身が成人して子を持つ場合には、原則として50%の伝達リスクを持つことになります。
血族婚の家系などで、病的な変化を両親の双方から受け継いだホモ接合の例では、症状が著しく重くなることがあります。実際に、ホモ接合のHOXD13変異によって、中手骨が手根骨のように変化する重症型が報告されています[1]。これは「合多指趾症が潜性(劣性)遺伝である」という意味ではなく、顕性のはたらきを持つ病的な遺伝子を2つ持ったことによる、量的な効果(ドーセージ効果)として理解すべきものです。
HOXD13以外の原因もある
合多指趾症には遺伝的な多様性があります。従来の分類では、SPD2はFBLN1遺伝子(22q13.31)、SPD3は14番染色体(14q11.2–q12)付近にマッピングされた家系型とされています[8]。さらに、GLI3遺伝子に関連する疾患や、SHH(ソニックヘッジホッグ)の遠隔調節領域に関連する多指症、HOXDクラスターを含む2q31のコピー数異常なども、合多指趾症に似た表現型を生じることがあります。頭のサイズの異常、特徴的な顔つき、発達の遅れ、生殖器の異常、前腕やすねの骨の異常などを伴う場合には、「HOXD13陰性=遺伝性でない」と考えず、より広い評価が必要になります。
遺伝専門医のひとこと:同じ遺伝子でも「変異の性質」で対応が変わる
同じHOXD13の変化でも、ポリアラニンの伸長なのか、ホメオドメインのミスセンス変異なのかで、手足への出方が変わってきます。遺伝医学では、同じ遺伝子の変化であっても、変異の種類や位置によって分子機序や表現型への影響が異なるため、変異の性質まで含めて評価することが重要です。遺伝子検査の結果を読むときは、「どの遺伝子か」だけでなく「どんな種類の変化か」まで踏み込んで解釈することが、正確な理解につながります。
5. 分類 ─ なぜ一つの分類で決まらないのか
合多指趾症には、疾患全体を完全に表せる単一の分類法が存在しません。2023年の専門書でも、複数の臨床・X線分類があるものの、いずれも疾患全体の複雑さを完全には表現できないと指摘されています。分類は、大きく遺伝学的な分類(SPD1・SPD2・SPD3など、原因遺伝子で分ける)と、X線による分類(骨のパターンで分ける)に整理できます。前者は遺伝子検査や家族への説明に、後者は手術計画に役立ちます。
合多指趾症の遺伝学的分類(SPD1〜3)
| 型 | 主な原因・座位 | 代表的な特徴 | 遺伝形式 |
|---|---|---|---|
| SPD1 | HOXD13(2q31) | 手の第3・4指、足の第4・5趾の合多指趾(古典的) | 主に常染色体顕性 |
| SPD2 | FBLN1(22q13.31) | 手の中央〜後方の合多指趾、足の後軸性合指 | 常染色体顕性 |
| SPD3 | 14q11.2–q12付近 | 家系としてマッピングされたタイプ | 常染色体顕性 |
※論文や診療記録で「polysyndactyly(多合指症)」と書かれていても、それだけでHOXD13関連のSPD1と同じとはみなせません。GLI3やSHH関連の疾患も同じような表現をとることがあるためです[8]。
X線による分類として広く知られるのが、2016年にWallらが提唱した、手の中央列の合多指趾症を骨のパターンで分ける分類です[10]。しかし、2023年に報告された21手の手術例の検討では、Wall分類でtype 1Aが7手、type 2Bが4手、type 3が6手だった一方、4手は分類不能でした[9]。この事実そのものが、合多指趾症の複雑さを単一のX線分類では完全に捉えきれないことを物語っています。
ここで重要なのは、分類名そのものが手術の適応を決めるわけではないということです。手術を強く考慮するのは、指の独立した動きを妨げる皮膚のつながり、成長とともに悪化しうる角状・回旋変形、屈曲拘縮、関節の不安定性、明らかな機能障害、足の場合は靴が履けない・痛みがある・並びが大きく崩れているといった状況です。形が複雑でも機能が良好な足趾などは、経過観察が理にかなう場合があります[9]。
6. 診断 ─ どのように調べるのか
診断の基本は、両手・両足のていねいな診察+単純X線+三世代の家族歴+適切な分子遺伝学的検査です。単純X線は標準的な最初の画像検査で、手足の正面像を基本に、必要に応じて斜位・側面像を追加し、重複した指骨、中手骨・中足骨への波及、骨どうしの癒合、関節面、角状変形などを確認します[4]。乳幼児では、まだ骨になっていない軟骨部分がX線に写らないため、手術計画を骨の像だけで完結させない注意も必要です。
遺伝学的な検査は、次のように組み立てるのが実用的です。典型的で孤立性の(手の第3・4指+足の第4・5趾の)合多指趾症では、まずHOXD13を優先して調べ、ポリアラニンの反復を確実に解析できる方法を選びます。病的な変化が見つかれば、可能であれば両親の検査(分離解析)を行い、遺伝カウンセリングにつなげます。一方、発達の遅れ・特徴的な顔つき・頭のサイズの異常・生殖器やほかの臓器の異常・広い範囲の骨格異常などを伴う例や、HOXD13が陰性の例では、コピー数解析や、四肢形成異常の遺伝子パネル、全エクソーム検査(WES)・全ゲノム解析へと広げるのが合理的です。
💡 用語解説:ポリアラニンの反復は見逃されることがある
ポリアラニントラクトのような繰り返し配列は、検査法によって検出のしやすさが変わります。そのため「ショートリードシーケンサーによるエクソーム検査が陰性だった」というだけで、HOXD13のポリアラニン異常を完全に除外することはできません。実際、2021年の研究では、エクソーム検査のあとサンガー法で候補となるHOXD13の変化を確認しています[4]。近年は、繰り返し配列や構造変異の解析にロングリードシーケンサーを用いる報告も現れています。
7. 出生前診断で分かること・分からないこと
出生前の超音波検査では手足を評価でき、多指症や大きな指の異常は検出できることがあります。国際産科婦人科超音波学会(ISUOG)の妊娠中期の標準的な超音波ガイドラインでも、胎児の解剖評価の一環として四肢を評価することが基本とされています[12]。一方で、軽度の合指、部分的に重複した中節骨、斜指のみといった所見は、出生前の超音波で見逃されることがあります。したがって「超音波で正常」ということは、すでに家系でわかっているHOXD13の変化を否定するものではありません。
家系のなかで病的な変化がすでにわかっている場合は、絨毛検査や羊水検査から、その変化に絞った分子診断を行うことが可能です。また妊娠前には、着床前遺伝学的検査(PGT-M)を検討できる場合があります。ここで大切なのは、陽性の結果から「HOXD13の変化を受け継いだ」ことは診断できても、表現度の多様性のために、手足の重症度を高い精度で予測することはできないという点を、事前にしっかり共有しておくことです。
⚠️ 出生前診断で押さえておきたいこと
「変化があるかどうか」は判定できても、「どのくらいの重さになるか」は予測できません。同じ変化でも、左右の手足で違い、家族間でも違います。この不確実さを理解したうえで、検査を受けるかどうかを含めて選択していくことが大切です。判断はご本人・ご家族が主体で行い、遺伝カウンセリングでは中立的な立場で判断材料を整理することが基本です。
8. 治療と手術 ─ 目標は「安定して動く指」をつくること
手術の目標は、正常な「指の本数」に近づけることでも、「余分な骨を取り除くこと」でもありません。安定して、できるだけ独立して動き、長軸がまっすぐで、適切な水かき(web space)を持つ指をつくることです[9]。具体的には、深く自然な水かき、良好な指の軸、十分な長さ、安定した関節、可能な範囲での独立した能動的な動きを得ながら、神経や血管、腱を温存することを目指します。
手術の時期
単純な合指症では乳幼児期に計画的に分離を行うのが一般的ですが、合多指趾症では、年齢だけでなく、左右の指の成長差、進行する角変形、骨・関節の成熟度、必要な手術の段階数、皮膚の量、麻酔や術後固定への耐えやすさを総合して時期を決める必要があります。特に高度な中央列の合多指趾症について、「全例をこの月齢で手術すべき」という高いレベルの比較研究は存在しません。実務上は、新生児・乳児期に小児の手の外科へ紹介し、早期にX線で骨のパターンを把握して、成長によるずれが心配な例は早めに計画します。複雑な症例では、複数の段階に分けて手術を行うことがあります。
手術の方法
皮膚性の合指の分離では、まっすぐな傷あとによる拘縮を避けるため、ジグザグ型の切開と局所の皮弁を組み合わせ、水かきを再建します。分離後に側面の皮膚が足りない場合は、全層植皮を用いる方法と、局所皮弁を最大限に使って植皮を減らす方法があります。合多指趾症では内部の骨格が複雑なため、通常の合指分離に加えて、骨・関節・腱の操作を伴うことが多くなります。代表的な追加手技には、くさび状・回旋矯正の骨切り、関節包の切開・切除、軟部組織の解離、Z形成術、腱の延長・調整、選択的な関節固定があります[9]。
近年の手術例から得られる重要な考え方は、「余分な骨をすべて削れば正常になる」という発想を避けることです。重複した骨を不用意に取り除くと、関節面や支持構造を失って、かえって指が不安定になることがあります。そのため、重複した骨の単純な切除よりも、拘縮・角状変形・回旋・皮膚性の癒合の是正を優先して再建すべきだと結論づけられています[9]。
手術の成績
合多指趾症に特化した手術成績の文献はとても少ないのが現状です。近年もっとも情報量が多いシリーズの一つが、2023年に報告された21手の検討です。この研究では、患者1人あたり平均2.6回の手術を要し、平均5.2年の追跡で、水かきの再形成(web creep)14%、術後の角状変形24%、屈曲変形38%が報告された一方、多くの患者さんが両手を使う動作や日常生活動作を自立して行えていました[9]。
💡 数字の読み方に注意
この「屈曲変形38%」という数字は、「手術によって38%に新しく変形が起きた」という意味に単純化すべきではありません。研究では、これらの変形の多くが手術前から存在していたと報告されており、合多指趾症そのものが持つ関節のこわばりや変形を反映しています。つまり、この割合には「術後の再発」と「もともとの病気による残存変形」が混在しています[9]。
術後の管理も成績の一部です。特に複雑な合多指趾症では、傷の収縮が水かきの再形成につながりやすいため、再建した水かきを適切な位置に保つことが重要です。2011年には、術後の水かきの位置を保つ専用の器具を用いることで、従来の管理に比べて合併症や水かきの再形成が有意に少なかったという報告があり、術後の水かきの位置管理そのものが手術成績の一部であることが示されています[11]。傷が安定した後は、小児のハンドセラピストを含むチームで、可動域訓練、むくみ・傷あとの管理、装具、年齢に応じた遊びや握る訓練を行います。
2023年には、HOXD13の変異が破骨細胞の分化に関わる経路(pSMAD5/p65/c-fos/RANK軸)を通じて骨の代謝に影響する可能性を示した基礎研究も報告されており、合多指趾症の骨のなりたちを分子レベルで理解する新しい方向が示されています。ただし、これは破骨細胞の研究の方向性を示すものであり、現時点で臨床応用が確立しているわけではありません[6]。
9. 予後と遺伝カウンセリング
孤立性のHOXD13型の合多指趾症(SPD1)では、これまでに報告されている症状はほぼ手足に限られており、命の予後や知的発達そのものが悪化する病気ではありません[4]。同じHOX13のなかまであるHOXA13の変化が起こす手足性器症候群(HFGS)のような、典型的な多臓器の症候群とは異なります。機能の予後は、解剖学的な重さ、関節の形成、手術前のねじれや屈曲拘縮、手術の回数、傷あとの形成などに左右されます。重い例でも、多くのお子さんは適応し、前述のシリーズでも多くが日常生活と両手動作を自立して行えていました[9]。一方で、「一度手術すれば正常な手になる」という説明は現実的ではなく、成長にともなう修正手術を含む長期の管理が必要になる例があります。
💡 用語解説:手足性器症候群(HFGS)との違い
HOXD13とよく似たHOXA13という遺伝子の変化は、手足の異常に加えて生殖器の異常を伴う「手足性器症候群」を起こします。どちらもポリアラニンの伸長という共通の仕組みを持ちますが、合多指趾症(HOXD13型)は影響が主に手足に限られる点が異なります。鑑別の際に重要な視点です。
遺伝カウンセリングで整理する3つのこと
遺伝カウンセリングでは、遺伝の形式だけでなく、次の3つを分けて説明することが大切です。
第一に、変化が子へ伝わるリスク。HOXD13型の合多指趾症の多くは50%です。第二に、浸透率。変化を持っていても、ごく軽い、まれにほとんど症状がないことがあります。第三に、表現度。発症しても、左右・手足・家族間で重さが大きく異なり、手術の回数を出生前の遺伝子型だけから予測することはできません[5]。したがって「親が軽症だから子も軽症」「同じ変異だからきょうだいで同じ手になる」といった断定は避けます。ポリアラニンの伸長の大きさと重症度には集団レベルの相関がありますが、それは個人レベルの決定的な予測マーカーではありません[3]。
お子さんで病的な変化が見つかった際は、可能であれば両親の検査を行うことが、再発リスクを見積もるうえで重要です。前述のとおり、家族歴が陰性というだけではde novoと断定できません[7]。当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行い、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのかを整理します。
遺伝専門医のひとこと:シンプルな部分と、複雑な部分を同時に伝える
遺伝カウンセリングでは、「多くは常染色体顕性で、子への伝達は50%」というシンプルに言える部分と、「発症の程度は予測しにくい」という複雑な部分を、同時にお伝えする必要があります。遺伝カウンセリングでは、診断名の確定までに複数の検査が必要となる場合も含め、検査結果の意味と不確実性を段階的に整理することが重要です。数字の意味を一つずつ確認しながら、伝達リスク・浸透率・表現度を分けて説明し、意思決定に必要な情報を提示します。
10. よくある誤解
誤解①「余分な指を切れば治る」
合多指趾症の手術は、余分な骨を削る手術ではありません。重複した骨を不用意に取ると、関節や支持構造を失って指が不安定になることがあります。目標は、安定して動く、まっすぐな指をつくる再建です。
誤解②「見た目の水かきの深さ=重症度」
外から見える水かきの程度だけでは、手の使いにくさは分かりません。関節のこわばりや屈曲拘縮、ねじれが、実際の機能を大きく左右します。
誤解③「親が軽いから子も軽い」
同じ変化でも、左右・手足・家族間で重さが大きく異なります(表現度の多様性)。親の症状の重さから、子の重さは予測できません。
誤解④「家族に誰もいないから遺伝ではない」
浸透率が不完全なため、症状のごく軽い家族が見過ごされていることがあります。家族歴が陰性に見えても、遺伝性を否定はできません。
まとめ
現時点のエビデンスからもっとも確かに言えるのは、合多指趾症を単なる「余分な指+合指」とみなさず、手足のパターン形成の遺伝性の発生異常として診断し、骨格・関節・軟部組織・遺伝学・機能を統合して管理すべきだということです。典型例ではHOXD13が第一の候補で、ポリアラニンの伸長が代表的な原因ですが、ミスセンス変異・機能喪失型変異・コピー数異常を含めた変化の幅は広いことがわかっています[1]。
手術では、余分な構造をできるだけ多く取り除くのではなく、これから成長していく手に対して、安定性・並び・可動域・水かきの構造を最大化する再建が、最良の戦略です。現代のシリーズでは実用的な機能は概して良好である一方、複数回の手術、拘縮、変形、水かきの再形成は決してまれではありません[9]。遺伝カウンセリングでは、「多くは常染色体顕性で50%伝達」というシンプルな部分と、「発症の程度は予測しにくい」という複雑な部分を、同時に伝えていくことが中心的な課題になります。
よくある質問(FAQ)
Q1. 合多指趾症(Synpolydactyly)とはどんな病気ですか?
指や趾の癒合(合指趾)と過剰な指(過剰指)が組み合わさって生じる、生まれつきの手足の形成異常です。多くは手の第3・4指、足の第4・5趾のあいだに現れます。代表的なタイプ(SPD1)はHOXD13遺伝子の変化が原因で、多くは常染色体顕性(優性)遺伝の形をとります。命や知的発達そのものに影響する病気ではなく、影響は主に手足に限られます。
Q2. どのように遺伝しますか?子どもに必ず伝わりますか?
多くは常染色体顕性(優性)遺伝で、変化を持つ親から子へ伝わる確率は原則50%です。ただし、変化を受け継いでも症状がごく軽い(浸透率が不完全)ことや、発症しても左右・手足・家族間で重さが大きく異なる(表現度の多様性)ことがあります。「変化が伝わる確率」と「重い症状になる確率」は同じではありません。
Q3. 遺伝子検査で、どのくらい重くなるか分かりますか?
遺伝子検査では「病的な変化があるかどうか」は高い精度で分かりますが、「将来どのくらいの重さになるか」「何回手術が必要か」までは予測できません。ポリアラニンの伸長の大きさと重症度には集団レベルの相関がありますが、個人の予測マーカーにはなりません。
Q4. 手術は必要ですか?いつ受けるのがよいですか?
指の独立した動きを妨げる皮膚のつながり、進行する変形、屈曲拘縮、関節の不安定性、明らかな機能障害、足では靴が履けない・痛みがあるといった状況で、手術を検討します。時期は年齢だけでなく、指の成長差や変形の進み方、骨・関節の成熟度などを総合して決めます。合多指趾症に特化して「この月齢が最適」と断定できる高いレベルの比較研究は、現時点では存在しません。
Q5. 出生前に分かりますか?
超音波で多指症や大きな指の異常は検出できることがありますが、軽度の合指や斜指のみは見逃されることがあり、「超音波で正常」でも家系の変化を否定できません。家系で病的な変化がわかっている場合は、絨毛検査・羊水検査で、その変化に絞った診断が可能です。妊娠前には着床前遺伝学的検査(PGT-M)を検討できる場合もあります。いずれも「変化の有無」は判定できても「重さ」は予測できない点を、事前に共有することが大切です。
🏥 手足の形成の違いと遺伝についてのご相談
合多指趾症などの手足の形成の違いや、その遺伝、遺伝子検査の結果の意味について
お考えの方は、遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Muragaki Y, Mundlos S, Upton J, Olsen BR. Altered growth and branching patterns in synpolydactyly caused by mutations in HOXD13. Science. 1996;272(5261):548-551. doi:10.1126/science.272.5261.548. PMID:8614804. [PubMed 8614804]
- [2] Akarsu AN, Stoilov I, Yilmaz E, Sayli BS, Sarfarazi M. Genomic structure of HOXD13 gene: a nine polyalanine duplication causes synpolydactyly in two unrelated families. Hum Mol Genet. 1996;5(7):945-952. doi:10.1093/hmg/5.7.945. PMID:8817328. [PubMed 8817328]
- [3] Goodman FR, Mundlos S, Muragaki Y, et al. Synpolydactyly phenotypes correlate with size of expansions in HOXD13 polyalanine tract. Proc Natl Acad Sci U S A. 1997;94(14):7458-7463. doi:10.1073/pnas.94.14.7458. PMID:9207113. [PubMed 9207113]
- [4] Guo R, Fang X, Mao H, et al. A Novel Missense Variant of HOXD13 Caused Atypical Synpolydactyly by Impairing the Downstream Gene Expression and Literature Review for Genotype-Phenotype Correlations. Front Genet. 2021;12:731278. doi:10.3389/fgene.2021.731278. PMID:34777468. [PubMed 34777468]
- [5] Gottschalk A, Sczakiel HL, Hülsemann W, et al. HOXD13-associated synpolydactyly: Extending and validating the genotypic and phenotypic spectrum with 38 new and 49 published families. Genet Med. 2023;25(11):100928. doi:10.1016/j.gim.2023.100928. PMID:37427568. [PubMed 37427568]
- [6] Zhang L, Fang Z, Cheng G, He M, Lin Y. A novel Hoxd13 mutation causes synpolydactyly and promotes osteoclast differentiation by regulating pSmad5/p65/c-Fos/Rank axis. Cell Death Dis. 2023;14(2):145. doi:10.1038/s41419-023-05681-8. PMID:36804539. [PubMed 36804539]
- [7] Kurban M, Wajid M, Petukhova L, Shimomura Y, Christiano AM. A nonsense mutation in the HOXD13 gene underlies synpolydactyly with incomplete penetrance. J Hum Genet. 2011;56(10):701-706. doi:10.1038/jhg.2011.84. PMID:21814222. [PubMed 21814222]
- [8] Malik S. Syndactyly: phenotypes, genetics and current classification. Eur J Hum Genet. 2012;20(8):817-824. doi:10.1038/ejhg.2012.14. PMID:22333904. [PubMed 22333904]
- [9] Xu W, Graham EM, Shubinets V, Mendenhall SD, Chang B, Lin IC. An Evolution of the Surgical Management of Synpolydactyly: A Case Series of 21 Hands. Ann Plast Surg. 2023;90(6S Suppl 5):S583-S592. doi:10.1097/SAP.0000000000003513. PMID:36880765. [PubMed 36880765]
- [10] Wall LB, Bae DS, Oishi SN, Calfee RP, Goldfarb CA. Synpolydactyly of the hand: a radiographic classification. J Hand Surg Eur Vol. 2016;41(3):301-307. doi:10.1177/1753193415598281. PMID:26269507. [PubMed 26269507]
- [11] Kuru I, Demir Y, Maralcan G, Demirors H, Sancaktar N. Prevention of web creep using a new frame after synpolydactyly surgery. Ann Plast Surg. 2011;67(3):235-239. doi:10.1097/SAP.0b013e3181fc04c0. PMID:21540735. [PubMed 21540735]
- [12] Salomon LJ, Alfirevic Z, Berghella V, et al. ISUOG Practice Guidelines (updated): performance of the routine mid-trimester fetal ultrasound scan. Ultrasound Obstet Gynecol. 2022;59(6):840-856. doi:10.1002/uog.24888. PMID:35592929. [PubMed 35592929]






