

目次
- 1 1. 短肋骨胸郭異形成症10型(SRTD10)とは
- 2 2. 原因遺伝子IFT172 ─ 巨大な「運び屋の足場」
- 3 3. 一次繊毛と繊毛内輸送のしくみ
- 4 4. なぜ骨の成長に影響が出るのか ─ ヘッジホッグ信号との関係
- 5 5. 全身に及ぶ症状 ─ 骨・腎臓・眼・肝臓・脳
- 6 6. なぜ症状の重さに幅があるのか ─ 遺伝子型と表現型
- 7 7. 診断と検査 ─ 出生前診断から遺伝子検査まで
- 8 8. 似た病気との区別(鑑別診断)
- 9 9. 治療と管理 ─ 現時点でできること
- 10 10. 遺伝のしくみと家族への影響
- 11 まとめ ─ 一つの遺伝子が語る、多彩な病態
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

短肋骨胸郭異形成症10型(たんろっこつきょうかくいけいせいしょう10がた、SRTD10)は、胸郭(きょうかく=肋骨で囲まれた胸のかご)が非常に狭く、肋骨や手足の骨が短くなる、生まれつきの骨系統疾患(こつけいとうしっかん)です。原因はIFT172(アイエフティー172)という遺伝子の変化で、細胞のアンテナである「一次繊毛(いちじせんもう)」の働きが損なわれることで起こります。骨だけでなく、腎臓・眼・肝臓・脳にも影響が及ぶことがあり、症状の重さには大きな幅があります。この記事では、SRTD10とはどんな病気か、なぜ一つの遺伝子の変化でこれほど多彩な症状が出るのか、そして診断・遺伝の仕組み・治療と最新の研究までを、臨床遺伝専門医の視点で解説します。
Q. 短肋骨胸郭異形成症10型(SRTD10)とは、どんな病気ですか?
A. SRTD10は、IFT172遺伝子の両方のコピーに変化が生じることで起こる、常染色体潜性(劣性)遺伝の骨系統疾患です。細胞の一次繊毛の働きが障害されるため「繊毛病(せんもうびょう)」の一つに分類されます。狭い胸郭と短い肋骨、手足の骨の短縮を主な特徴とし、重い場合は新生児期に呼吸の問題が命に関わります。生き延びた場合でも、進行性の腎臓病(ネフロン癆)や網膜の変性による視力低下を合併しやすいことが知られています[1]。
- ➤正体 → IFT172遺伝子の両アレル変異で、一次繊毛の繊毛内輸送が障害される常染色体潜性(劣性)の繊毛病
- ➤骨の症状 → 狭い胸郭・短い肋骨・手足の骨の短縮・骨盤の三叉戟(さんさげき)状の形。多指症を伴うこともある
- ➤全身への影響 → 腎臓(ネフロン癆)・眼(網膜変性)・肝臓・脳など、多くの臓器に及びうる
- ➤重症度の幅 → 変異の性質によって、新生児期に致死的な重症型から、成人期に視力・腎機能だけが問題になる軽症型まで幅広い
- ➤遺伝と診断 → 両親は保因者で再発率は25%。診断は遺伝子検査で確定し、出生前診断も可能
🧬 SRTD10の基本情報
| 項目 | 内容 |
|---|---|
| 病名・読み方 | 短肋骨胸郭異形成症10型(たんろっこつきょうかくいけいせいしょう10がた)/英名 Short-rib thoracic dysplasia 10 with or without polydactyly(SRTD10) |
| 原因遺伝子 | IFT172遺伝子(第2染色体短腕 2p23)[2] |
| OMIM番号 | 疾患 #615630(SRTD10)/遺伝子 *607386(IFT172)[2] |
| 遺伝形式 | 常染色体潜性(劣性)遺伝。両親はふつう無症状の保因者[2] |
| 主な症状 | 狭い胸郭・短い肋骨・四肢短縮・骨盤の三叉戟状変化。腎・眼・肝・脳の合併症を伴うことがある[1] |
| 分類 | 骨系統疾患であり繊毛病(シリオパチー)。短肋骨胸郭異形成症(SRTD)というグループに属する[3] |
※本記事はSRTD10の病態・診断・遺伝・治療管理に関する疾患解説です。特定の検査を勧めるものではありません。
1. 短肋骨胸郭異形成症10型(SRTD10)とは
短肋骨胸郭異形成症10型(SRTD10)は、生まれつき胸郭が狭く、肋骨と手足の骨が短くなることを主な特徴とする骨系統疾患です。原因はIFT172遺伝子の変化で、この遺伝子は細胞の表面にある一次繊毛というアンテナ状の構造を維持するために欠かせません。その働きが損なわれることで全身の発生に影響が及ぶため、SRTD10はシリオパチー(繊毛病)という病気のグループに位置づけられています[3]。
SRTD10という名前は比較的新しいものです。かつて、こうした骨格の異常を示す病気は、Jeune症候群(ジューン症候群、窒息性胸郭ジストロフィ)、コノレナル異形成症(Mainzer-Saldino症候群)、短肋骨多指症候群など、別々の病名で分類されてきました。ところが遺伝子解析が進むと、これらが一次繊毛に関わる同じ遺伝子グループの変化によって起こる、連続した一つの「スペクトラム(連続体)」であることがわかってきました[2]。そこで国際的な骨系統疾患の分類では、これらをまとめて「短肋骨胸郭異形成症(SRTD)」と呼び、原因遺伝子ごとに番号を振ることになりました。IFT172遺伝子によるものが、その10番目にあたるSRTD10です[2]。
💡 用語解説:骨系統疾患と繊毛病
骨系統疾患(こつけいとうしっかん)とは、骨や軟骨の成長・形づくりに関わる、生まれつきの病気の総称です。繊毛病(せんもうびょう/シリオパチー)とは、細胞の「一次繊毛」というアンテナ状の小さな器官がうまく働かないために起こる病気の総称です。一次繊毛は体のほとんどの細胞にあるため、その不調は骨だけでなく、腎臓・眼・肝臓・脳など全身に広がりうるのが特徴です。SRTD10は、この2つの性質を併せ持つ病気です。
IFT172遺伝子の変化がもたらす症状は、非常に幅が広いことが知られています。胎児期や新生児期に、胸郭が狭いために呼吸ができず命に関わる重症型がある一方で、乳幼児期以降にゆっくり進む腎臓病や網膜の変性が中心となる型、さらには成人になってから視力低下や腎機能低下だけが問題になる、比較的軽い型まで報告されています[1][4]。同じ遺伝子の変化でありながら、なぜこれほど違う顔を見せるのか——その理由は、後の章でくわしく説明します。
SRTD10は、世界的にも報告例が限られる、きわめて希少な疾患です。この病気の全体像がわかってきたのは、2013年に複数の国の研究グループがIFT172遺伝子の変化を報告してからで、まだ十数年ほどの歴史しかありません[1]。そのため、一人ひとりの経過には個人差が大きく、確立された治療の全体像もこれから積み上げられていく段階にあります。診断がつくまでに時間がかかることも少なくなく、原因がわからないまま検査を重ねる状況は、多くの希少・遺伝性疾患に共通する負担の大きな経過です。
🩺 院長コラム【「別々の病名」が「一つのスペクトラム」になったということ】
かつてJeune症候群やMainzer-Saldino症候群と呼ばれていた病気が、実は同じ遺伝子グループの異常による連続した病態だったとわかったのは、遺伝医学にとって大きな転換点でした。見た目の症状だけで分けていた時代から、原因遺伝子で理解する時代へと移ったのです。
これは診断の現場にも直接影響します。骨のX線所見だけでは、SRTD10なのか、ほかのSRTDなのかを見分けるのは容易ではありません。だからこそ、遺伝子を調べて原因を正確に突き止めることが、その後の見通しや家族計画を考えるうえで意味を持ちます。同じ遺伝子でも変化の性質によって表現型や臨床上の対応が変わりうるという考え方は、遺伝医学で重要です。
2. 原因遺伝子IFT172 ─ 巨大な「運び屋の足場」
SRTD10の原因となるIFT172遺伝子は、第2染色体の短腕(2p23)にあり、48個のエクソン(タンパク質の設計情報を担う部分)からなる大きな遺伝子です[2]。この遺伝子がつくるIFT172タンパク質は、約1,750個のアミノ酸が連なった、分子量およそ200キロダルトンにもなる巨大なタンパク質で、繊毛内輸送(IFT)という仕組みを担う部品の中で最も大きなものの一つです[3]。
IFT172タンパク質は、繊毛内輸送を進めるチームの中心的なメンバーです。繊毛内輸送では、「IFT-A複合体」と「IFT-B複合体」という2つの部品のグループが働きますが、IFT172はこのうちIFT-B複合体の一員として、複合体全体の骨組みを安定させる役割を担っています[3]。さらにIFT172は、IFT-B複合体の構成因子として繊毛内輸送に関わり、BBSomeを介する繊毛内の受容体輸送とも機能的に関連します。このためIFT172の両アレル病的バリアントは、バルデー・ビードル症候群20型(BBS20)の原因としても報告されています。IFT172はBBS20の原因遺伝子ですが、BBSomeそのものの構成サブユニットではありません[3][4]。
💡 用語解説:BBSome(ビービーソーム)
BBSomeは、繊毛膜上の受容体などの輸送を担う複数のタンパク質からなる複合体です。その構成因子などに異常があるとバルデー・ビードル症候群という繊毛病を起こします。IFT172自体はBBSomeの構成サブユニットではありませんが、繊毛内輸送を介してBBSome関連輸送と機能的に連携し、IFT172の変化でもBBS様表現型が生じることがあります。
IFT172タンパク質のもう一つの重要な特徴は、その形が状況に応じて大きく変化することです。研究によれば、IFT172は、周囲の脂質などの環境に応じて、細長い棒状の部分が伸びた「開いた形」と、全体が折りたたまれた「閉じた形」の間を行き来します[3]。この性質は、細胞内で小さな袋(小胞)を運ぶ「クラスリン」や「COPII」といった被覆タンパク質の振る舞いによく似ています。実際、IFT172は負に帯電した細胞膜に直接くっつき、膜を小さな袋のような形につくり変える能力を持つことが示されています[3]。
この膜をつくり変える力は、繊毛の先端で「行き」の輸送から「帰り」の輸送へと切り替える折り返しの場面で、中心的な役割を果たすと考えられています[3]。IFT172がうまく働かないと、この折り返しがとどこおり、信号を受け取る受容体や構造をつくるタンパク質が繊毛の先端に異常にたまって、繊毛全体が機能しなくなってしまいます。SRTD10は、この巨大な「運び屋の足場」が壊れることから始まる病気なのです。
3. 一次繊毛と繊毛内輸送のしくみ
SRTD10を理解するには、まず一次繊毛と繊毛内輸送のしくみを知っておくと、すべてがつながって見えてきます。一次繊毛(いちじせんもう)は、ほとんどすべての細胞の表面から、毛のように1本だけ突き出している小さな器官です。長さはおよそ5〜10マイクロメートル(1マイクロメートルは1ミリの千分の1)ほどで、細胞にとっての「アンテナ」のように働き、外からの化学的・物理的な信号を受け取って細胞内に伝えます[3]。
この繊毛には血管が通っていないため、繊毛を組み立て、維持するのに必要なタンパク質は、すべて根元から先端へと運び込まなければなりません。そのための双方向の宅配システムが繊毛内輸送(IFT: intraflagellar transport)です[3]。荷物を運ぶレールにあたるのが微小管(びしょうかん)で、そのレール上をエンジン役のモータータンパク質が荷物を引いて往復します。
「行き」の輸送(根元から先端へ=順行性輸送)を担うのはキネシンというモーターで、このとき荷台となるのがIFT172を含むIFT-B複合体です。一方「帰り」の輸送(先端から根元へ=逆行性輸送)を担うのはダイニン2複合体というモーターで、荷台はIFT-A複合体です。IFT172は、この「行き」と「帰り」を先端で折り返す切り替えに深く関わっています[3]。
この宅配システムが正常に回っているからこそ、繊毛はアンテナとしての機能を保てます。IFT172が壊れると、まず「帰り」の折り返しがうまくいかなくなり、荷物が先端にたまって渋滞を起こします。実際、IFT172に異常のある患者さんの細胞では、繊毛が異常に長く伸びたり、本来なら回収されるべきタンパク質が先端に蓄積したりすることが確認されています[1]。こうした繊毛の機能不全が、次の章で説明する骨や全身の症状の出発点になります。
💡 用語解説:順行性輸送と逆行性輸送
順行性輸送(じゅんこうせいゆそう)は繊毛の根元から先端に向かう「行き」の運搬、逆行性輸送(ぎゃっこうせいゆそう)は先端から根元へ戻る「帰り」の運搬です。行きはキネシン、帰りはダイニン2というモータータンパク質が担当します。荷物の受け渡しは繊毛の先端で行われ、この折り返しがスムーズにいかないと繊毛全体の機能が崩れます。
4. なぜ骨の成長に影響が出るのか ─ ヘッジホッグ信号との関係
一次繊毛は、単なるアンテナではなく、細胞の運命を決める重要な信号を処理する「情報の中継基地」でもあります。SRTD10で骨の成長が妨げられる理由を理解するうえで、最も大切なのがソニック・ヘッジホッグ(Shh)シグナルという信号経路との関係です[3]。
ソニック・ヘッジホッグは、胎児の体づくりの段階で、骨・軟骨の分化や神経管のパターン形成を細かく制御する、いわば「設計図の指示係」です。この信号のやりとりは、一次繊毛の中で行われます。信号を受け取る一連のタンパク質(Patched、Smoothened、そしてGliという転写因子)が繊毛の中を出入りすることで、細胞は「どこで、いつ、どれだけ成長するか」を決めています[3]。
IFT172は、このヘッジホッグ信号の伝達に欠かせない重要なIFT-B構成因子です。マウスを使った研究では、IFT172が働かないと、ヘッジホッグ信号を伝える下流のタンパク質が正しく処理されなくなることが示されています[5]。あるマウスの実験では、IFT172に部分的な機能低下を起こす変化(avc1変異)があると、繊毛は短くなるものの体の左右の決定は正常に保たれる一方で、ヘッジホッグ信号だけが明らかに障害されました[5]。これは、IFT172が繊毛のいくつもの働きの中でも、とりわけヘッジホッグ信号の伝達に決定的に関わっていることを示しています。
💡 用語解説:ソニック・ヘッジホッグ(Shh)シグナル
ソニック・ヘッジホッグは、胎児の体づくりの時期に、骨・軟骨・神経などがどこにどう形づくられるかを指示する信号分子です。この信号は一次繊毛の中で処理されるため、繊毛が壊れると信号が正しく伝わらず、骨格の形成異常などにつながります。SRTD10で肋骨や手足の骨が短くなる背景には、この信号の乱れがあると考えられています。
では、この信号の乱れが、どのように「短い肋骨」や「短い手足」につながるのでしょうか。手足の長い骨や肋骨は、内軟骨性骨化(ないなんこつせいこつか)という仕組みで伸びていきます。これは、成長板(せいちょうばん)と呼ばれる部分で軟骨細胞が規則正しく増えて肥大し、それが骨に置き換わっていく過程です。ヘッジホッグ信号は、この成長板での軟骨細胞の増殖と成熟を調整する中心的な役割を担っています[3]。
IFT172の機能不全によって繊毛を介したヘッジホッグ信号が乱れると、成長板の秩序が崩れ、軟骨細胞がきちんと増えて成熟することができなくなります。その結果、骨がじゅうぶんに伸びず、肋骨は短く、胸郭は狭く、手足の長い骨も短くなります[3]。細胞レベルで起きている信号の乱れが、そのまま体全体の骨格の形として現れる——これがSRTD10の骨症状の根本的なメカニズムです。
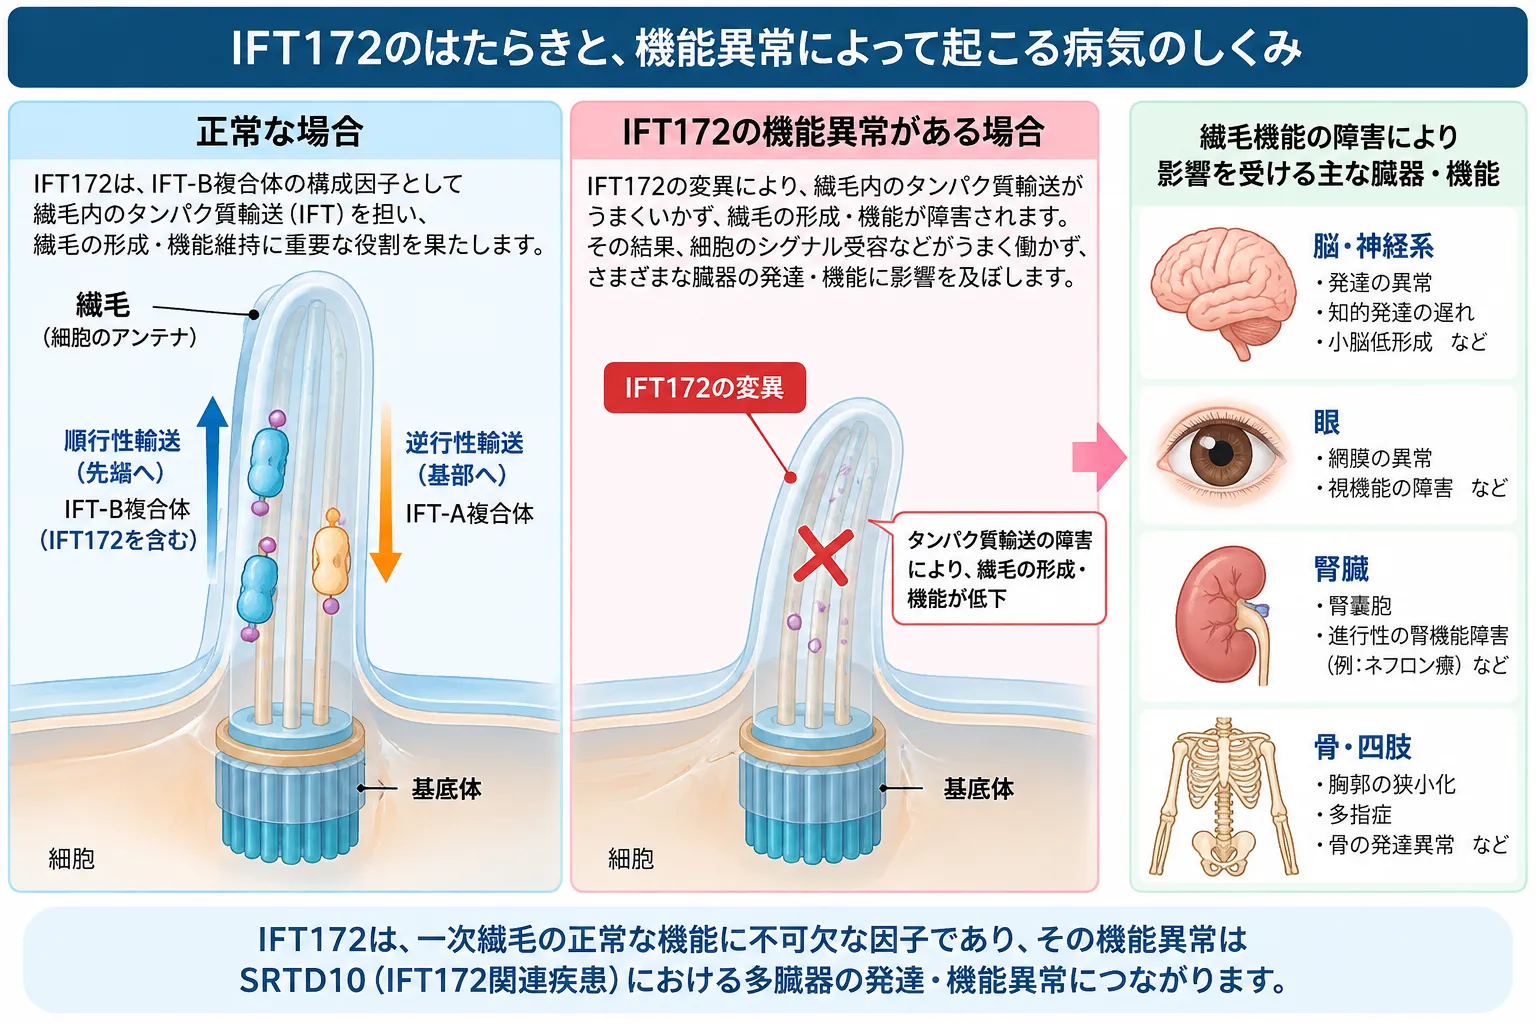
IFT172はIFT-B複合体の構成因子として一次繊毛内の物質輸送に関与し、ヘッジホッグ(Hh)シグナル伝達などの繊毛機能を支えています。IFT172の両アレル性病的バリアントによってこの機能が低下すると、繊毛内輸送やシグナル伝達が障害され、骨格形成異常を主体とする短肋骨胸郭異形成症10型(SRTD10)を生じ、腎臓・網膜・中枢神経系などにも影響が及ぶことがあります。
5. 全身に及ぶ症状 ─ 骨・腎臓・眼・肝臓・脳
一次繊毛は全身のほぼすべての細胞にあるため、SRTD10の症状は骨格だけにとどまりません。腎臓・眼・肝臓・脳など、複数の臓器を巻き込む全身の病気として現れます。この多彩さ(多臓器性)は、繊毛病の最大の特徴です[3]。臓器ごとに、どのような症状が起こりうるかを見ていきます。
🦴 骨・胸郭
狭い胸郭、短い肋骨、四肢短縮、骨盤の三叉戟状変化、多指症
🫘 腎臓
ネフロン癆(進行性の腎機能障害)。末期腎不全に至ることがある
👁 眼
網膜変性による夜盲・視力低下。重症例ではレーベル先天黒内障様
🫀 肝臓
先天性肝線維症、胆管の拡張、まれに門脈圧亢進
🧠 脳
一部で小脳虫部の低形成(Joubert症候群との重複)
骨格と胸郭 ─ Jeune症候群スペクトラム
SRTD10でまず問題になるのが骨格です。胸郭は前後にも左右にも極端に狭くなり、X線では釣鐘(つりがね)のような形に見えます。肋骨は横向きに走り、前方で短く途切れています[1]。この狭い胸郭は肺の広がりと成長を妨げ、重症例では致死的な呼吸不全(胸郭不全症候群)を引き起こします。手足では、大腿骨・上腕骨など体に近い側の長い骨がとくに短くなり、骨盤のX線では寛骨臼(かんこつきゅう)の屋根が水平になって内外に突起が出る、特徴的な「三叉戟(さんさげき)」と呼ばれる形が見られます。これはSRTDを見分ける有力な手がかりです[2]。指の骨には円錐状の骨端線が見られ、多指症や短指症を伴うこともあります[1]。
腎臓 ─ 進行性のネフロン癆
IFT172の変化によるSRTD10では、腎臓の合併症の頻度がとくに高いことが知られています。2013年に14人の患者さんを報告した研究では、大多数がネフロン癆(ネフロン癆)と呼ばれる進行性の腎機能障害を示し、小児期から青年期に末期腎不全に至る例が報告されていると報告されました[1][2]。ネフロン癆は、尿を濃縮する力が落ちて多尿になり、腎臓に小さな嚢胞ができながら、しだいに腎臓が縮んで機能を失っていく病気です。呼吸の問題を乗り越えた患者さんにとっては、この腎不全が次の大きな課題になります。腎臓と網膜の両方に繊毛病の影響が出る点では、シニア・ローケン症候群とも共通する部分があります。
眼 ─ 網膜変性と視力への影響
眼の光を受け取る視細胞の外節(がいせつ)は、それ自体が高度に特殊化した一次繊毛です。そのためIFT172の機能低下は網膜に強い影響を及ぼします。症状は、網膜色素変性症から、より重いレーベル先天黒内障に似た早期の視力喪失まで幅があります[4]。多くは幼児期の夜盲(暗いところで見えにくい)や眼振で気づかれます。マウスの実験では、視細胞でIFT172が失われると生後1か月ほどで網膜の反応が著しく低下し、2か月までに視細胞の層が崩れてしまうことが確認されており、進行の速さがうかがえます[6]。なお、IFT172の変化が骨格の異常を伴わず、網膜色素変性症だけを起こす「非症候性」の型(RP71)も報告されています[4]。
肝臓と脳の合併症
肝臓では、胆管がつくられる過程に繊毛の異常が関わり、先天性肝線維症や胆管の拡張を起こすことがあります。これにより肝酵素の上昇や門脈圧亢進を合併するリスクがあります[2]。実際、IFT172の変化が骨格異常を伴わずに、非症候性の胆汁うっ滞性の肝疾患として現れた例も報告されています[7]。脳については、2013年の12家系の解析のうち2家系で、ジュベール症候群に特徴的な小脳虫部(しょうのうちゅうぶ)の低形成が確認されています[1]。ジュベール症候群では、MRIで「臼歯(きゅうし)サイン(molar tooth sign)」と呼ばれる特徴的な所見が見られます。このようにSRTD10は、ほかの繊毛病と症状が重なり合う「オーバーラップ」を示すことがあり、神経学的な評価も欠かせません。
6. なぜ症状の重さに幅があるのか ─ 遺伝子型と表現型
同じIFT172遺伝子の変化なのに、なぜ胎児期に命に関わる重症型から、成人になってから視力や腎機能だけが問題になる軽症型まで、これほど幅があるのでしょうか。その鍵は、変化の「性質」と「重さ」にあります。専門的には、この現象は対立遺伝子の不均一性(たいりついでんしのふきんいつせい)と呼ばれます[3]。
💡 用語解説:ミスセンス変異・ナンセンス変異・ハイポモルフ変異
ミスセンス変異は、設計図の1文字が変わってアミノ酸が1つ別のものに置き換わる変化で、影響は場所しだいです。ナンセンス変異は、途中に「ここで終わり」という停止の合図ができ、タンパク質が短く切れてほとんど働かなくなる変化です。ハイポモルフ変異は、働きが完全には失われず、一部だけ残る「弱め」の変化を指します。同じ遺伝子でも、どのタイプの変化が組み合わさるかで、病気の重さが変わってきます。
IFT172では、残存機能の程度が表現型の幅に関与すると考えられています。完全機能喪失に近い変化ほど繊毛形成やヘッジホッグシグナルへの影響が大きくなりうることは動物モデルから支持され、Ift172の強い機能喪失はマウスで重い発生異常を生じます[5]。一方、ヒトではミスセンス変異など一定の機能が残ると考えられる変化をもつ例で、Jeune症候群/Mainzer-Saldino症候群のような骨格・腎・網膜を含む表現型が報告されています[1]。さらに、機能が比較的保たれるハイポモルフ変異では、骨格異常を伴わない網膜変性やBardet-Biedl症候群様の比較的軽い表現型も報告されています[4]。ただし、個々のバリアントから重症度を一律に予測することはできません。
🧬 変異のタイプと症状の幅(おおまかな傾向)
| 変異のタイプ | タンパク質への影響 | あらわれやすい病像 |
|---|---|---|
| 両アレル ヌル型 (完全欠失・ナンセンス) |
機能喪失が強いほど、繊毛形成やシグナル伝達への影響が大きくなりうる | 動物モデルでは重い発生異常を示す。ヒトでの重症度は個々の変異の組み合わせにより異なる[5] |
| 複合ヘテロ接合 (ヌル+ミスセンス) |
一部の機能が残る可能性がある | Jeune症候群/Mainzer-Saldino症候群などのSRTD10表現型が報告され、腎・網膜合併を伴うことがある[1] |
| 両アレル 軽度ミスセンス (ハイポモルフ) |
機能が比較的保たれることがある | 非症候性網膜変性やBardet-Biedl症候群様など、骨格異常を伴わない比較的軽い表現型が報告される[4] |
※これはあくまで大まかな傾向です。一つの変異名だけで将来の経過を断定することはできず、実際の症状には個人差があります。
この考え方は、「あるバリアント(遺伝子の変化)が見つかった」というだけで予後を決めつけてはいけない、という臨床上の大切な教訓につながります。同じ遺伝子でも、変化の性質によって病気の見え方がまったく異なるからです。この「同じ遺伝子でも変化の質で表現型や対応が変わりうる」という発想は、遺伝医学に共通する重要な考え方です。なお、通常のエクソーム解析では見つけにくい、イントロン深部の変化なども報告されており、原因の特定には全ゲノム解析が役立つ場合があります[3]。
7. 診断と検査 ─ 出生前診断から遺伝子検査まで
SRTD10の診断と管理には、産科・新生児科・臨床遺伝科・放射線科・小児腎臓科・眼科など、複数の専門家によるチーム医療が欠かせません。診断のきっかけとなる場面ごとに、どのような検査が行われるかを見ていきます。
出生前 ─ 超音波検査と遺伝子解析
胎児期のSRTD10は、多くの場合、妊娠中期以降の超音波検査で疑われます。著しく狭い胸郭、大腿骨や上腕骨など長い骨の短縮・湾曲、多指症などが手がかりになります[1]。重症例では、羊水過多や、エコーで明るく見える嚢胞性の腎臓など、内臓の異常が一緒に見つかることもあります。これらの所見が確認されると、絨毛検査や羊水検査で得た胎児のDNAを使い、まず染色体のコピー数の変化を調べ、続いて次世代シーケンサー(NGS)による遺伝子パネル検査や全エクソーム解析でIFT172などの原因遺伝子の変化を探して、診断を確定していきます[1]。近年は迅速に結果を返せる解析も導入され、妊娠期間中に見通しを立てて、出産後の高度な呼吸管理の準備につなげることができるようになってきました。
出生後 ─ 臨床所見と遺伝子確定診断
出生後は、胸部・骨盤・四肢のX線所見(釣鐘状の胸郭、三叉戟状の骨盤、円錐状の骨端など)が診断の出発点になります。ただし、これらの骨格所見はほかのSRTDともよく似ているため、最終的には遺伝子検査でIFT172の両アレル病的バリアントを確認して診断を確定します[2]。IFT172は、繊毛病を対象とした繊毛病症候群NGS遺伝子検査パネルや、ジュベール症候群・メッケル症候群のパネル検査、網膜色素変性症の遺伝子検査など、複数の検査メニューに含まれています。どの検査が適しているかは、症状の中心がどこにあるかによって変わります。
8. 似た病気との区別(鑑別診断)
SRTDのグループに属する病気や、その周辺の骨系統疾患・繊毛病は、症状がよく似ています。正確な診断には、臨床像と画像所見を統合し、最終的に遺伝子検査で見分ける必要があります。主な区別のポイントを整理します。
🔍 SRTD10と区別すべき主な病気
| 病気 | 主な原因遺伝子 | 区別のポイント |
|---|---|---|
| SRTD3ほか他のSRTD | DYNC2H1など | 骨のX線所見はSRTD10とほぼ区別できない。DYNC2H1変異はSRTD全体で最も多い。遺伝子検査でのみ確定[2] |
| SRTD9(Mainzer-Saldino型) | IFT140 | 網膜・腎の合併を伴う点でSRTD10と臨床的に重複する。遺伝子解析でのみ区別できる[2] |
| エリス・ファン・クレフェルト症候群 | EVC/EVC2 | 先天性心疾患の合併率が高く、爪・歯の異常など外胚葉性の症状を伴う点が異なる[2] |
| ジュベール症候群 | CEP290・AHI1ほか多数 | 筋緊張低下・失調・特徴的な呼吸などの神経症状が主軸。MRIの臼歯サインが要。SRTD10と重複する例もある[1] |
| 致死性骨異形成症・軟骨無形成症 | FGFR3 | 四肢短縮を示すが、原因はFGFシグナルの異常でSRTD10のヘッジホッグ信号異常とは機序が異なる |
とくにIFT140によるSRTD9は、網膜・腎の合併という点でSRTD10とほとんど見分けがつかず、遺伝子解析だけが確定の手段になります[2]。また、四肢短縮を示す軟骨無形成症などのFGFR3関連疾患は、SRTD10とは信号経路そのものが異なるため、機序の面からも区別されます。バルデー・ビードル症候群(BBS)は、IFT172がBBS20の原因でもあることから、同じ遺伝子が別の繊毛病を起こす例として理解されています。
🩺 院長コラム【見た目が似ているからこそ、遺伝子で確かめる】
SRTDのグループは、骨のX線だけを見ても、どの型なのかを言い当てるのが難しい病気です。三叉戟状の骨盤も、円錐状の骨端も、多くの型に共通して見られます。だからこそ、原因遺伝子を突き止めることが、その後の合併症の予測や家族計画を考えるうえで大きな意味を持ちます。
たとえば「腎臓の合併が出やすいのか」「網膜の変性を注意深く見ていく必要があるのか」といった見通しは、どの遺伝子が原因かによって重点が変わってきます。正確な診断は、その後の管理の方向性を定める土台になります。診断名がつくまでの時間の長さは、ご本人にもご家族にも負担の大きいものですが、その一歩が次の選択につながります。
9. 治療と管理 ─ 現時点でできること
現時点では、繊毛の機能異常そのものを根本から治す方法はまだありません。そのため治療は、それぞれの臓器に起きた合併症に対して、先回りして手を打つ対症療法と、チームによる管理が中心になります。ここでは、主要な臓器ごとの管理の考え方を紹介します。
呼吸・胸郭 ─ 外科的な胸郭拡大
乳幼児期のSRTD10で最大の脅威となるのが、狭い胸郭による呼吸不全(胸郭不全症候群)です[1]。軽い場合は、陽圧換気や気管切開などで管理できることもありますが、進行する呼吸障害を伴う重症例では、胸郭の容積を物理的に広げて肺の成長をうながす外科的な介入が検討されます。代表的なものに、成長に合わせて延長できる人工の肋骨を用いる胸郭拡大術(VEPTR)や、肋骨に骨切りを加えて段階的に胸郭を広げる手術があります。これらは高度に専門的な手術であり、実施できる施設は限られます。
腎臓 ─ 定期的なモニタリングと腎代替療法
IFT172の変化によるSRTD10では、ネフロン癆などの進行性腎障害を合併する例があるため、小児腎臓科による定期的なモニタリング(血清クレアチニン、尿所見、腎エコーなど)が重要です[1][2]。末期腎不全に至った場合は、透析を経て、最終的には腎移植が検討されます。ただしSRTD10では、肝線維症による門脈圧亢進のリスクや、胸郭低形成による呼吸予備能の低下があるため、一人ひとりの状態に合わせた慎重な管理が求められます。
眼 ─ 早期の視覚評価とロービジョンケア
網膜色素変性やレーベル先天黒内障に準じて、早い段階から視覚機能の評価(網膜電図やOCTなど)を行います[6]。視力低下の進行に備えて、点字教育や歩行訓練、遮光眼鏡の処方といったロービジョンケアを早くから取り入れることが、生活の質を保つうえで役立ちます。
将来の治療に向けた研究
根本的な治療をめざす研究は繊毛病や遺伝性網膜疾患の領域で進められています。眼の領域では、正常な遺伝子を届ける遺伝子補充療法が一部の遺伝性網膜疾患で実用化されていますが、IFT172を直接標的とした遺伝子治療は現時点で臨床実用化されていません。IFT172は大きな遺伝子であり、一般的なAAVベクターの搭載容量を超えることから、遺伝子補充を行う場合には送達技術の工夫が必要です[3]。また、繊毛病では病的バリアントの種類や異常なシグナル伝達を標的とする治療研究も行われていますが、SRTD10に対して日常診療で使用できる疾患修飾療法は確立していません。
10. 遺伝のしくみと家族への影響
SRTD10は常染色体潜性(劣性)遺伝という形式をとります[2]。私たちは同じ遺伝子を2つずつ(父由来と母由来)持っていますが、この病気は両方のコピーに変化があってはじめて発症します。片方だけに変化がある人は保因者(ほいんしゃ)と呼ばれ、ふつうは症状が出ません。
💡 用語解説:常染色体潜性(劣性)遺伝と再発率
両親がともに同じ遺伝子の保因者である場合、子どもがSRTD10を発症する確率は妊娠ごとに25%(4分の1)です。50%は片方だけ変化を受け継いだ保因者、25%はどちらの変化も受け継がない、という割合になります。これは兄弟が生まれるたびに同じ確率で当てはまります。遺伝形式の詳しい説明もあわせてご覧ください。
罹患したお子さんの両親は、ふつうそれぞれが保因者です。次のお子さんがSRTD10を発症する確率は、妊娠ごとに25%となります[1]。この数字をどう受け止め、これからの家族計画をどう考えるかは、ご家族にとって大きな問題です。選択肢の一つとして、体外受精で得た胚の段階で遺伝子を調べる着床前遺伝学的検査(PGT-M)や、次の妊娠での早期の超音波・遺伝子検査による出生前診断があります。どの選択肢が合うかは、ご家族の考え方や状況によって異なります。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。話し合う内容は、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのか、といった点です。当院の遺伝カウンセリングでは、判断材料を整理し、ご本人・ご家族の意思決定を支援します。正確な診断に基づいて選択肢を検討するための情報整理を行います。
まとめ ─ 一つの遺伝子が語る、多彩な病態
短肋骨胸郭異形成症10型(SRTD10)は、繊毛内輸送を担う巨大な足場タンパク質IFT172の機能が失われることで起こる、多臓器にわたる骨系統疾患です。IFT172は、単なる運び屋ではなく、繊毛の先端での折り返しや、ヘッジホッグ信号の関所として働いており、その不調は成長板での軟骨の成熟を妨げ、狭い胸郭や四肢短縮をもたらします[3]。
さらに、同じ遺伝子の変化でも、その性質と重さによって、胎児期に致死的な重症骨格異形成から、Mainzer-Saldino型、そして成人発症の非症候性網膜色素変性まで、まったく違う顔を見せることが明らかになっています[1][4]。このことは、遺伝子検査による正確な診断と、変化の性質まで踏まえた見通しの大切さを示しています。現時点では対症療法とチーム医療が中心ですが、遺伝子治療や信号経路を調整する薬など、根本的な治療をめざす研究も進みつつあります。診断名がついたあとの見通しや家族計画について迷ったときは、臨床遺伝専門医による遺伝カウンセリングが、判断材料を整理する助けになります。
よくある質問(FAQ)
Q1. 短肋骨胸郭異形成症10型(SRTD10)とはどんな病気ですか?
SRTD10は、IFT172遺伝子の両方のコピーに変化が生じて起こる、常染色体潜性(劣性)遺伝の骨系統疾患です。細胞の一次繊毛の働きが障害されるため繊毛病に分類されます。狭い胸郭と短い肋骨、手足の骨の短縮を主な特徴とし、腎臓・眼・肝臓・脳などにも影響が及ぶことがあります。症状の重さには大きな幅があります。
Q2. どんな症状が出ますか?
骨格では、狭い胸郭、短い肋骨、手足の骨の短縮、骨盤の三叉戟状の変化、多指症などが見られます。全身では、進行性の腎機能障害(ネフロン癆)、網膜変性による夜盲や視力低下、先天性肝線維症、一部では小脳の低形成などを合併することがあります。重症例では新生児期に呼吸の問題が命に関わります。
Q3. なぜ症状の重さに差があるのですか?
IFT172遺伝子の変化の「性質」と「重さ」によって、残るタンパク質の働きの程度が変わるためです。両方のコピーがほとんど働かなくなる変化では重症になりやすく、一部の機能が残る変化では比較的軽い経過になりやすい傾向があります。ただし一つの変異名だけで将来を断定することはできず、個人差があります。
Q4. どうやって診断しますか?
出生前は超音波検査(狭い胸郭、長い骨の短縮、多指症など)で疑われ、絨毛・羊水検査で得たDNAを用いた遺伝子解析で確定します。出生後はX線所見が手がかりになりますが、ほかのSRTDと似ているため、最終的にはIFT172の両アレル変異を遺伝子検査で確認して診断します。IFT172は繊毛病のNGSパネル検査などに含まれています。
Q5. 遺伝しますか?次の子どもへの影響は?
常染色体潜性(劣性)遺伝のため、両親がともに保因者である場合、子どもがSRTD10を発症する確率は妊娠ごとに25%です。両親自身はふつう無症状です。次の妊娠を考える際には、着床前遺伝学的検査(PGT-M)や出生前診断といった選択肢があり、臨床遺伝専門医による遺伝カウンセリングで情報を整理できます。
Q6. 治療法はありますか?
現時点では、繊毛の異常そのものを根治する方法はなく、臓器ごとの合併症に対する対症療法とチーム医療が中心です。狭い胸郭には外科的な胸郭拡大術、腎不全には透析や腎移植、視力低下にはロービジョンケアなどが行われます。遺伝子治療や信号経路を調整する薬の研究も進んでいますが、まだ研究段階です。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝性疾患の診断や遺伝の仕組み、遺伝子検査の結果の意味について
お考えの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Halbritter J, et al. Defects in the IFT-B component IFT172 cause Jeune and Mainzer-Saldino syndromes in humans. Am J Hum Genet. 2013;93(5):915-925. doi:10.1016/j.ajhg.2013.09.012. [PubMed 24140113]
- [2] SHORT-RIB THORACIC DYSPLASIA 10 WITH OR WITHOUT POLYDACTYLY; SRTD10. OMIM. [OMIM #615630]
- [3] Zheng NX, et al. Primary cilia-associated protein IFT172 in ciliopathies. Front Cell Dev Biol. 2023;11:1074880. doi:10.3389/fcell.2023.1074880. [PMC9887189]
- [4] Bujakowska KM, et al. Mutations in IFT172 cause isolated retinal degeneration and Bardet-Biedl syndrome. Hum Mol Genet. 2015;24(1):230-242. doi:10.1093/hmg/ddu441. [Hum Mol Genet 24(1):230-242]
- [5] Friedland-Little JM, et al. A novel murine allele of Intraflagellar Transport Protein 172 causes a syndrome including VACTERL-like features with hydrocephalus. Hum Mol Genet. 2011;20(19):3725-3737. doi:10.1093/hmg/ddr241. [PubMed 21653639]
- [6] Gupta PR, et al. Ift172 conditional knock-out mice exhibit rapid retinal degeneration and protein trafficking defects. Hum Mol Genet. 2018;27(11):2012-2024. doi:10.1093/hmg/ddy109. [Hum Mol Genet 27(11):2012-2024]
- [7] Neřoldová M, et al. Exome sequencing reveals IFT172 variants in patients with non-syndromic cholestatic liver disease. PLoS One. 2023;18(7):e0288907. doi:10.1371/journal.pone.0288907. [PubMed 37471416]






