

目次

📍 クイックナビゲーション
わたしたちの体をつくる細胞の多くは、表面に「繊毛(せんもう)」という小さなアンテナのような突起を1本持っています。この繊毛が正しくつくられ、正しく維持されるためには、内部で材料を運ぶ「繊毛内輸送(IFT)」というベルトコンベアのような仕組みが欠かせません。IFT172遺伝子は、そのベルトコンベアの大きな部品をつくる設計図です。この部品がうまく働かないと、骨・腎臓・目の網膜など、体のさまざまな場所に影響が出る「繊毛病(せんもうびょう/シリオパチー)」という一群の病気が起こります。この記事では、IFT172がどんな働きをしているのか、なぜひとつの遺伝子から重い骨の病気から目だけの病気まで幅広く起こるのか、そして遺伝のしかたや検査との関わりを、臨床遺伝学の観点から解説します。
Q. IFT172遺伝子とは、ひとことで言うと?
A. 細胞のアンテナ「繊毛」の中で材料を運ぶ大型の輸送部品(IFT-B複合体)をつくる遺伝子です。両親から受け継いだ2つのコピーの両方に変化があると、骨・腎臓・網膜などに影響する繊毛病を起こします。
- ▶場所と役割:2番染色体(2p23.3)にあり、繊毛内輸送の「IFT-B2」という部品をつくる。
- ▶関連する病気:短肋骨胸郭異形成症10型(SRTD10)、網膜色素変性症71型(RP71)、バルデー・ビードル症候群20型(BBS20)、ネフロン癆など。
- ▶遺伝のしかた:常染色体潜性(劣性)遺伝。2つのコピーの両方に変化が必要。
- ▶大切な注意:変化(バリアント)が見つかっても、それだけで病気とは限らない。総合的な判断が必要。
1. IFT172遺伝子とは ─ 繊毛の「運び屋」の大型部品
IFT172遺伝子(intraflagellar transport 172)は、2番染色体の短腕、2p23.3という場所にあるヒトの遺伝子です[1]。この遺伝子からつくられるIFT172タンパク質は、アミノ酸が約1,749個つながった大きなタンパク質(約200 kDa)で、繊毛内輸送を担う部品のなかでも最大級です[2]。
「IFT172にはひとつの型(転写産物)しかない」と説明されることがありますが、これは正確ではありません。データベースには主要な型のほかにも複数の型が登録されており、細胞や状況によって少しずつ異なる形がつくられます。記事では最も標準的な型を軸に解説します。
💡 用語解説:繊毛(せんもう)とは
繊毛は、細胞の表面から突き出た細い突起です。大きく2種類あり、気管などで動いて粘液を運ぶ「動く繊毛(運動繊毛)」と、ほとんどの細胞に1本だけあり、外の情報を受け取るアンテナとして働く「一次繊毛(動かない繊毛)」があります。IFT172は、この両方が正しくつくられるために必要です。
2. 繊毛と「繊毛内輸送」のしくみ
繊毛は、いったんつくられたら終わりではなく、常に材料を入れ替えながら形を保っています。ところが繊毛の中にはタンパク質をつくる工場がありません。そこで、根もと(基部)から先端へ材料を運び、先端から根もとへ使い終わった部品を戻す「繊毛内輸送(IFT)」という双方向のベルトコンベアが働きます[2]。
このベルトコンベアは「IFTトレイン」と呼ばれる連結車両のような集合体で動きます。根もとから先端への往路(順行性)はキネシンというモーターが、先端から根もとへの復路(逆行性)はダイニンというモーターが引っぱります[3]。IFT172自身はモーターではなく、この車両を組み立て、荷物(cargo)や膜、ほかの部品をつなぎとめる大型の骨組み(足場)として働きます。
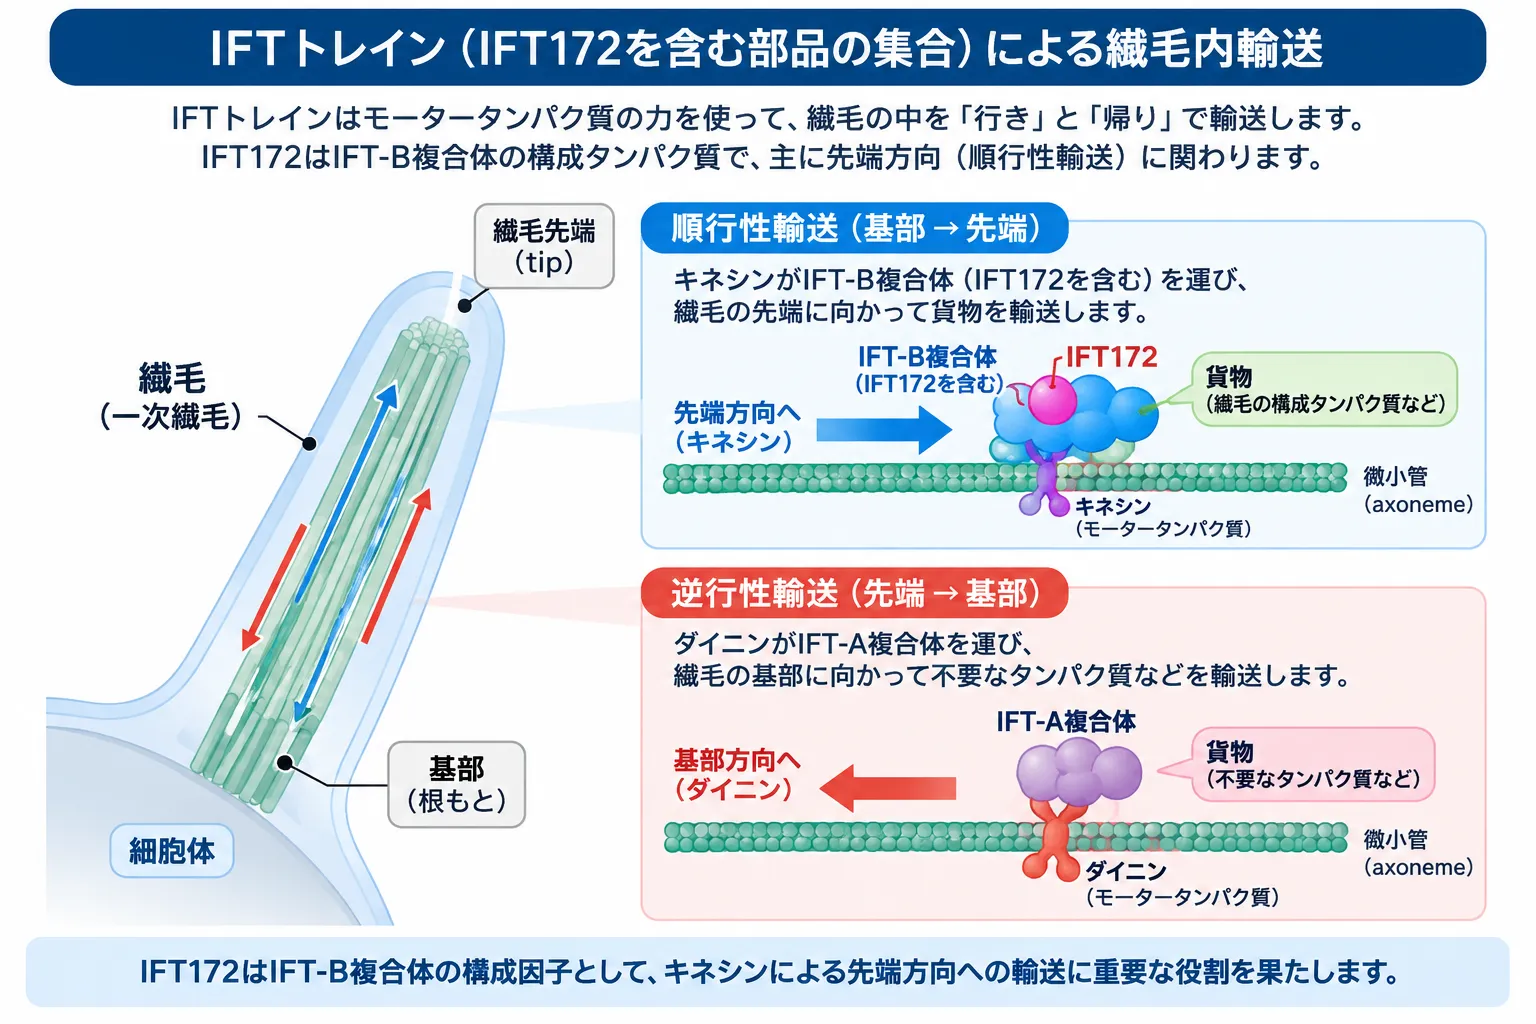
一次繊毛では、IFT(繊毛内輸送)によってタンパク質などの物質が微小管に沿って運ばれます。IFT172はIFT-B複合体の構成因子で、キネシンによる基部から先端方向への順行性輸送に重要です。一方、先端から基部方向への逆行性輸送は主に細胞質ダイニン2によって担われます。
3. IFT172の分子機能 ─ 5つの顔をもつ大型タンパク質
IFT172は、ひとつの働きだけでなく、いくつもの役割を兼ねる多機能なタンパク質です。ここでは研究で確かめられている主な働きを整理します。
① IFT-B2という部品の一員
2016年、組換えタンパク質を使った再構成実験で、IFT172・IFT80・IFT57・IFT54・IFT38・IFT20の6つが集まって、安定した「IFT-B2」という部品(複合体)をつくることが示されました[4]。この部品は、繊毛の骨組みの材料であるチューブリンと結びつく力を持っています。つまりIFT172は、単独で荷物を運ぶのではなく、IFT-B2の一員として繊毛の建材輸送を支える「連結部」なのです。
💡 用語解説:IFT-B1とIFT-B2、名前のややこしさ
IFT-Bはさらに「B1(中心部)」と「B2(周辺部)」に分けられます。古い文献ではB1とB2の呼び方が逆のことがあり、混乱のもとになっています。この記事では2016年の研究に従い、IFT172を含む部品をIFT-B2と呼びます。
② 繊毛の先端での「方向転換」
IFT172の役割を最も直接に示したのが、緑藻(クラミドモナス)を使った古典的な研究です。IFT172にあたる遺伝子(FLA11)に温度で効く変異を入れると、繊毛の先端でベルトコンベアが正常に「方向転換(往路から復路への切り替え)」できず、部品が先端にたまってしまいました[5]。このときIFT172は、微小管の先端に結びつくタンパク質(CrEB1)とも相互作用していました。IFT172が「ただの車両」ではなく、先端での折り返しを制御することを示す強い証拠です。
③ 膜と直接くっつき、形を変える
2018年には、精製したIFT172が脂質でできた膜に直接結合し、膜の形を変える(リモデリングする)力を持つことが示されました[6]。IFT172は、COPIやクラスリンといった「膜を包む」タンパク質に似た形をしており、状況に応じて伸びた形とコンパクトな形を取り替えます。IFTトレインと繊毛の膜をつなぐ接点としても働いている可能性を示しています。
④ ユビキチンとの新しい接点(2026年の発見)
2026年、IFT172のC末端(後ろ半分の端)に、ユビキチンと結びつく「U-boxに似た領域」があることが、結晶構造解析によって明らかになりました[7]。ユビキチンは、タンパク質に付けられる小さな目印で、分解や信号のオンオフに関わります。同じ研究で、IFT172のC末端はIFT-Aという別の複合体の構成因子(IFT144/IFT139)と相互作用し、IFT-AとIFT-Bの橋渡しに関わることも示されました[7]。
⚠️ ここは慎重に
「U-boxに似ている」ことと「IFT172そのものが標準的なユビキチン化酵素(E3リガーゼ)である」ことは、同じではありません。現時点で確実に言えるのは、C末端にユビキチンと結びつく領域があり、それが繊毛の信号に関わるということです。酵素活性そのものの位置づけは、今後の課題です。
⑤ 繊毛づくりと発生のシグナル
マウスでIFT172が働かないと、一次繊毛がうまくつくれず、脳の形づくり(前脳・中脳・後脳のパターン形成)に重大な影響が出ます[8]。一次繊毛は、体の発生を左右するヘッジホッグ・シグナルを受け取る「場」でもあるため、IFT172の欠損は発生の信号そのものを乱してしまうのです。
4. IFT172と関連する病気 ─ ひとつの遺伝子、幅広い症状
IFT172に関わる病気は、多くが常染色体潜性(劣性)の繊毛病です。特徴的なのは、同じ遺伝子でありながら、重い骨の病気から、腎臓・網膜の症状、そして目だけに限られる病気まで、連続した幅広い症状をとることです。これを「アレル・スペクトラム(連続体)」と呼びます。
📋 IFT172に関連する主な病気
| 病気(型) | 主な症状 | 遺伝のしかた |
|---|---|---|
| 短肋骨胸郭異形成症10型(SRTD10) | 肋骨が短く胸が狭い、手足が短い、多指症を伴うことがある、呼吸の問題。腎臓・網膜の症状を伴うことも | 常染色体潜性 |
| マインツァー・サルディノ症候群 | 骨の異形成に、腎機能の低下(ネフロン癆に似た腎障害)や網膜の変性を組み合わせる | 常染色体潜性 |
| 網膜色素変性症71型(RP71) | 夜盲(暗い所で見えにくい)、視野が狭くなる、進行性の視力低下。全身症状が乏しい例もある | 常染色体潜性 |
| バルデー・ビードル症候群20型(BBS20) | 網膜の変性、肥満、多指症、腎臓の異常、発達の遅れなどが組み合わさる | 常染色体潜性 |
| ネフロン癆(腎繊毛病) | 尿細管間質の腎障害、腎機能の低下。網膜・骨の症状と重なることも | 主に常染色体潜性 |
| 口腔顔面指症候群(OFD)様の表現型 | 口・顔・指趾の形成異常を含む複合的な症状 | 常染色体潜性 |
※網膜色素変性症71型(RP71)とOFD様の表現型については、当院サイトに専用の解説ページがまだありません。全体像は網膜色素変性症の総論もご参照ください。
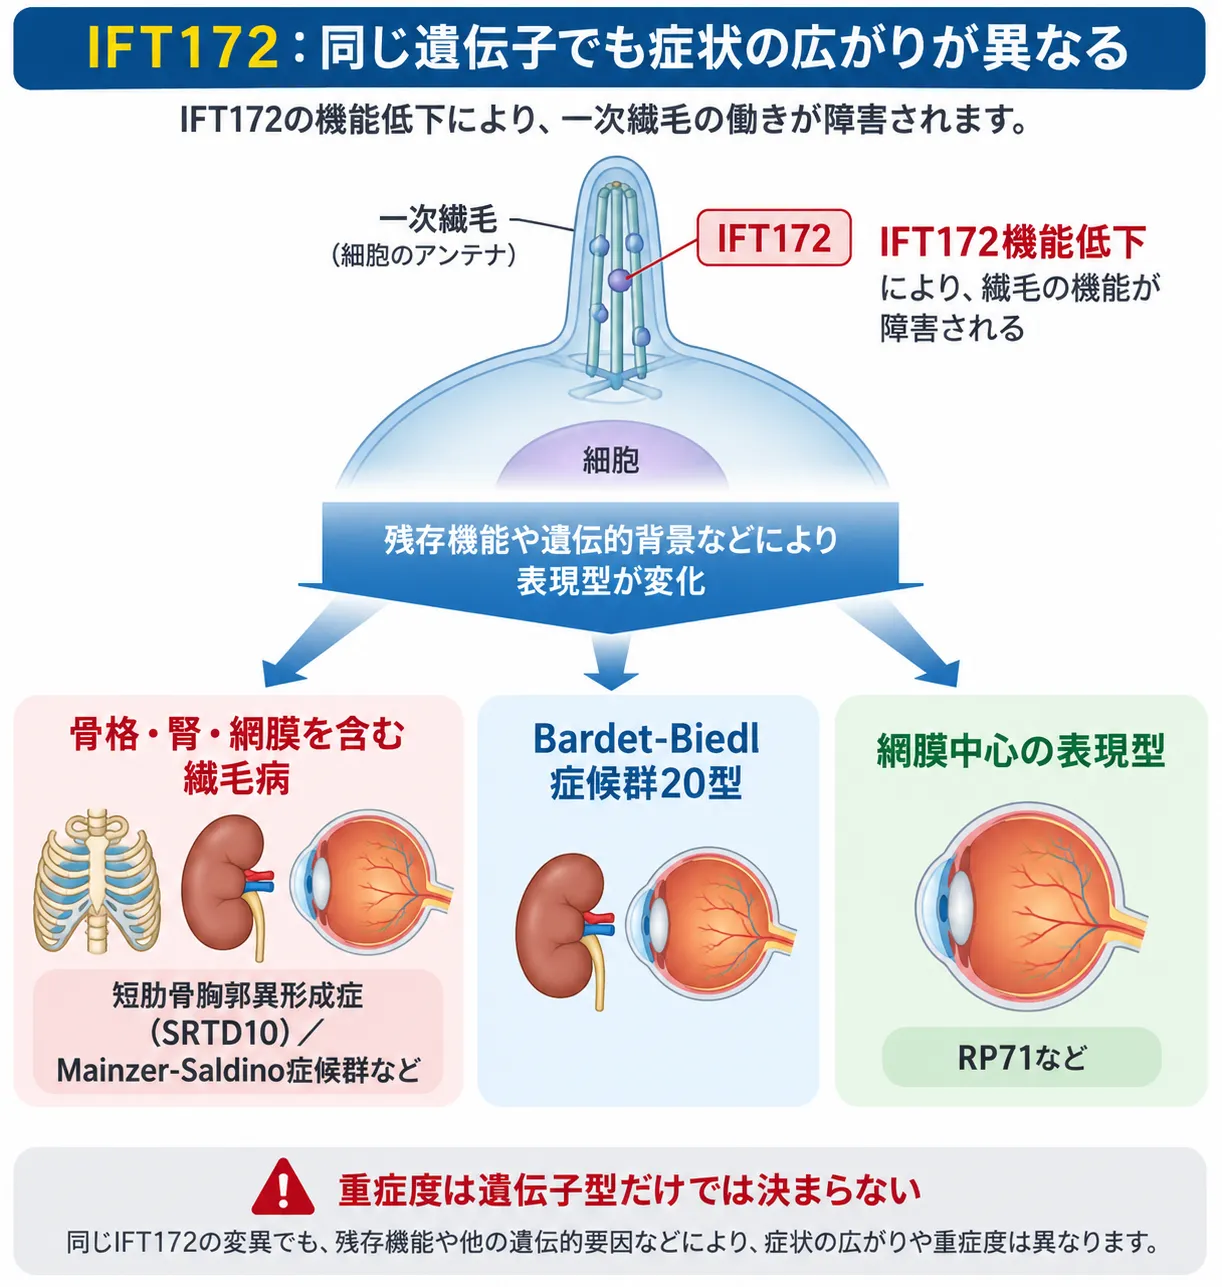
IFT172の機能が低下すると一次繊毛の働きが障害されますが、その臨床像は一様ではありません。残存するIFT172機能や遺伝的背景などの影響により、短肋骨胸郭異形成症10型(SRTD10)やMainzer-Saldino症候群などの骨格・腎・網膜を含む繊毛病、Bardet-Biedl症候群20型(BBS20)、網膜色素変性症71型(RP71)などの網膜中心の表現型まで幅広く認められます。遺伝子型だけから個々の症状や重症度を一律に予測することはできません。
なぜこれほど症状に幅が出るのでしょうか。一般には、タンパク質の働きを強く失う組み合わせほど、発生や骨を含む全身の重い病気になりやすく、少し働きが残る「弱め(ハイポモルフィック)」な変化では、網膜が中心の比較的軽い病気になりやすいと考えられています[9]。ただし研究者自身、IFT172の変化だけでは患者さんごとの症状の幅を完全には説明できないと述べており、ほかの遺伝子の背景(修飾遺伝子)なども関わると考えられています[9]。
5. 遺伝のしかた ─ なぜ「2つとも」変化が必要なのか
IFT172に関わる病気は、ほとんどが常染色体潜性(劣性)遺伝です。わたしたちは遺伝子を父由来・母由来の2つ1組で持っています。潜性遺伝では、2つのコピーの両方に病気につながる変化があってはじめて症状が出ます。片方だけに変化がある人は保因者(キャリア)と呼ばれ、通常は症状が出ません。
💡 保因者どうしのご夫婦の場合
ご両親がふたりとも同じ遺伝子の保因者の場合、お子さんに症状が出る確率は妊娠ごとに4分の1(25%)、保因者になる確率は2分の1(50%)、変化を受け継がない確率は4分の1(25%)です。この割合は、上のお子さんの結果に関わらず、妊娠のたびに同じです。
大切なのは、片方のコピーだけに変化(ヘテロ接合)が見つかっても、それだけでは通常IFT172関連の潜性の病気とは診断できないという点です。診断には、2つ目の変化の有無や、2つの変化が別々のコピーにあるか(トランス配置)の確認が欠かせません。
6. 変異(バリアント)の読み解き方 ─ 「あるから病的」ではない
遺伝子検査でIFT172にバリアント(変化)が見つかることは珍しくありません。公的なデータベースには、病的とされる変化が多数登録されている一方で、意義不明のバリアント(VUS)が非常に多く登録されています。取得時点の集計でも、病的・おそらく病的とされる変化より、VUSのほうが桁違いに多いのが実情です。
💡 用語解説:ミスセンス変異とVUS
ミスセンス変異とは、設計図の1文字が変わって、タンパク質のアミノ酸が1つ別のものに置き換わる変化です。影響が大きいものも、ほとんど無害なものもあります。
VUS(意義不明のバリアント)とは、病気と関係あるかどうかまだ判断できない変化のこと。「VUS=病気」でも「VUS=無害」でもなく、追加の情報を待つ段階です。
したがって、あるミスセンス変異が「IFT172にあるから病的」と単純に扱うことはできません。実際、あるIFT172の変化は一部の集団で比較的高い頻度で見つかるため、「完全に病気を起こす変化としては頻度が高すぎる」と評価されている例もあります。頻度の高さは、病的でないことを示す有力な手がかりになります。判断には、症状との一致、集団での頻度、2つの変化の配置、家系内での受け継がれ方、RNAやタンパク質の機能、既報の患者さんとの一致などを総合します。
7. 研究の歴史と最前線
IFT172研究の強みは、緑藻・線虫・魚・マウス・試験管内の生化学・構造解析という、まったく異なる方法が同じ結論に収束している点にあります。時代を追って整理します。
🔬 IFT172研究の歩み
| 年 | 主な発見 | 意味 |
|---|---|---|
| 2005 | 緑藻でFLA11=IFT172と判明。先端での方向転換を制御[5] | IFT172に固有の働きを示した古典的研究 |
| 2009 | マウスでIFT172が一次繊毛形成と脳のパターン形成に必須[8] | 発生の信号との因果を生体で提示 |
| 2013 | 両アレル性の変異がジューヌ/マインツァー・サルディノ症候群を起こす[1] | ヒトの病気の原因遺伝子として確立 |
| 2015 | 網膜だけの変性からBBSまで、幅広い症状を起こすと判明[9] | 「重い骨の病気だけではない」ことを確立 |
| 2016 | IFT172を含む6つがIFT-B2複合体を形成[4]/BBS20として別家系で再確認[10] | 分子レベルの位置づけと再現性 |
| 2018 | 精製IFT172が膜に直接結合し変形させる[6] | 輸送と繊毛膜をつなぐ機構を提示 |
| 2026 | C末端にユビキチン結合性のU-box様領域を発見[7] | ユビキチン依存の信号という新しい軸 |
とくに2018年の研究では、網膜の視細胞(杆体)だけでIFT172を欠失させたマウスが、約1か月で網膜電図が著しく低下し、2か月までに視細胞の層がほぼ消える急速な変性と、タンパク質輸送の異常を示しました[11]。これは「IFT172関連の網膜症は、骨の病気に偶然ついてくる症状」ではなく、視細胞そのものがIFT172を強く必要としていることを示す重要な証拠です。
2026年の研究では、患者さんで見つかっているC末端の変化(C1727R)で、IFT172に生じる高分子量のユビキチン結合体形成が低下することも示されました[7]。新しく見つかった領域が、実際に病気と結びついていることを示唆する所見です。
8. 検査と遺伝カウンセリング
IFT172は、症状が骨・腎臓・網膜など多くの臓器にまたがり、しかも症状の幅が広いため、単独の遺伝子だけを調べるより、関連する遺伝子をまとめて調べるパネル検査が役立つことがあります。当院では、症状に応じて次のような検査をご案内しています。
また、これから妊娠を考えるご夫婦向けには、多くの潜性遺伝疾患の保因者かどうかを事前に調べる保因者スクリーニング検査もあります。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医が遺伝カウンセリングを行っています。検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、どのような選択肢があるのかを、中立の立場で一緒に整理します。検査を受けるかどうかを含め、決めるのはご本人です。
💡 治療について
IFT172関連の病気に対する、確立した遺伝子特異的な治療は、現時点では確認されていません。網膜が中心の型は、将来的に遺伝子を補う治療などの理論的な候補になり得ますが、IFT172は設計図が大きく、標準的な運び手(AAVベクター)に載せにくいという技術的な課題があります。治療に関する判断は、必ず主治医とご相談ください。
9. よくある誤解
誤解①「IFT172の変化があれば必ず発病する」
常染色体潜性のため、原則として2つのコピーの両方に病的な変化が必要です。片方だけの保因者は、通常は症状が出ません。
誤解②「BBS20だからIFT172はBBSomeの部品」
IFT172はIFT-B(繊毛内輸送)の部品で、BBSomeそのものではありません。「BBS20」は病気の型番号で、部品の分類とは別です。
誤解③「見つかった変化はすべて病気の原因」
IFT172には意義不明のバリアント(VUS)が非常に多く登録されています。症状・頻度・配置などを総合しないと、病的かどうかは判断できません。
誤解④「腎臓・目・骨は別々の病気」
これらはIFT172というひとつの遺伝子から連続して起こる繊毛病の一部です。だからこそ横断的に診ることが大切です。
まとめ
IFT172は、細胞のアンテナ「繊毛」の中で材料を運ぶ大型の輸送部品をつくる遺伝子です。IFT-B2複合体の一員として繊毛づくりを支え、先端での方向転換、膜との結合、そして2026年に見つかったユビキチンとの接点まで、いくつもの顔を持ちます。両方のコピーに変化があると、短肋骨胸郭異形成症・網膜色素変性症・バルデー・ビードル症候群・ネフロン癆など、骨から目・腎臓まで連続した幅広い繊毛病を起こします。一方で、患者さんごとの症状の幅を決めるしくみや、多数のVUSの意味は、2026年時点でも大切な未解決問題として残っています。遺伝子検査で変化が見つかったときは、その意味をていねいに読み解くことが何より大切です。
よくある質問(FAQ)
Q1. IFT172遺伝子とは何ですか?
細胞のアンテナである「繊毛」の中で、材料を運ぶベルトコンベア(繊毛内輸送)の大きな部品をつくる遺伝子です。2番染色体(2p23.3)にあり、つくられるIFT172タンパク質はIFT-B2という複合体の一員として、繊毛の形成と維持を支えます。
Q2. IFT172の変化で、どんな病気が起こりますか?
短肋骨胸郭異形成症10型(SRTD10)、網膜色素変性症71型(RP71)、バルデー・ビードル症候群20型(BBS20)、ネフロン癆などの繊毛病が知られています。重い骨の病気から、目だけに限られる病気まで、症状の幅が広いのが特徴です。
Q3. 片親がIFT172の保因者だと、子どもは発病しますか?
常染色体潜性遺伝のため、原則として両親がふたりとも保因者で、子どもが両方から変化を受け継いだ場合に発病します。片親だけが保因者の場合、子どもが発病することは通常ありません。正確な見通しは遺伝カウンセリングでご相談ください。
Q4. 検査でIFT172に「意義不明のバリアント(VUS)」と言われました。病気ですか?
VUSは「病気と関係あるか、まだ判断できない変化」という意味で、病気とも無害とも決まっていません。IFT172にはVUSが多く登録されています。症状との一致、集団での頻度、2つの変化の配置、家系内での受け継がれ方などを総合して判断します。まずは臨床遺伝専門医にご相談ください。
Q5. IFT172関連の病気に治療法はありますか?
現時点で、確立した遺伝子特異的な治療は確認されていません。症状に応じた対症的なケアが中心となります。IFT172は設計図が大きく、遺伝子を補う治療の技術的なハードルも高いのが現状です。治療の判断は必ず主治医とご相談ください。
🏥 繊毛病・遺伝子検査のご相談
繊毛病や遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Defects in the IFT-B component IFT172 cause Jeune and Mainzer-Saldino syndromes in humans. Am J Hum Genet. 2013. [PubMed 24140113]
- [2] IFT172 intraflagellar transport 172 [Homo sapiens] – Gene. NCBI Gene. [NCBI Gene 26160]
- [3] Primary cilia-associated protein IFT172 in ciliopathies. Front Cell Dev Biol. 2023. [PMC9887189]
- [4] Intraflagellar transport proteins 172, 80, 57, 54, 38, and 20 form a stable tubulin-binding IFT-B2 complex. EMBO J. 2016. [PMC4818760]
- [5] Chlamydomonas IFT172 is encoded by FLA11, interacts with CrEB1, and regulates IFT at the flagellar tip. Curr Biol. 2005. [PubMed 15694311]
- [6] Membrane association and remodeling by intraflagellar transport protein IFT172. Nat Commun. 2018. [Nature Communications]
- [7] Intraflagellar transport protein IFT172 contains a C-terminal ubiquitin-binding U-box-like domain involved in ciliary signaling. eLife. 2026. [eLife 104906]
- [8] Intraflagellar transport protein 172 is essential for primary cilia formation and plays a vital role in patterning the mammalian brain. Dev Biol. 2009. [PubMed 18930042]
- [9] Mutations in IFT172 cause isolated retinal degeneration and Bardet-Biedl syndrome. Hum Mol Genet. 2015. [PubMed 25168386]
- [10] Identification of a novel mutation confirms the implication of IFT172 (BBS20) in Bardet-Biedl syndrome. J Hum Genet. 2016. [PubMed 26763875]
- [11] Ift172 conditional knock-out mice exhibit rapid retinal degeneration and protein trafficking defects. Hum Mol Genet. 2018. [PubMed 29659833]






