

目次
- 1 1. コノレナル異形成症とは ─ 3つの臓器をつなぐ「線毛」の病気
- 2 2. 3つの主症状 ─ 目・腎臓・骨に何が起こるか
- 3 3. 目の症状 ─ 早くから進む網膜の病気
- 4 4. 腎臓の症状 ─ ネフロン癆という腎障害
- 5 5. 骨の症状 ─ 円錐状骨端という手がかり
- 6 6. 原因遺伝子 ─ IFT140とIFT172、線毛の物流を担う遺伝子
- 7 7. 診断と検査 ─ 目・腎・骨の3方向から調べる
- 8 8. 似た病気との違い ─ 鑑別のポイント
- 9 9. 治療とケア ─ 臓器ごとの支持療法が中心
- 10 10. 遺伝と家族 ─ 遺伝形式とカウンセリング
- 11 よくある誤解
- 12 まとめ ─ 「1つの所見」から全身を考える
- 13 よくある質問(FAQ)
- 14 参考文献
- 15 関連記事

コノレナル異形成症(コノレナルいけいせいしょう、Mainzer-Saldino症候群〔マインツァー・サルディノしょうこうぐん〕)は、目・腎臓・骨という一見つながりのない3つの場所に症状が現れる、まれな遺伝性の病気です。バラバラに見えるこれらの症状には、実は「一次線毛(いちじせんもう)」という細胞のアンテナがうまく働かないという、共通の原因があります。この記事では、コノレナル異形成症とは何か、なぜ複数の臓器に症状が出るのか、原因となる遺伝子IFT140・IFT172、診断の進め方、そしてご家族に関わる遺伝の考え方までを、遺伝専門医の視点で解説します。
Q. コノレナル異形成症とは、まず結論だけ知りたいです
A. コノレナル異形成症(Mainzer-Saldino症候群)とは、①乳幼児期から進む重い網膜(もうまく)の病気、②ネフロン癆(ネフロンろう)とよばれる腎臓の障害、③手足の骨の先端が円錐(えんすい)状になる骨の変化、という3つを特徴とする、常染色体潜性(劣性)遺伝の「線毛病(せんもうびょう)」です。細胞のアンテナである一次線毛が働かなくなることで、複数の臓器に同時に症状が出ます。原因の中心はIFT140という遺伝子で、IFT172でも起こります。3つの症状が必ずそろうわけではなく、現在は「短肋骨胸郭異形成症(たんろっこつきょうかくいけいせいしょう:SRTD)」という疾患スペクトラムの一部として理解され、IFT140関連疾患はSRTD9に分類されています。
- ➤正体 → 細胞のアンテナ「一次線毛」の働きが損なわれる、常染色体潜性(劣性)遺伝の線毛病
- ➤3つの主症状 → 目(網膜ジストロフィー)・腎臓(ネフロン癆)・骨(円錐状骨端)。ただし必ず3つそろうとは限らない
- ➤原因遺伝子 → 中心はIFT140。IFT172でも起こり、ともに線毛内の物質輸送を担う
- ➤症状の幅が広い → ほぼ目だけの人から、骨・腎まで及ぶ人まで、同じ遺伝子でも重さが大きく異なる
- ➤診断のコツ → 目・腎・骨のどれか1つが見つかったら、残り2つも積極的に調べることが見落としを防ぐ
🧬 コノレナル異形成症の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | コノレナルいけいせいしょう/Mainzer-Saldino症候群(マインツァー・サルディノしょうこうぐん)。conorenal syndrome とも呼ばれる |
| 分類 | 常染色体潜性(劣性)遺伝の線毛病(ciliopathy)。IFT140関連疾患は短肋骨胸郭異形成症9型(SRTD9)に整理される[3] |
| 古典的な3つの症状 | 早期発症の重い網膜ジストロフィー・ネフロン癆型の腎障害・手足の円錐状骨端 |
| 原因遺伝子 | 中心はIFT140。IFT172でも起こる。どちらも線毛内輸送(IFT)を担う[1][2] |
| 頻度 | 世界的にも報告例が限られる、非常にまれな疾患 |
| OMIM番号 | #266920(SRTD9/Saldino-Mainzer syndrome)[3] |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査を勧めるものではありません。
1. コノレナル異形成症とは ─ 3つの臓器をつなぐ「線毛」の病気
コノレナル異形成症(Mainzer-Saldino症候群)は、もともと「手足の指の骨の先端が円錐状になる変化(円錐状骨端)」「慢性の腎不全」「乳幼児期から始まる重い網膜の病気」という3つの特徴で定義された、まれな病気です[1]。病名の「コノレナル(conorenal)」は、円錐を意味する cono と、腎臓を意味する renal を組み合わせた言葉で、骨と腎臓という2つの主症状を表しています。もう一つの呼び名「Mainzer-Saldino」は、この病気を報告した研究者の名前に由来します。
目・腎臓・骨という、離れた場所に同時に症状が出るのはなぜでしょうか。その答えのカギが一次線毛(primary cilium)です。2012年、研究グループが複数のコノレナル異形成症の家系でIFT140という遺伝子の両方のコピーに変化があることを突き止め、この病気が一次線毛の異常によって起こる「線毛病」であることが分子レベルで確立しました[1]。バラバラに見えた症状は、実は「細胞のアンテナがうまく働かない」という一つの原因でつながっていたのです。
💡 用語解説:一次線毛(いちじせんもう)とは
一次線毛は、体のほとんどの細胞の表面に1本ずつ生えている、細いアンテナのような構造です。外からの信号を受け取ったり、細胞の中の情報のやりとりを助けたりする、大切なセンサーの役割を担っています。目の視細胞、腎臓の尿細管、骨をつくる成長軟骨など、体のいろいろな場所でこのアンテナが働いています。だからこそ、線毛がうまく働かないと、複数の臓器に一度に影響が出るのです。線毛の異常で起こる病気をまとめて線毛病(シリオパチー)と呼びます。
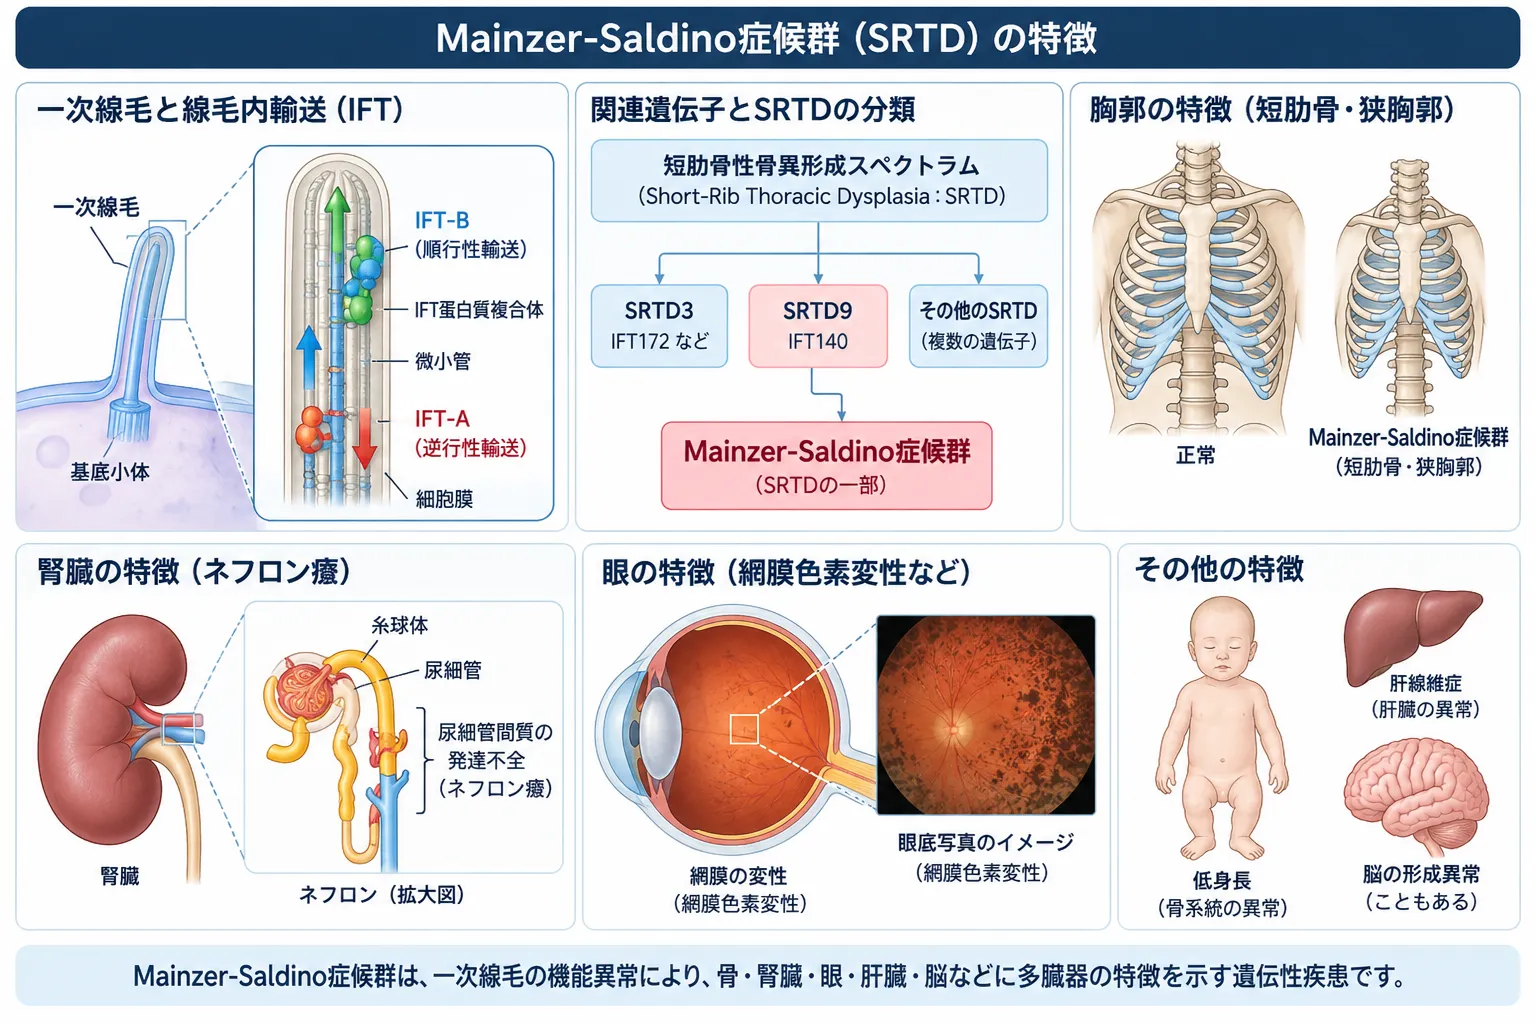
Mainzer-Saldino症候群は、一次線毛の機能異常を背景とする線毛病の一つです。IFT140やIFT172など線毛内輸送(IFT)に関わる遺伝子の異常により、網膜ジストロフィー、ネフロン癆、円錐状骨端や短肋骨・狭胸郭など、目・腎臓・骨格を中心とした複数の臓器に症状が現れることがあります。
その後の研究で、コノレナル異形成症はJeune症候群(ジューンしょうこうぐん、窒息性胸郭異形成症)などの骨の病気と連続していることがわかってきました。現在では、これらを「短肋骨胸郭異形成症(SRTD)」を含む「骨格系の線毛病(skeletal ciliopathy)」というスペクトラム(連続体)の一部として理解するほうが正確だと考えられています。IFT140関連疾患は、その中で短肋骨胸郭異形成症9型(SRTD9)に分類されます[1][3]。国際的なデータベースOMIMでも、この病気は「Saldino-Mainzer syndrome/SRTD9、OMIM #266920」として整理されています[3]。
2. 3つの主症状 ─ 目・腎臓・骨に何が起こるか
コノレナル異形成症の古典的な3つの症状を、まず全体像として見てみましょう。それぞれの詳しい内容は、続く3つの章で順に解説します。
👁 目(網膜)
乳幼児期から進む重い網膜ジストロフィー。夜盲(やもう)、視力低下、眼振(がんしん)などが現れ、視機能の検査(ERG)が早くから記録できなくなることもあります。
🫘 腎臓
ネフロン癆とよばれる、尿細管間質(にょうさいかんかんしつ)を中心とする腎障害。多尿・多飲から始まり、進行すると慢性腎臓病から腎不全に至ることがあります。
🦴 骨
手足の指の骨の先端が円錐状になる「円錐状骨端」が最も特徴的。低身長、短い指(短指症)、狭い胸郭などを伴うことがあります。
⚠️ 大切なポイント:3つが必ずそろうわけではない
かつては「目・腎・骨の3つがそろう病気」と考えられていましたが、近年の研究で、3つの症状が必ずそろうわけではないことがわかってきました。同じIFT140が原因でも、ほぼ目だけに症状が出る人から、骨や腎まで及ぶ人まで、幅があります[4]。ですから「腎臓が悪くないからこの病気ではない」と決めつけることはできません。
この「症状の幅の広さ」は、診断のうえでとても重要です。目の症状で見つかっても、腎臓や骨をあわせて調べる価値がありますし、逆に原因不明の腎障害で見つかったときに、目や骨をあわせて調べることで診断につながることがあります。3つの臓器のどこから見つかっても、残りの臓器を積極的にチェックする姿勢が、見落としを減らします。
3. 目の症状 ─ 早くから進む網膜の病気
コノレナル異形成症の目の症状は、典型的には乳児期から幼児期にかけて始まります。眼振(目が細かく揺れる)、視力の反応が乏しい、夜盲(暗いところで見えにくい)、視野が狭くなるといった症状が現れ、眼底には網膜の血管が細くなる変化や、色素性の網膜変性が見られます[1]。網膜の働きを電気的に調べる検査(ERG、網膜電図)は、早い時期から著しく低下したり、記録できなくなったりすることがあります。
💡 用語解説:網膜ジストロフィーとERG
網膜ジストロフィーとは、光を感じる網膜の細胞(視細胞)が、遺伝的な原因で少しずつ傷んでいく病気の総称です。夜盲や視野狭窄(きょうさく)、視力低下などが起こります。ERG(網膜電図)は、光を当てたときに網膜が出す小さな電気の反応を記録する検査で、目で見た反応がわかりにくい乳幼児でも、網膜の働きを客観的に評価できます。
目の症状の重さには幅があります。生まれつき、あるいは乳児期から発症するレーバー先天性黒内障(LCA)に近い重いタイプから、より緩やかに進む網膜色素変性症(RP)に近いタイプまで、さまざまです[1]。重要なのは、目の症状の重さと全身の症状の重さが、必ずしも一対一で対応しないという点です。IFT140の変化では、骨や腎臓の症状を伴わない「症候群でない(非症候性の)網膜ジストロフィー」も報告されており、目だけの症状のこともあれば、全身に及ぶこともあります[4][5]。
このため、眼科でIFT140やIFT172の両方のコピーに病的な変化が見つかった場合、いま腎臓の症状がなくても、全身の評価を行う価値があります。目は、全身の線毛病に気づく最初の入り口になることがあるのです。
🩺 院長コラム【1つの臓器の所見を「点」で終わらせない】
遺伝性疾患では、一つの臓器の所見だけでなく、全身の所見を関連づけて評価することが重要です。網膜ジストロフィーが見つかった場合に、腎臓や骨格の所見もあわせて確認することで、線毛病のような多臓器疾患の診断につながることがあります。
コノレナル異形成症では、同じ遺伝子の病的バリアントでも表現型に幅があり、目・腎臓・骨格の所見が必ず同じ程度に現れるわけではありません。そのため、一つの所見を単独で判断せず、文献と全身所見を踏まえて評価することが重要です。
4. 腎臓の症状 ─ ネフロン癆という腎障害
コノレナル異形成症の腎臓の病変は、典型的にはネフロン癆(nephronophthisis, NPH)とよばれる、尿細管間質性の腎障害です。ネフロン癆では、尿を濃縮する力が落ちるため、初期には多尿(尿が多い)・多飲(水をたくさん飲む)、成長の遅れ、治療に反応しにくい貧血などが現れます。進行すると、代謝性アシドーシス(体が酸性に傾く状態)や、慢性腎臓病にともなう骨・ミネラルの異常、尿毒症の症状などが出てきます[6]。
💡 用語解説:ネフロン癆(ネフロンろう)
ネフロン癆は、腎臓の尿細管とその周りの組織(間質)が、遺伝的な原因で少しずつ傷んでいく病気です。線毛病の一つで、子どもや若い人に慢性腎臓病を起こす代表的な遺伝性疾患として知られています。腎臓の超音波では、腎臓が正常~小さめのサイズで、組織のエコーが強く映り、皮質(ひしつ)と髄質(ずいしつ)の境目がはっきりしなくなる、といった特徴が見られます[6]。
注意したいのは、腎臓の超音波検査です。若い時期のネフロン癆では、超音波の異常が遅れて出てくることがあり、嚢胞(のうほう、水ぶくれのような袋)は病気が進んだ段階で現れることがあります[6]。ですから、「嚢胞がないからネフロン癆ではない」とは言えませんし、最初の腎エコーが正常でも、それだけで除外することはできません。時間をおいて再評価することが大切です。
コノレナル異形成症の腎臓を顕微鏡で調べると、尿細管の拡張や萎縮、尿細管を包む基底膜の肥厚、間質の線維化と炎症細胞の浸潤などが報告されています。ある報告では、2歳の時点の腎生検で、すでに高度な尿細管間質の病変が確認されています[1]。ただし現在は、特徴的な全身の症状と遺伝子診断がそろえば、コノレナル異形成症を証明するために腎生検が必ず必要というわけではありません。
腎臓の予後には、大きな個人差があります。ネフロン癆全般では、若年型で腎不全に至る年齢の中央値はおよそ13歳とされていますが、これはネフロン癆一般の数字であって、コノレナル異形成症だけの自然経過を示すものではありません[6]。コノレナル異形成症には、小児期の早い時期に腎不全へ進む人もいれば、腎機能を長く保つ人、現時点で腎障害を示さない遺伝的に確定した人もいます[4][6]。腎臓の予後は一人ひとり異なると考えるのが、現在の理解に沿った姿勢です。
5. 骨の症状 ─ 円錐状骨端という手がかり
骨の症状で最も特徴的なのが、手足の指の骨の先端が円錐状になる「円錐状骨端(えんすいじょうこったん、cone-shaped epiphysis)」です。これに加えて、短指症(指が短い)、低身長、四肢の短縮、短く太い肋骨、軽度から中等度の狭い胸郭などを伴うことがあります[1]。骨盤や大腿骨では、大腿骨頭や骨端の扁平化、大腿骨頸部の幅が広くなる変化、骨幹端の硬化などが報告されています。手のレントゲンで円錐状骨端を確認することが、診断の重要な手がかりになります。
💡 用語解説:円錐状骨端(えんすいじょうこったん)
骨の端には、成長のもとになる「骨端(こったん)」という部分があります。ふつうは丸みを帯びていますが、円錐状骨端では、この部分が円錐(コーン)のようにとがった形になります。手のレントゲンで見つけやすく、コノレナル異形成症をはじめとする一部の骨・線毛の病気で見られる特徴的な所見です。円錐状骨端の解説はこちら。
コノレナル異形成症は、胸郭が強く狭くなるJeune症候群(窒息性胸郭異形成症)と重なります。ただし、古典的なコノレナル異形成症では胸郭の病変が比較的軽く、網膜や腎臓の症状が前面に出ることが多いのに対し、Jeune症候群では新生児期・乳児期の胸郭の狭さと呼吸不全がより目立つことがあります[2]。とはいえ、これは連続体であり、遺伝子のレベルでも明確な境界はありません。国際的な指針でも、これらをまとめて短肋骨胸郭異形成症(SRTD)のグループとして位置づけています[2]。
このほか、肝臓の障害(胆汁うっ滞や肝線維化)、神経学的な異常、発達の遅れ、運動失調、まれに小脳の低形成などが報告されることもあります。IFT172の変化を持つ12家系の報告では、2つの家系に小脳の形成不全が見られ、コノレナル異形成症・Jeune症候群・Joubert症候群(ジュベールしょうこうぐん)の間で症状が重なることが示されました[2]。ただし、こうした臓器外の症状が「コノレナル異形成症の中心的な特徴」と言い切るには、まだ証拠が十分ではありません。
6. 原因遺伝子 ─ IFT140とIFT172、線毛の物流を担う遺伝子
コノレナル異形成症の中心的な原因遺伝子はIFT140です。IFT172も、Jeune症候群とコノレナル異形成症の連続体を起こす原因として確立しています[2]。どちらの遺伝子も、線毛の中で物質を運ぶ「線毛内輸送(intraflagellar transport, IFT)」というしくみを担っています。線毛の中の物流が滞ると、腎臓の尿細管、目の視細胞、成長する軟骨などで線毛が正しく働かなくなり、複数の臓器に症状が出るのです。
💡 用語解説:線毛内輸送(IFT)とIFT-A・IFT-B
線毛は、細胞から突き出した細長い構造です。その中では、材料となるタンパク質を先端まで運んだり(順行性)、先端から根元へ戻したり(逆行性)する「宅配便」のようなしくみが絶えず働いています。これが線毛内輸送(IFT)です。荷物を運ぶトラックの部品にあたるのが、IFT-A複合体とIFT-B複合体という2つのグループです。IFT140はIFT-Aの主要な部品で、主に先端から根元へ戻す「逆行性の輸送」を担い、IFT172はIFT-Bの部品で、線毛の形成・維持にかかわります。
研究では、患者さんの細胞(線維芽細胞)で、線毛がつくられる割合が低下し、変化したIFT140が線毛の付け根にうまく配置されず、IFT46やIFT88といった他の輸送部品も異常な場所にたまることが示されました[1]。IFT172についても、腎・網膜・ゼブラフィッシュ(モデル生物)を用いた研究で、機能がやや弱まる(hypomorphic)ものから完全に失われる(null)ものまで幅があり、その幅が、軽い目だけのタイプからバルデー・ビードル様、コノレナル異形成症・Jeune型まで、症状の広がりを生んでいることが示されています[5]。
🧬 2つの原因遺伝子の比較
※どちらも両方のコピーに病的な変化がそろって発症する、常染色体潜性(劣性)遺伝が基本です。
重要なのは、IFT140では「変化の名前(バリアント名)だけから症状の重さを予測するのが難しい」という点です。同じ遺伝子の中でも、もう片方のコピーにどれだけ機能が残っているか、他の遺伝的な要素(修飾因子)、年齢などが、症状に影響すると考えられています[4]。IFT172でも、機能の解析だけでは症状の全体を説明しきれず、修飾因子の関与を除外できない、と研究者は結論づけています[5]。
7. 診断と検査 ─ 目・腎・骨の3方向から調べる
診断で最も大切な原則は、「網膜+腎臓+骨格」の3方向から評価することです。1つの系統がまだ発症していなくても、それは病気を否定する材料にはなりません。たとえば、乳児の重い網膜ジストロフィーでIFT140が疑われる場合、無症状でも腎機能と手のレントゲンを調べるべきですし、逆に原因不明の小児の腎障害(ネフロン癆・慢性腎臓病)に短指や低身長があれば、眼科の評価を加えるのが合理的です[4]。
実際の評価の流れを、簡単な図にまとめます。
腎臓の評価
血清クレアチニン・eGFR(腎機能の指標)、電解質と重炭酸、血算(CBC)、尿検査・尿タンパク、血圧、成長曲線、腎臓の超音波を基本とします。肝臓の病変も考えて、AST・ALT、ビリルビン、アルブミンなどを加える価値もあります。ネフロン癆では、多尿・多飲がクレアチニンの上昇より先に現れることがあり、超音波も早期には特徴が出にくいことがあるため、一度の正常所見で除外しないことが大切です[6]。
目の評価
年齢に応じた視力・屈折の検査、眼底、OCT(網膜の断層撮影)、眼底自発蛍光、全視野ERGが役立ちます。重い例では、眼振・夜盲・視力低下とともに、ERGが早い時期から記録できなくなることがあります。行動から視力を評価しにくい乳児でも、ERGは病状の把握に役立ちます[4]。
骨格の評価
手・手首のレントゲンが、円錐状骨端をとらえるうえで特に有用です。必要に応じて胸郭、骨盤、長い骨を撮影します。狭い胸郭や呼吸の症状があれば、呼吸器の評価を追加します。運動失調・発達の遅れ・異常な眼球運動などがあれば、IFT172の例で小脳の形成異常が報告されているため、脳のMRIを考えます[1][2]。
遺伝学的検査
症状の重なりが大きいため、典型的な例であっても、IFT140だけを単独で調べるより、線毛病・SRTD・網膜腎症候群を含む多遺伝子パネルや、エクソーム/全ゲノム解析を優先するほうが、診断の効率という点で合理的です。バリアント(遺伝子の変化)の解釈は国際的な基準(ACMG/AMP)に従い、VUS(意義不明のバリアント)だけで確定診断を行うべきではありません[7]。
両方のコピーに候補となる変化が見つかったら、できるだけ両親を検査して、2つの変化が「別々のコピー(トランス)」にあることを確認します。片方のコピーしか見つからない場合は、検査系が十分であれば、コピー数の変化(CNV)や構造の変化、深いイントロンの変化やスプライス異常などを再検討し、必要に応じて全ゲノム/RNA解析を考えます[7]。
8. 似た病気との違い ─ 鑑別のポイント
コノレナル異形成症との鑑別で最も重要なのは、ほかの線毛病です。それぞれの手がかりを整理します。
また、腎臓だけを見た場合には、アルポート症候群、腎尿路の形成異常(CAKUT)、ほかの遺伝性の尿細管間質性腎疾患、嚢胞性腎疾患などが、ネフロン癆に似た像を示すことがあります。非典型的な例ほど、広い範囲の遺伝子解析が診断に役立ちます[6]。
9. 治療とケア ─ 臓器ごとの支持療法が中心
現時点で、コノレナル異形成症そのものを治す確立した治療法(原因を修復する治療)はなく、コノレナル異形成症だけを対象とした国際的な診療ガイドラインも確認されていません。そのため、治療は複数の診療科による、臓器ごとの支持療法が中心になります。腎臓の管理については、ネフロン癆に関するGeneReviewsと慢性腎臓病(CKD)のガイドライン(KDIGO)が、最も実用的な指針になります[6]。
腎臓の管理
血圧、成長・栄養、腎機能(クレアチニン・eGFR)、電解質、重炭酸、血算、尿タンパク、カルシウム・リン・PTH・ALPなどを、慢性腎臓病の段階に合わせて定期的に確認します。とくに小児の慢性腎臓病では、代謝性アシドーシス(重炭酸が低い状態)が成長の遅れと関連するため、これを見逃さないことが大切です。腎臓に負担をかける薬(NSAIDsやアミノグリコシド系の抗菌薬など)は、できるだけ避けます[6]。腎機能が進行した場合には、早めに腎代替療法(透析や腎移植)について情報を共有し、備えます。ネフロン癆はもとの病気が移植した腎臓に再発しないため、腎不全に至った場合には腎移植が重要な選択肢になります[6]。
目のケア
病気そのものを止めるIFT140・IFT172に特有の治療は確立していないため、屈折異常や合併する目の病気の治療、視覚のサポート(ロービジョンケア)、教育環境や移動の支援、視覚補助機器の導入などを、早い時期から取り入れる意義が大きくなります。とくに、乳児期からERGが記録できなくなる患者さんもいるため、診断後は早めに視覚支援を考えることが大切です[1][4]。
骨・呼吸器・その他
骨格や呼吸器の管理は、症状に応じて行います。成長、四肢の変形、関節の機能、歩行、痛み、胸郭の容量を評価し、狭い胸郭・くり返す呼吸器感染・睡眠時の呼吸障害などが疑われれば、呼吸器科・整形外科と連携します。重いJeune型では乳児期の呼吸不全が生命の予後を左右することがありますが、典型的なコノレナル異形成症では胸郭の病変が比較的軽いことが多く、必要な対応には大きな個人差があります[6]。肝臓・神経・聴覚については、症状に応じて評価する「表現型に基づいた」見守りが妥当です[2]。
💡 日本での療養支援について
コノレナル異形成症そのものの制度上の扱いは、腎臓・目・骨など、現れている症状によって窓口が異なることがあります。慢性腎臓病や視覚障害など、個々の状態に応じて、小児慢性特定疾病や指定難病、身体障害者手帳、自立支援医療などの公的支援の対象になる可能性があります。制度は年度や自治体によって変わるため、実際の対象になるかどうかは、主治医やお住まいの自治体の窓口にご確認ください。
10. 遺伝と家族 ─ 遺伝形式とカウンセリング
コノレナル異形成症は、IFT140またはIFT172の両方のコピーに病的な変化がそろって発症する、常染色体潜性(劣性)遺伝の病気です。両親がそれぞれ変化を1つずつ持つ保因者の場合、それぞれの妊娠について、お子さんが発症する確率は25%、保因者になる確率は50%、どちらの変化も受け継がない確率は25%です[6]。発端者(最初に診断された方)で遺伝子診断が確定したら、ご両親を検査して2つの変化の受け継がれ方を確認し、そのうえで、家族内の予測検査や出生前診断、着床前遺伝学的検査(PGT)といった選択肢を相談していくのが基本です。
⚠️ 重要:IFT140の保因者カウンセリングには注意点があります
近年、IFT140の片方のコピーだけの機能喪失(LoF)バリアント、とくにフレームシフトやスプライス異常などが、比較的軽い常染色体顕性(優性)の嚢胞性腎疾患を起こすことが、独立した病気として確立しつつあります。2024年の確認研究では、片方のコピーだけにIFT140のLoFを持つ6人全員に多発性嚢胞腎があり、コノレナル異形成症のお子さんの母親でも、持っていたフレームシフト変化と両側の腎嚢胞が確認されました[8]。
このため、コノレナル異形成症のお子さんのご両親が、病的なLoFの変化を1つだけ持っている場合、「単なる無症状の保因者」と決めつけず、少なくとも血圧・腎機能・家族歴を確認し、変化の性質や年齢に応じて腎臓の画像検査を検討することは合理的です[8]。一方で、片方のコピーだけのIFT140による腎疾患は不完全浸透を示すことがあり、病的なIFT140を1つ持つすべての親が腎疾患を発症するわけではありません。これは、コノレナル異形成症そのものの「次のお子さんの発症25%」とは、別の話です。
💡 用語解説:フレームシフトとLoF(機能喪失)
遺伝子は、3文字ずつの「暗号」でタンパク質の設計図を書いています。フレームシフト変異は、この3文字の区切りがずれてしまい、それ以降の設計図が意味をなさなくなる変化です。その結果、遺伝子の働きが失われることを「機能喪失(loss-of-function, LoF)」といいます。IFT140では、両方のコピーがそろって変化するとコノレナル異形成症、片方だけのLoFでは軽い嚢胞性腎疾患と、変化の持ち方によって現れる病気が異なる点が特徴です。
家族の中に無症状の兄弟姉妹がいる場合も、発端者の病的な変化がわかっていれば、その変化に絞った検査を行うことで、網膜症や腎障害が臨床的にはっきり現れる前に診断できる可能性があります。早めに把握しておくことは、腎移植の計画的な準備など、その後の対応につながることがあります[6]。当院では、こうした遺伝の考え方や検査結果の意味について、臨床遺伝専門医が遺伝カウンセリングを行っています。検査で何がわかり何がわからないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、中立の立場で判断材料を整理します。
よくある誤解
誤解①「3つの症状が全部そろわないと診断できない」
かつては目・腎・骨の3徴で定義されましたが、3つが必ずそろうわけではありません。ほぼ目だけの人もいれば、腎障害を欠く人もいます。1つの所見から残りを積極的に探すことが大切です[4]。
誤解②「腎エコーが正常ならネフロン癆はない」
若い時期のネフロン癆では、超音波の異常や嚢胞が遅れて出ることがあります。一度の正常所見で除外はできず、時間をおいた再評価が必要です[6]。
誤解③「劣性遺伝だから保因者の親は必ず無症状」
IFT140では、片方のコピーだけのLoF変化が、軽い嚢胞性腎疾患を起こすことがあります。保因者の親が必ず完全に無症状とは限りません[8]。
誤解④「IFT140の変化=乳幼児期に必ず失明する」
目の予後にも幅があります。重い例がある一方、非症候性の網膜ジストロフィーではより長く有用な視力を保つ人も報告されており、単純な予後モデルは成り立ちません[4]。
まとめ ─ 「1つの所見」から全身を考える
コノレナル異形成症(Mainzer-Saldino症候群)は、目・腎臓・骨という複数の臓器に症状が現れる、まれな線毛病です。原因の中心はIFT140、そしてIFT172で、どちらも線毛の中の物質輸送を担っています。3つの症状は必ずそろうわけではなく、同じ遺伝子でも症状の重さには大きな幅があります[1][4]。
臨床上の要点を一文でまとめると、「乳幼児から若い人の重い網膜ジストロフィー、原因不明のネフロン癆・尿細管間質性の慢性腎臓病、または円錐状骨端のどれか1つを見たら、残りの臓器を調べ、幅広い線毛病の遺伝子検査を行う」というアプローチが、最も見落としを減らします。腎臓の症状が遅れて出る場合も、逆にほとんど伴わない場合もあるため、遺伝子診断のあとも症状を固定的に考えないことが大切です。正確な診断は、その後のケアの計画や、ご家族への説明の土台になります。
よくある質問(FAQ)
Q1. コノレナル異形成症(Mainzer-Saldino症候群)とはどんな病気ですか?
目(乳幼児期から進む重い網膜ジストロフィー)、腎臓(ネフロン癆という尿細管間質性の腎障害)、骨(手足の指の円錐状骨端)という3つを特徴とする、常染色体潜性(劣性)遺伝のまれな線毛病です。細胞のアンテナである一次線毛がうまく働かないことで、複数の臓器に同時に症状が出ます。原因の中心はIFT140という遺伝子で、IFT172でも起こります。現在は短肋骨胸郭異形成症(SRTD)スペクトラムの一部として理解され、IFT140関連疾患はSRTD9に分類されています。
Q2. 3つの症状は必ずそろいますか?
いいえ、必ずそろうわけではありません。近年の研究で、同じIFT140が原因でも、ほぼ目だけに症状が出る人から、骨や腎臓まで及ぶ人まで、幅が広いことがわかってきました。重い網膜・骨格の症状があっても慢性腎不全を欠く例も報告されています。ですから「腎臓が悪くないからこの病気ではない」とは言えず、1つの症状が見つかったら残りの臓器も調べることが大切です。
Q3. 原因となる遺伝子は何ですか?
中心となる原因遺伝子はIFT140です。IFT172でも起こり、Jeune症候群とコノレナル異形成症の連続体を形成します。どちらの遺伝子も、線毛の中で物質を運ぶ「線毛内輸送(IFT)」というしくみを担っており、IFT140はIFT-A複合体、IFT172はIFT-B複合体の部品です。この輸送が滞ることで、腎臓・目・骨などの線毛が正しく働かなくなります。
Q4. どのように診断しますか?
目・腎臓・骨の3方向から評価することが基本です。腎機能・電解質・尿検査・血圧・腎超音波、視力・眼底・OCT・ERGなどの眼科検査、手のレントゲンによる円錐状骨端の確認を組み合わせます。遺伝学的には、IFT140単独ではなく、線毛病やSRTD、網膜腎症候群を含む多遺伝子パネルや、エクソーム/全ゲノム解析が実用的です。バリアントの解釈は国際基準(ACMG/AMP)に従い、両親の検査で受け継がれ方を確認します。
Q5. 治療法はありますか?
現時点で、病気そのものを治す確立した治療法はなく、治療は臓器ごとの支持療法が中心です。腎臓は慢性腎臓病の標準的な管理と、必要な時期の透析・腎移植(ネフロン癆は移植腎に再発しません)、目は視機能の評価とロービジョンケア、骨格・呼吸器は症状に応じた管理を行います。複数の診療科が連携してケアを行うことが大切です。
Q6. 次の子どもにも遺伝しますか?
常染色体潜性(劣性)遺伝の場合、両親がそれぞれ保因者であれば、それぞれの妊娠について、お子さんが発症する確率は25%、保因者になる確率は50%です。なお、IFT140では片方のコピーだけの機能喪失変化が軽い嚢胞性腎疾患を起こすことがあるため、保因者のご両親が必ず完全に無症状とは限りません。詳しい見通しや検査の選択肢は、臨床遺伝専門医による遺伝カウンセリングでご相談いただけます。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝性の病気や遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Perrault I, Saunier S, Hanein S, et al. Mainzer-Saldino syndrome is a ciliopathy caused by IFT140 mutations. Am J Hum Genet. 2012;90(5):864-870. doi:10.1016/j.ajhg.2012.03.006. [PubMed 22503633]
- [2] Halbritter J, Bizet AA, Schmidts M, et al. Defects in the IFT-B component IFT172 cause Jeune and Mainzer-Saldino syndromes in humans. Am J Hum Genet. 2013;93(5):915-925. doi:10.1016/j.ajhg.2013.09.012. [PubMed 24140113]
- [3] Short-Rib Thoracic Dysplasia 9 With or Without Polydactyly; SRTD9 (Saldino-Mainzer syndrome). OMIM. #266920. [OMIM 266920]
- [4] Kaler A, Lal V, Kumar V, Gulhar S, Couser N. Ocular manifestations of syndromic and ocular-only phenotypes of IFT140-related recessive ciliopathies. J AAPOS. 2025;29(4):104281. doi:10.1016/j.jaapos.2025.104281. [PubMed 40774504]
- [5] Bujakowska KM, Zhang Q, Siemiatkowska AM, et al. Mutations in IFT172 cause isolated retinal degeneration and Bardet-Biedl syndrome. Hum Mol Genet. 2015;24(1):230-242. doi:10.1093/hmg/ddu441. [PubMed 25168386]
- [6] Stokman M, Lilien M, Knoers N. Nephronophthisis-Related Ciliopathies. GeneReviews®. Initial posting 2016; updated 2023 Mar 2. [NBK368475; PMID 27336129]
- [7] Richards S, Aziz N, Bale S, et al. Standards and guidelines for the interpretation of sequence variants: a joint consensus recommendation of the ACMG and AMP. Genet Med. 2015;17(5):405-424. doi:10.1038/gim.2015.30. [PubMed 25741868]
- [8] Salhi S, Doreille A, Serveaux Dancer M, et al. Monoallelic Loss-of-Function IFT140 Pathogenic Variants Cause Autosomal Dominant Polycystic Kidney Disease: A Confirmatory Study With Suspicion of an Additional Cardiac Phenotype. Am J Kidney Dis. 2024;83(5):688-691. doi:10.1053/j.ajkd.2023.08.019. [PubMed 37844724]






