

目次
- 1 1. バルデー・ビードル症候群20型(BBS20)とは
- 2 2. 原因遺伝子IFT172と、名前の混乱について
- 3 3. 一次繊毛と鞭毛内輸送(IFT)── なぜIFT172が重要なのか
- 4 4. 症状の幅を決める「閾値モデル」── 目だけの病気から重い病気まで
- 5 5. 網膜の症状 ── なぜ目に強く症状が出るのか
- 6 6. 全身に現れる症状 ── 発生シグナルの乱れ
- 7 7. 遺伝形式 ── 保因者と子どもへ受け継がれる確率
- 8 8. 診断 ── 2024年 欧州の新しい合意基準
- 9 9. 治療 ── 肥満・過食に対する新しい薬
- 10 10. よくある誤解
- 11 まとめ ── 一つの遺伝子が全身に語りかける
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

バルデー・ビードル症候群20型(BBS20/バルデー・ビードルしょうこうぐん20がた)は、細胞のアンテナである一次繊毛(いちじせんもう)の働きがうまくいかなくなることで、目・体重・手足の指・腎臓など全身にさまざまな症状が現れる遺伝性の繊毛病(せんもうびょう)です。原因はIFT172(アイエフティー172)という遺伝子の変化にあります。世界的にも報告例がごく限られる稀な型ですが、同じ遺伝子の変化が、目だけの病気から全身に及ぶ重い病気まで、幅広い表現型として現れることが知られています。この記事では、BBS20とは何か、なぜ全身に症状が出るのか、どう診断されるのか、そして肥満に対して登場した新しい薬まで解説します。
Q. バルデー・ビードル症候群20型(BBS20)とは、まず結論だけ知りたいです
A. BBS20は、IFT172という遺伝子に両親から受け継いだ変化があることで起こる、常染色体潜性(劣性)遺伝の繊毛病です。網膜の変性による視力低下、乳幼児期からの体重増加と強い食欲、手足の指が1本多い多指症(たしししょう)、腎臓の異常、学習の遅れなどが、成長とともに段階的に現れます。IFT172は繊毛の中で物質を運ぶ機構の中心となるたんぱく質の設計図で、その働きの残り具合によって症状の重さが大きく変わります。近年は肥満と食欲に対する新しい薬も登場しています。
- ➤正体 → IFT172遺伝子の変化で起こる、常染色体潜性(劣性)遺伝の繊毛病。BBSの中でも報告例がごく少ない型
- ➤なぜ全身に → 一次繊毛は全身の細胞のアンテナ。その中の輸送機構が壊れると、目・脳・腎臓・骨格など複数の臓器に影響が及ぶ
- ➤症状の幅 → 同じIFT172でも、機能の残り具合で「目だけの病気」から「全身の重い病気」まで幅広く現れる(閾値モデル)
- ➤診断 → 2024年の欧州の新しい合意では、遺伝子検査と臨床所見を組み合わせて診断する
- ➤治療 → 対症療法が中心。肥満と過食にはMC4R作動薬セトメラノチドが承認されている
🧬 バルデー・ビードル症候群20型(BBS20)の基本情報
※本記事はBBS20の疾患・遺伝学的情報を整理した解説です。特定の検査を勧めるものではありません。
1. バルデー・ビードル症候群20型(BBS20)とは
バルデー・ビードル症候群(Bardet-Biedl syndrome:BBS)は、全身のさまざまな臓器に症状が現れる常染色体潜性(劣性)遺伝の病気です。その中でBBS20は、IFT172という遺伝子の変化によって起こる型を指します[1]。BBSはこれまでに少なくとも26の原因遺伝子が報告されており、番号はおおむね原因遺伝子が同定された順につけられています。IFT172は20番目に確定した原因遺伝子であり、そこからこの型は「BBS20」と呼ばれるようになりました[1]。
BBSは、細胞の表面からアンテナのように突き出た一次繊毛という小さな器官の、構造や働きの異常で起こる繊毛病(シリオパチー)という病気のグループに属します。一次繊毛は全身のほぼすべての細胞にあり、光や化学的な信号などの外の情報を受け取って、細胞の中へ伝える役割を担っています。このアンテナがうまく働かないと、目・脳・腎臓・骨格・ホルモンなど、複数の臓器で同時に不具合が生じます。BBSの症状が全身に及ぶのは、このためです。
💡 用語解説:繊毛病(シリオパチー)とは
繊毛病とは、細胞のアンテナである繊毛の異常が原因で起こる病気の総称です。BBSのほか、腎臓に嚢胞(のうほう)ができる病気や、目だけに症状が出る網膜色素変性症なども繊毛病に含まれます。一つの器官だけに症状が出るものから、全身に及ぶものまで、その現れ方はさまざまです。
BBS20は、BBS全体の中でも世界的に報告されている家系がごく限られる、稀な型です[1]。臨床遺伝専門医として文献を踏まえると、こうした報告例の少ない型では、症状の頻度や経過について「BBS全般」で分かっていることと、「BBS20という型に特有」のこととを丁寧に分けて考える必要があります。以下では、BBS全般で確立している知見をもとに、IFT172という遺伝子の特徴に沿って解説していきます。
2. 原因遺伝子IFT172と、名前の混乱について
BBS20の原因であるIFT172遺伝子は、第2染色体の短腕(2p23.3という場所)にあります[1]。この遺伝子から作られるIFT172たんぱく質は、繊毛の中で物質を運ぶ「鞭毛内輸送(べんもうないゆそう)」という仕組みの中心的な部品です。約1,700個を超えるアミノ酸からなる巨大なたんぱく質で、繊毛内輸送を担うたんぱく質の集まりの中でも最大級の大きさを持ちます[4]。
IFT172がBBSの原因遺伝子だと確定するまでには、少し込み入った経緯がありました。次世代シーケンサー(一度に大量の遺伝子を読む装置)の普及で新しい原因遺伝子が次々と見つかった時期に、文献上、IFT172と、別の遺伝子であるIFT74の両方が「BBS20」と記載された時期があり、命名上の混乱が生じました[5]。現在のOMIM等では、IFT172による型をBBS20、IFT74による型をBBS22として区別しています。
現在では、IFT172の変化による型がBBS20、IFT74の変化による型はBBS22として、明確に区別されています。IFT172を第20番目のBBS遺伝子(BBS20)として支持した重要な報告の一つが、2016年に報告されたBBS患者さんの2例目の報告でした[1]。以下の表に、繊毛内輸送に関わる主なBBS遺伝子の分類を整理します。
🧬 繊毛内輸送(IFT)に関わる主なBBS遺伝子
| 型(サブタイプ) | 原因遺伝子 | 染色体上の位置 | 繊毛内輸送での役割 |
|---|---|---|---|
| BBS20 | IFT172 | 2p23.3 | IFT-B複合体の最大の部品 |
| BBS22 | IFT74 | 9p21.2 | IFT-B複合体の部品 |
| BBS19 | IFT27 | 22q12.3 | IFT-B複合体(低GTPase活性) |
※IFT27(BBS19)、IFT172(BBS20)、IFT74(BBS22)は、いずれも繊毛内輸送の機構を構成する遺伝子です[1]。
3. 一次繊毛と鞭毛内輸送(IFT)── なぜIFT172が重要なのか
IFT172がなぜ全身の細胞にとって大切なのかを理解するには、一次繊毛の中でたんぱく質がどう運ばれているかを知る必要があります。一次繊毛の内部にはたんぱく質を合成する工場がありません。そのため、繊毛の組み立てや維持に必要なすべての部品は、細胞の本体で作られたあと、繊毛の中へと能動的に運び込まれなければなりません。この双方向の輸送システムが鞭毛内輸送(Intraflagellar transport:IFT)です[4]。
IFTは、繊毛の根元から先端へ向かう「行き」の輸送と、先端から根元へ戻る「帰り」の輸送に分かれています。行きの輸送はキネシンというモーターたんぱく質が、帰りの輸送はダイニンというモーターたんぱく質が動力を担います。運ばれる部品は「IFTトレイン」と呼ばれる列車のような大きなたんぱく質の集まりに載せられ、繊毛の骨組みである微小管というレールの上を移動します[4]。
💡 用語解説:IFT-B複合体
IFTトレインは、大きく「IFT-A」と「IFT-B」という2つの部品グループからできています。ざっくり言うと、行きの輸送をIFT-Bが、帰りの輸送をIFT-Aが主に担います。IFT172は、このうちIFT-Bというグループの中で最も大きな部品です。列車全体をつなぎとめる土台のような役割を果たしています[4]。
IFT172は、その大きく特徴的な形を生かして、輸送システム全体の中でいくつもの重要な役割を担っています。IFT-Bという部品グループ全体を安定にまとめる土台となること、繊毛の膜を変形させて小さな袋(小胞)を作ることに関わること、そして繊毛の先端で「行き」の列車を「帰り」の列車へと組み替える移行を制御すること、などです[4]。さらに、BBSの積荷を運ぶBBSomeという別の複合体とも連携し、繊毛からたんぱく質を送り出す過程にも関わっています[5]。IFT172はいわば、繊毛内輸送という「物流網」の要となる存在なのです。
🩺 院長コラム【小さな器官が、全身を支えている】
一次繊毛は、長さわずか数マイクロメートルの、目には見えない小さな器官です。かつては「進化の名残り」とすら考えられていた時期もありました。しかし研究が進むにつれ、この小さなアンテナが、目・脳・腎臓・骨格の発生や維持に欠かせない役割を担っていることが分かってきました。
BBS20のように、繊毛の中の輸送を担うたった一つのたんぱく質の設計図が変わるだけで、これほど多くの臓器に影響が及ぶ。BBS20は、「一つの部品の異常が全身に波及する」という繊毛病の特徴を、分子機序の面から示す疾患の一つです。
4. 症状の幅を決める「閾値モデル」── 目だけの病気から重い病気まで
IFT172の変化では、同じ遺伝子の異常でありながら、現れる病気の重さが幅広いという特徴があります。ある人ではBBS20という全身の病気として、別の人では目だけの病気として、さらに別の人では生命に関わる重い骨格の病気として現れることがあります[2][3]。この幅の広さを説明するのが、体の中でIFT172の機能がどれだけ残っているかに注目する「閾値(いきち)モデル」という考え方です。
IFT172の機能をほぼ完全に失わせるような重い変化が両方の遺伝子(両アレル)にあると、繊毛内輸送の仕組みそのものが成り立たなくなります。この場合、BBSの枠を超えて、呼吸に関わる胸郭(きょうかく)の異常を伴う重い骨格の病気、たとえば短肋骨胸郭異形成症(たんろっこつきょうかくいけいせいしょう)や、それに含まれるジューン症候群、マインツァー・サルディノ症候群などを引き起こすことが、IFT172の変化を最初に報告した研究で示されています[2]。これらは周産期や乳児期に生命に関わることもある重い病気です。
一方、たんぱく質の機能が部分的に残るタイプの変化(機能が弱まっているという意味で「ハイポモルフ変異」と呼ばれます)の組み合わせでは、胎児期の重要な発生の段階を乗り越えられるだけの最低限の機能が保たれます[3]。しかし、生後長期にわたって高い代謝を求められる目や腎臓の繊毛を維持するには不十分で、その結果、網膜の変性・多指症・肥満・腎障害などを伴うBBS20という形で、遅れて症状が現れます。さらに機能の残り具合が大きい場合には、全身症状を伴わず目だけが変性する非症候群性の網膜色素変性症として診断されることも報告されています[3]。
🧬 IFT172の機能残存量と現れる病気(閾値モデル)
※同じIFT172の変化でも、機能の残り具合によって現れる病気が大きく変わります。このため、目だけの網膜疾患であっても、IFT172の変化を調べることが重要と考えられています[3]。
5. 網膜の症状 ── なぜ目に強く症状が出るのか
BBSで最も浸透率が高い(多くの患者さんに現れる)症状の一つが、進行性の視力低下をもたらす網膜錐体杆体(すいたいかんたい)ジストロフィーです。BBS全般では、通常はじめの10年以内に、暗い場所で見えにくくなる夜盲(やもう)として気づかれることが多く、その後、視野の周辺から狭くなり、色の見え方の異常も進みます。BBSでは10代後半から20代までに、法律上の失明(法的失明)に至ることが多いと報告されています[8]。
なぜIFT172の異常が、これほど強く目に影響するのでしょうか。その理由は、光を受け取る視細胞(しさいぼう)という細胞が、極めて特殊な構造をしていることにあります。視細胞は、光を感じる「外節(がいせつ)」と、たんぱく質を作る「内節(ないせつ)」という2つの部屋に分かれています。外節は、進化の過程で高度に特殊化した一次繊毛の変形したもので、光を受け取る色素(ロドプシンなど)を含む円盤が何百枚も積み重なった構造をしています[6]。
重要なのは、外節にはたんぱく質を作る工場がないという点です。視覚に必要なたんぱく質はすべて内節で作られたあと、「接続繊毛(せつぞくせんもう)」という極めて細いトンネルを通って外節へ運ばれなければなりません[6]。しかも視細胞の外節は毎日少しずつ入れ替わっており、この途方もない量の輸送を絶え間なく続ける必要があります。IFT172は、この膨大な物流を処理する要です。
マウスを使った研究では、視細胞でIFT172を欠損させると、生後1か月という早い時期に網膜の電気的な反応が急激に低下し、生後2か月までに視細胞の層が完全に失われる、急速な網膜変性が起こることが示されました[6]。IFT172が減ると、ロドプシンをはじめとする外節の必須たんぱく質が正しい場所へ運ばれず、内節に異常にたまってしまい、細胞に強い負担をかけるためです[6]。
最近の研究では、視細胞が正しく運べなかったロドプシンを、細胞の外へ小さな袋(細胞外小胞)として放出する機構が示されています[7]。さらに、ロドプシンの発現量そのものを実験的に減らすと、輸送障害による視細胞の変性が遅くなることも示されており、こうした知見は、繊毛病に伴う網膜変性に対する将来の治療戦略の手がかりになる可能性があります[7]。
6. 全身に現れる症状 ── 発生シグナルの乱れ
BBS20の視覚以外の症状には、一次繊毛が「信号を受け渡す拠点」として正常に働けなくなることが関係します。特に、体の発生や組織の維持に重要なソニック・ヘッジホッグ(Shh)などの繊毛依存性シグナルの異常が関与し、Wnt経路との関連も研究されています。
ヘッジホッグ信号は、一次繊毛を重要な場として調節されます。IFT172の機能が失われると、この信号の伝達に必要なたんぱく質が繊毛の中に正しく集まれず、信号のオン・オフのバランスが崩れます[4]。この乱れは、発生の過程で手足の指の形づくり(前後の軸のパターン)に影響し、BBSの主要な特徴である軸後性多指症(じくこうせいたしししょう)——手足の小指側に指が1本多く生じる形態異常——に関与します[4]。Wnt経路、とくに平面内細胞極性(PCP)との関連も繊毛病で研究されていますが、BBS20の個々の症状を単一のWnt異常だけで説明することはできません[4]。
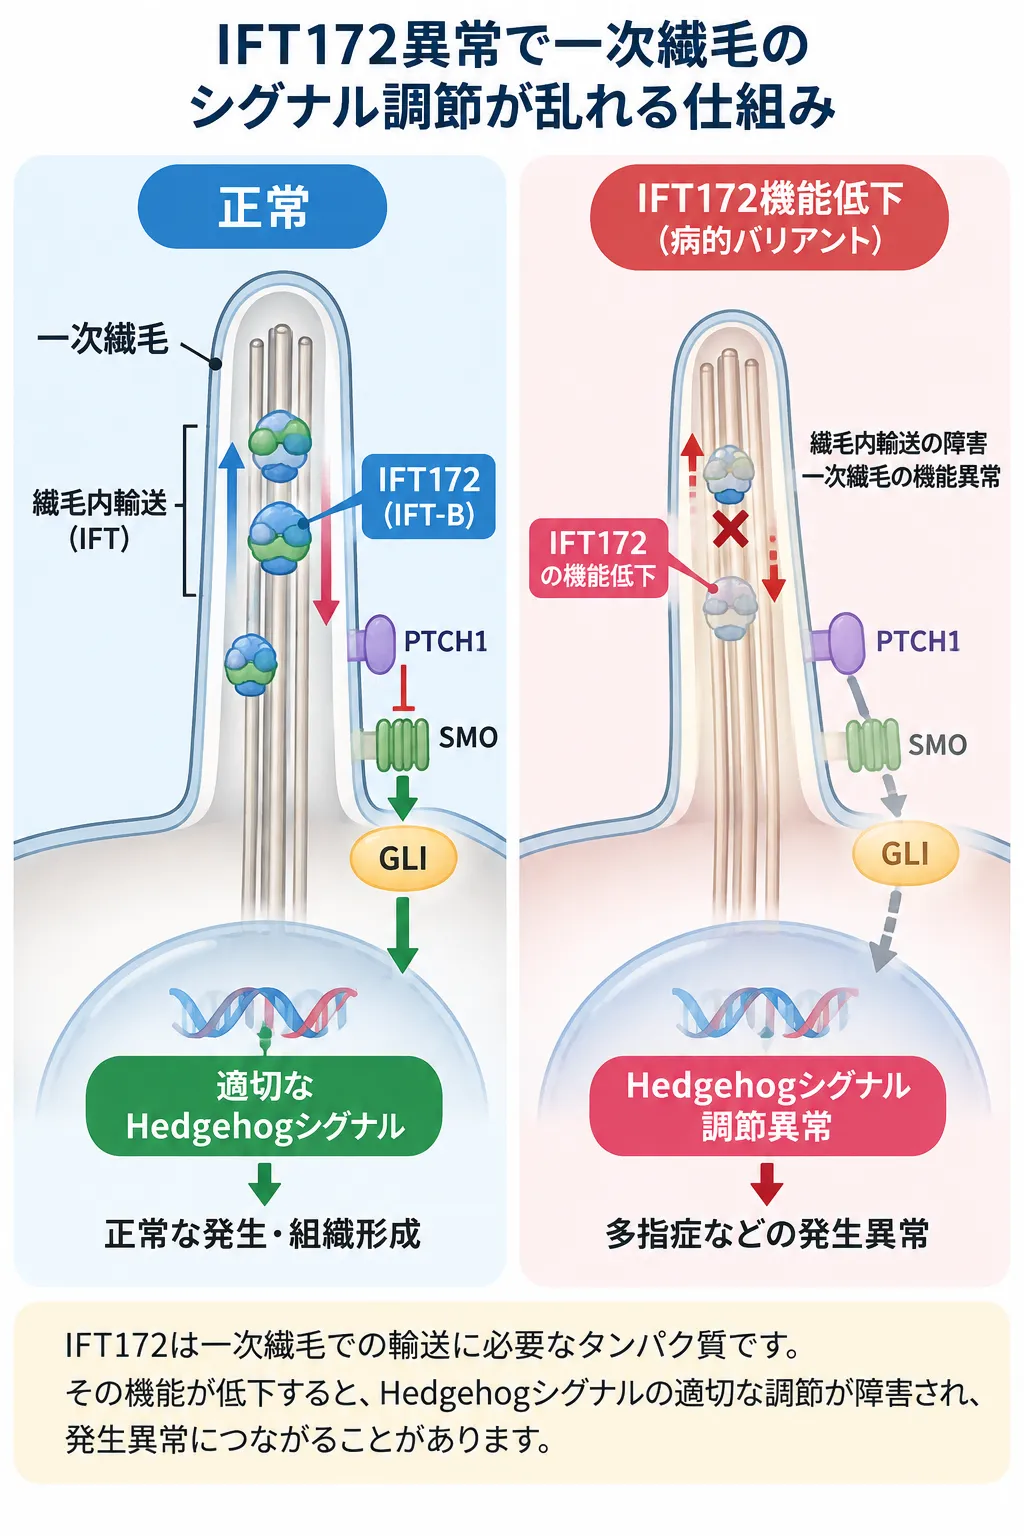
IFT172は一次繊毛のIFT-B複合体を構成し、繊毛内輸送に重要な役割を担います。IFT172の機能が低下すると繊毛内輸送が障害され、一次繊毛を場とするHedgehogシグナルの適切な調節が乱れることで、多指症などの発生異常につながることがあります。左に正常な状態、右にIFT172機能低下時の変化を比較して示しています。
BBSで観察される主な全身症状を、以下に整理します。これらはBBS全般で知られる特徴であり、一人の患者さんにすべてが揃うとは限りません。現れ方や重さには大きな個人差があります。
🧬 BBSで見られる主な症状(BBS全般)
※上記はBBS全般で知られる特徴です。BBS20という型に特有の頻度は、報告例が少ないため現時点では明確なデータが確立されていません。
7. 遺伝形式 ── 保因者と子どもへ受け継がれる確率
BBS20は、基本的に常染色体潜性(劣性)遺伝の形式をとります。これは、IFT172遺伝子の変化を父親由来と母親由来の両方(両アレル)に持ったときに発症する、という意味です[1]。片方だけに変化を持つ人は保因者(ほいんしゃ)と呼ばれ、通常は症状が出ません。
両親がともに同じ遺伝子の保因者である場合、一人の子どもがこの病気を受け継ぐ確率は25%(4分の1)、保因者になる確率は50%、変化を全く受け継がない確率は25%です。血のつながりのある近親どうしの婚姻がある家系では、両親が同じ変化を持つ確率が高くなるため、発症の頻度が上がることが知られています。
💡 用語解説:修飾遺伝子とオリゴジーン
BBSは基本的に常染色体潜性遺伝の病気です。同じ主原因遺伝子の変化を持つ患者さん同士でも症状の重さが異なることから、他のBBS関連遺伝子や修飾遺伝子、エピスタシス、環境因子などが臨床的な幅に影響する可能性が検討されています[8]。ただし、こうした修飾因子や総変異負荷は、現在のルーチン診断には用いられていません[8]。
なお、BBS全般では、原因遺伝子によって症状の傾向が異なることが報告されていますが、明確な遺伝子型・表現型相関を臨床で一律に用いることは難しいとされています[8]。IFT172によるBBS20は報告例が少なく、腎臓・骨格・網膜症状の頻度や重症度をBBS20だけについて正確に予測できるデータは、現時点では十分ではありません。
8. 診断 ── 2024年 欧州の新しい合意基準
BBSは、症状が成長とともに段階的に現れるため、早期の診断が難しい病気でした。長らく1999年に提唱された臨床的な診断基準が用いられてきましたが、遺伝子検査の技術が大きく進歩したことを受け、2024年に4つの欧州参照ネットワーク(ERN-EYE、ERKNet、Endo-ERN、ERN-ITHACA)が合同で、診断基準と管理に関する新しい合意(コンセンサス)を発表しました[9]。
この新しい合意では、分子遺伝学的診断(遺伝子検査)を組み込んだ診断基準が示されました。BBSの確定的な分子診断には、IFT172を含むBBS関連遺伝子の一つで、ACMG分類の「病的」または「病的の可能性が高い」両アレル性バリアントを確認することが必要です[9]。検査には遺伝子パネル、全エクソーム検査(WES)、全ゲノム検査(WGS)などが用いられ、臨床所見・年齢と合わせて診断の確からしさを評価します[9]。遺伝子検査が利用できない、あるいは分子診断が確定しない場合にも臨床基準を用いることができますが、より厳格な所見の組み合わせが求められます[9]。
小児科の領域では、出生時の多指症や、乳幼児期の急速な体重増加、原因のはっきりしない発達の遅れが見られた段階で、眼科や小児内分泌科などが連携する集学的な対応と、遺伝子検査を並行して行うことが強く推奨されています[9]。早期に診断がつくことで、腎臓や目などの合併症に対して、適切なタイミングでの経過観察や対応が可能になります。
9. 治療 ── 肥満・過食に対する新しい薬
BBS20の治療は、これまで視覚支援、肥満に対する食事療法、腎不全に対する対応といった対症療法が中心でした[8]。網膜変性に対する遺伝子治療の研究は進められているものの、まだ臨床応用には至っていません。しかし、肥満と過食の管理においては、近年、大きな進展がありました。
BBSの患者さんを苦しめる重い肥満と強い食欲(過食)は、意思の弱さや生活習慣の問題ではなく、脳の視床下部(ししょうかぶ)にある食欲を調整する仕組みが繊毛の異常によってうまく働かないために起こります[8]。通常、脂肪細胞から出るレプチンというホルモンの信号が脳に伝わり、最終的にメラノコルチン-4受容体(MC4R)が刺激されることで「満腹」の信号が生まれます。BBSでは一次繊毛の機能異常によって、レプチン‐メラノコルチン系を含む視床下部の食欲調節シグナルが障害され、満腹感やエネルギー恒常性の調節に影響すると考えられています[8]。
💡 用語解説:レプチン-メラノコルチン経路
脂肪の量に応じて分泌されるレプチンが脳の視床下部に届き、いくつかの神経とホルモンを介してPOMCという物質が作られ、そこからできるα-MSHがMC4Rを刺激して「満腹感」を生む——この一連の流れを「レプチン-メラノコルチン経路」と呼びます。食欲とエネルギーのバランスを保つ、体の中心的な仕組みです。
この欠陥のある経路を迂回し、下流にあるMC4Rを直接刺激するのが、セトメラノチド(Setmelanotide、商品名イムシブリー)という薬です。MC4Rに直接結合して活性化させる作動薬(アゴニスト)で、2022年6月に米国でBBSによる肥満の慢性的な体重管理を目的として6歳以上に承認され、2024年12月には2歳以上へ対象年齢が拡大されました[13]。
セトメラノチドの多施設共同の第3相試験(試験登録番号 NCT03746522)では、明確な有効性が示されました。この試験では、12歳以上のBBS患者さんの32.3%が、52週間後に10%以上の体重減少を達成し、プラセボ(偽薬)と比べて統計的に有意な効果を示しました[10]。血圧や心拍数への悪影響なく、体重が減ったことが報告されています[10]。
さらに注目されたのは、強い食欲そのものと、生活の質(QOL)への効果です。1年間の治療後、生活の質を測る指標が改善したことが報告されており、小児で用いる指標(PedsQL)では平均で11.2ポイント、成人で用いる指標(IWQOL-Lite)では平均で12.0ポイントの上昇が見られました[11]。副作用としては、皮膚や毛髪の色素が濃くなること(色素沈着)や、注射部位の反応が比較的よく見られましたが、全般に忍容性は良好だったと報告されています[10]。なお、薬の効果や安全性、適応の範囲は国や時期によって異なり、今後も更新されます。治療に関する判断は、必ず主治医とご相談ください。
💡 希少疾患の治療と、医療費という課題
セトメラノチドは患者さんの生活を大きく変えうる薬ですが、その高額な薬剤費が各国で医療経済の議論を呼んでいます。カナダの医療技術評価機関(CADTH)の評価では、一般的な費用対効果の目安(1QALYあたり5万ドル)を大きく超えており、費用対効果が成立するには現在の価格から大幅な引き下げが必要と結論づけられました[12]。代替治療の限られる希少疾患に対して、新規治療へのアクセスをどう保つかは、現代の医療政策における重要なテーマの一つです。
10. よくある誤解
誤解①「BBS20は必ず全身に重い症状が出る」
IFT172の変化は、機能の残り具合によって現れ方が大きく変わります。目だけの網膜疾患として現れることもあり、症状の幅はとても広いのが特徴です[3]。
誤解②「肥満は本人の努力不足」
BBSの肥満と過食は、脳の食欲を調整する仕組みが繊毛の異常でうまく働かないために起こります。生物学的な原因があり、意思の問題ではありません[8]。
誤解③「IFT172とIFT74は同じBBS20」
過去に混同された時期がありましたが、現在はIFT172がBBS20、IFT74がBBS22として明確に区別されています[1]。
誤解④「治療法は何もない」
根治療法はまだありませんが、肥満と過食に対してはMC4R作動薬セトメラノチドが承認され、症状の管理は進歩しています[10]。
まとめ ── 一つの遺伝子が全身に語りかける
バルデー・ビードル症候群20型(BBS20)は、繊毛内輸送を担うIFT172という遺伝子の変化によって起こる、複雑で重要な繊毛病です。IFT172の異常は、視細胞でのたんぱく質輸送を障害して網膜変性につながり、さらに一次繊毛を介するヘッジホッグなどの発生・恒常性維持シグナルにも影響することで、多指症・肥満・腎臓の異常・発達への影響など、全身の症状に関与します[4]。
この病気の理解の鍵は「閾値モデル」にあります。同じIFT172の変化でも、機能の残り具合によって、目だけの病気から全身の重い病気まで幅広く現れます[2][3]。2024年の欧州の新しい合意では、年齢に応じた臨床所見に分子遺伝学的情報を組み合わせる診断基準が示され、確定的な分子診断にはBBS関連遺伝子の病的または病的可能性の高い両アレル性バリアントの確認が必要とされています[9]。治療面でも、MC4R作動薬セトメラノチドの登場により、患者さんの大きな負担であった過食と重い肥満に対して、病因の根幹に働きかける手段が生まれました[10]。
遺伝子検査で見つかった変化がご本人やご家族にとって何を意味するのか、どのような選択肢があるのかを整理するうえで、正確な診断は出発点となります。当院では、臨床遺伝専門医が遺伝カウンセリングを行い、中立の立場で判断材料をお示しします。必要に応じて、遺伝カウンセリングで検査結果や遺伝に関する情報を整理できます。
よくある質問(FAQ)
Q1. バルデー・ビードル症候群20型(BBS20)とは何ですか?
BBS20は、IFT172という遺伝子に両親から受け継いだ変化があることで起こる、常染色体潜性(劣性)遺伝の繊毛病です。網膜の変性による視力低下、乳幼児期からの体重増加と強い食欲、手足の指が1本多い多指症、腎臓の異常、学習の遅れなどが、成長とともに段階的に現れます。BBSの中でも報告例がごく少ない稀な型です。
Q2. なぜ一つの遺伝子の異常で全身に症状が出るのですか?
IFT172は、全身のほぼすべての細胞にある一次繊毛という小さなアンテナの中で、物質を運ぶ機構の中心を担っているためです。この輸送がうまくいかないと、目・脳・腎臓・骨格など、繊毛が重要な役割を果たす複数の臓器で同時に不具合が生じます。BBSの症状が全身に及ぶのは、繊毛が全身で使われている共通の仕組みだからです。
Q3. 同じ遺伝子なのに症状の重さが違うのはなぜですか?
IFT172の変化には、機能をほぼ完全に失わせるものから、部分的に機能が残るものまで幅があります。体の中で残る機能の量によって、目だけの病気(軽度)から、BBS20(中等度)、生命に関わる重い骨格の病気(重度)まで、現れ方が大きく変わります。この考え方を「閾値モデル」と呼びます。さらに、他の繊毛関連遺伝子の変化が症状の重さに影響することもあると考えられています。
Q4. 子どもに遺伝する確率はどのくらいですか?
常染色体潜性(劣性)遺伝のため、両親がともに同じ遺伝子の保因者である場合、一人の子どもが発症する確率は25%(4分の1)です。保因者になる確率は50%、変化を全く受け継がない確率は25%です。ご家族の状況によって考え方は異なりますので、詳しくは臨床遺伝専門医による遺伝カウンセリングでご相談いただけます。
Q5. どのように診断されますか?
2024年に欧州の4つの参照ネットワークが発表した新しい合意では、年齢に応じた臨床所見と遺伝子検査の結果を組み合わせて診断します。確定的な分子診断には、IFT172を含むBBS関連遺伝子の一つで、病的または病的可能性の高い両アレル性バリアントを確認することが必要です。遺伝子パネル検査、全エクソーム検査、全ゲノム検査などが用いられ、出生時の多指症や乳幼児期の急速な体重増加も早期診断の手がかりになります。
Q6. 治療法はありますか?
根本的に治す治療法はまだありませんが、症状に応じた対症療法が行われます。特に肥満と過食に対しては、MC4R作動薬セトメラノチドが承認されており、体重の減少や生活の質の改善が報告されています。網膜変性に対する遺伝子治療も研究が進められています。治療の判断は必ず主治医とご相談ください。
🏥 遺伝性疾患・遺伝子検査のご相談
遺伝性疾患や遺伝子検査の結果の意味、遺伝の可能性について
お考えの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Identification of a novel mutation confirms the implication of IFT172 (BBS20) in Bardet-Biedl syndrome. J Hum Genet. 2016. [PubMed 26763875]
- [2] Defects in the IFT-B component IFT172 cause Jeune and Mainzer-Saldino syndromes in humans. Am J Hum Genet. 2013. [PubMed 24140113]
- [3] Mutations in IFT172 cause isolated retinal degeneration and Bardet-Biedl syndrome. Hum Mol Genet. 2015. [PubMed 25168386]
- [4] Primary cilia-associated protein IFT172 in ciliopathies. Front Cell Dev Biol. 2023. [PMC9887189]
- [5] Research Progress on the Pathogenesis and Diagnostic and Therapeutic Potential of Ciliopathies Regulated by IFT172. Clin Genet. 2026. [Wiley Online Library]
- [6] Ift172 conditional knock-out mice exhibit rapid retinal degeneration and protein trafficking defects. Hum Mol Genet. 2018. [PubMed 29659833]
- [7] Contribution of intraflagellar transport to compartmentalization and maintenance of the photoreceptor cell. Proc Natl Acad Sci U S A. 2024. [PMC11348033]
- [8] Bardet-Biedl syndrome improved diagnosis criteria and management: Inter European Reference Networks consensus statement and recommendations. Eur J Hum Genet. 2024. [PMC11576898]
- [9] Bardet-Biedl syndrome improved diagnosis criteria and management: Inter European Reference Networks consensus statement and recommendations. Eur J Hum Genet. 2024. [Nature]
- [10] Efficacy and safety of setmelanotide, a melanocortin-4 receptor agonist, in patients with Bardet-Biedl syndrome and Alström syndrome: a multicentre, randomised, double-blind, placebo-controlled, phase 3 trial with an open-label period. Lancet Diabetes Endocrinol. 2022. [PubMed 36356613]
- [11] Quality of life improvements following one year of setmelanotide in children and adult patients with Bardet-Biedl syndrome: phase 3 trial results. Orphanet J Rare Dis. 2023. [PMC9841937]
- [12] Setmelanotide (Imcivree): CADTH Reimbursement Review — Pharmacoeconomic Review. 2023. [NCBI Bookshelf NBK599839]
- [13] U.S. Food and Drug Administration. Setmelanotide (Imcivree) — Orphan Drug Designations and Approvals. BBS indication approved June 16, 2022; age expansion to 2 years and older approved December 20, 2024. [FDA]






