

目次

Cenani-Lenz症候群(セナニ・レンツしょうこうぐん、SD7)は、生まれつき手足の指が複雑に癒合したり、指の数が少なくなったりする、とてもまれな遺伝性の病気です。手や足の骨そのものがつながったり並び方が乱れたりするのが特徴で、あわせて腎臓の形の異常を伴うことがあります。原因の多くはLRP4(エルアールピー・フォー)という遺伝子の変化で、両親から受け継ぐタイプ(常染色体潜性〔劣性〕遺伝)で伝わります。この記事では、どんな症状が出るのか、なぜ手足と腎臓に異常が起こるのか、どんな検査で診断するのか、そして遺伝の仕組みや遺伝相談について、一般の方と遺伝診療に関わる方の両方に向けて解説します。
Q. Cenani-Lenz症候群とはどんな病気ですか?まず結論だけ知りたいです
A. Cenani-Lenz症候群(SD7)は、LRP4という遺伝子の両方のコピーに変化が起こることで発症する、常染色体潜性(劣性)遺伝のまれな先天性疾患です。手足の指が骨のレベルで複雑に癒合・減少し、前腕の骨(橈骨と尺骨)がつながる橈尺骨癒合を伴います。腎臓の形成異常(腎低形成・腎無形成など)が半数程度の家系で報告されていますが、腎臓が正常な患者さんも多くいます。同じ遺伝子の変化でも症状の重さには大きな幅があり、変化のタイプだけで将来を正確に見通すことはできません[1][8]。
- ➤中心となる症状 → 手足の複雑な合指症・乏指症、手足の骨の癒合と配列異常、橈尺骨癒合、前腕の短縮
- ➤全身の合併症 → 腎臓の形成異常が重要。軽い顔つきの特徴を伴うこともある
- ➤原因 → LRP4遺伝子の両アレル性の機能低下。WNTシグナルという発生の制御が乱れる
- ➤遺伝の仕組み → 常染色体潜性(劣性)遺伝。両親が保因者で、子に4分の1の確率
- ➤診断 → 手足のレントゲン+腎臓エコー+LRP4を含む遺伝子検査で確認する
🧬 Cenani-Lenz症候群の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | セナニ・レンツ症候群/Cenani-Lenz syndactyly syndrome(CLSS・CLS)。合指症の分類では第VII型(SD7)にあたる |
| OMIM番号 | 212780(CLSS1) |
| 主な症状 | 両側性の複雑な合指症・乏指症、手足の骨の癒合と配列異常、橈尺骨癒合、前腕短縮、腎臓の形成異常 |
| 原因遺伝子 | 主にLRP4(11番染色体 11p11.2)。ごく一部にGREM1–FMN1領域やAPCによる類似病態 |
| 遺伝形式 | 常染色体潜性(劣性)遺伝 |
| 頻度 | 人口ベースの正確な有病率は確立していない超希少疾患[8] |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。特定の検査を勧めるものではありません。
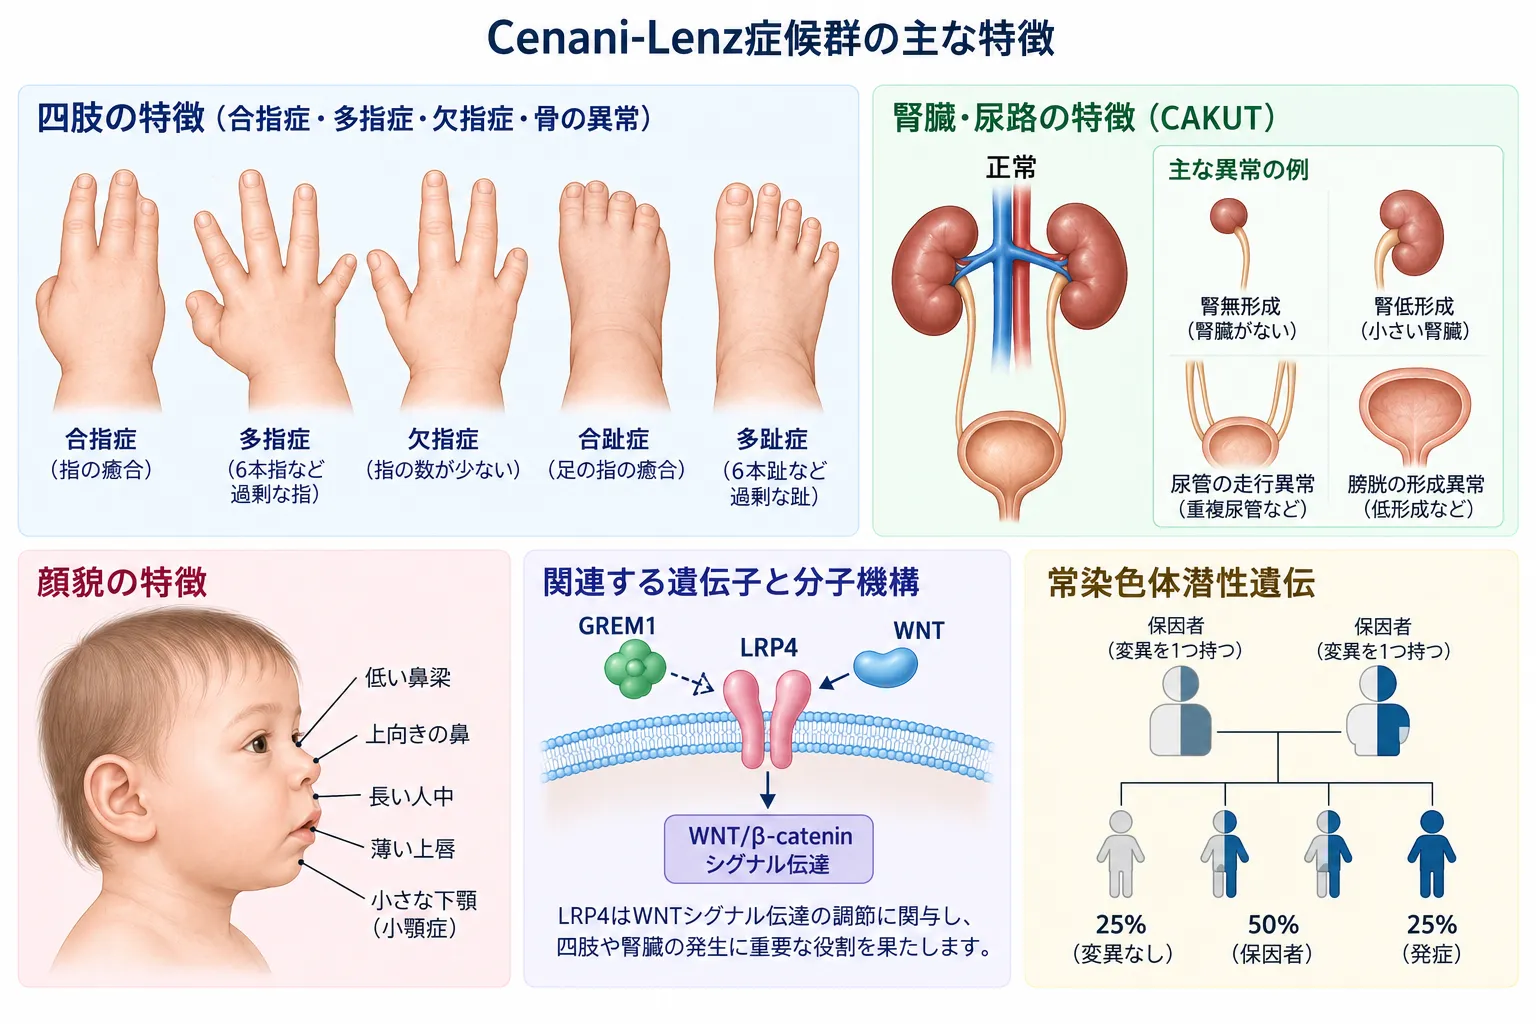
Cenani-Lenz症候群は、LRP4遺伝子の両アレル性病的バリアントによって生じる常染色体潜性遺伝の先天性疾患です。手足の複雑な合指症・乏指症や骨の配列異常を中心に、腎無形成・腎低形成などの先天性腎尿路異常(CAKUT)や顔貌の特徴を伴うことがあります。LRP4の機能低下によるWNT/β-cateninシグナル制御の異常が、四肢や腎臓の発生異常に関与します。両親がともに保因者の場合、各妊娠で発症する確率は25%、保因者となる確率は50%、病的バリアントを受け継がない確率は25%です。
1. Cenani-Lenz症候群(SD7)とはどんな病気か
Cenani-Lenz症候群は、生まれつき手足の形づくりがうまくいかないまれな病気です。1967年に、CenaniとLenzという2人の研究者が、完全に指が癒合し、前腕の2本の骨が広くつながっている(橈尺骨癒合)兄弟を報告したのが始まりで、のちに合指症の分類の第VII型(SD7)として位置づけられました。古い文献では、指が一体化して平たくなった「スプーンハンド(さじ状の手)」型と、指の数が減る乏指症(ぼうししょう)が目立つ型が記載されてきました。ただし現在は、外から見た形よりも、中手骨・指節骨・手根骨といった手の骨そのものの癒合・欠損・並び方の乱れを伴うことのほうが、診断の手がかりとして重視されています[1]。
この病気は生まれる前(胎生期)から始まっていて、手足や腎臓の異常は先天性です。症状の重さには非常に大きな幅があります。前腕や手足がほとんど作られず、両側の腎臓もできずに出生前後に亡くなってしまう重症例が報告される一方で、31歳まで大きな問題なく生活し、腎臓や知的発達に異常が見られなかった軽症例も報告されています[4]。同じ病名でありながら、これほど幅のある病気だという点が、Cenani-Lenz症候群を理解するうえでの大切なポイントです。
💡 用語解説:合指症(ごうししょう)と乏指症(ぼうししょう)
合指症とは、指と指がくっついたまま生まれてくる状態のことです。皮膚だけがつながっている軽いものから、骨までつながっている複雑なものまであります。乏指症とは、指の数が本来より少ない状態です。Cenani-Lenz症候群では、この2つに加えて手足の骨の配列そのものが乱れる「複雑(骨性)合指症」が特徴的です。
正確な患者数や人口あたりの頻度は、まだわかっていません。二次的な資料では「100万人に1人未満」といった数字が繰り返し引用されていますが、これは人口を対象にした疫学調査に基づく推定値とは確認できず、逆に「これまでに30例未満」といった古い記述も、近年多くの家系報告が加わった現状を過小評価しています。したがって現時点では、「人口ベースの有病率が確立していない超希少疾患」と表現するのが、もっとも事実に忠実です[8]。報告例はトルコ、エジプト、パキスタン、サウジアラビア、スリランカ、モルディブ、中国、スーダンなど多くの地域から出ており、特に血のつながりのある両親(血族婚)の家系が多いのが特徴です。これは常染色体潜性(劣性)遺伝の病気として自然に予想される集まり方であって、特定の民族に限られる病気ではありません[1]。
2. 手や足に見られる症状
Cenani-Lenz症候群でもっとも目立つのは、手と足の変化です。一般的な合指症が「皮膚のつながり」であるのに対し、この病気では手の中手骨(手のひらの骨)・指節骨(指の骨)・手根骨(手首の骨)が、癒合したり、数が足りなかったり、並び方が乱れたりします。爪の形成不全(爪が小さい・欠けている)を伴うこともよくあります。さらに、前腕の橈骨(とうこつ)と尺骨(しゃっこつ)という2本の骨がつながる橈尺骨癒合(とうしゃくこつゆごう)や、前腕の短縮も特徴的です[1]。
💡 用語解説:橈尺骨癒合(とうしゃくこつゆごう)
前腕には親指側の橈骨と小指側の尺骨という2本の骨があり、この2本がねじれ合うことで、手のひらを上に向けたり下に向けたり(回内・回外)できます。この2本の骨が生まれつきつながってしまうのが橈尺骨癒合です。つながる位置によっては、前腕を返す動作がしにくくなります。
上肢(手・腕)と下肢(足・脚)を比べると、多くの場合上肢のほうが重く、下肢は比較的軽いことが知られています。足では、足趾(あしゆび)の合指、趾の数の減少、中足骨・趾節骨(足の骨)の形成不全や癒合が見られます。2010年に原因遺伝子を特定した研究では、下肢の脛骨・腓骨(すねの骨)の癒合は認められませんでした[1]。症状の程度は患者さんによって大きく違い、典型的な合指がそれほど目立たず、指の数が少しだけ少ない軽症例もあります。
手足以外では、前額(ひたい)の突出、両目の間隔が広い眼間開離(がんかんかいり)、目尻が下がる眼裂斜下、あごが小さい小顎など、軽い顔つきの特徴を伴うことがあります。ただしこれらは多くが軽度で、顔つきに特徴のない患者さんもいます。そのほか、混合性難聴、甲状腺機能低下症、先天性白内障などが少数例で報告されていますが、いずれも「この病気に必ず出る症状」ではなく、あくまで一部の報告にとどまります[1]。神経発達については、生存例の多くで知的発達は正常です。手先を使う細かい運動の発達がゆっくりに見えることがありますが、これは知的な問題というより、手そのものの構造的な制約による面が大きいと考えられます。
🩺 院長コラム【「合指症」で止めずに骨まで見る意味】
手足の指のくっつきに気づいたとき、それが皮膚だけのものなのか、骨まで及んでいるのかで、意味合いは大きく変わります。Cenani-Lenz症候群のように骨そのものの配列が乱れる病気では、レントゲンで骨の並びを確認することが、診断への最初の一歩になります。
遺伝診療では、原因がわからないまま検査を重ねることを避けるためにも、見た目の所見だけで判断を止めず、骨の画像と腎臓の評価、そして遺伝子の情報まで合わせて全体像を組み立てることが重要です。まれな病気ほど、この地道な確認の積み重ねが診断の精度を支えます。
3. 見落とせない腎臓の異常(CAKUT)
Cenani-Lenz症候群で全身の評価としてとくに大切なのが、腎臓です。片側または両側の腎臓ができない腎無形成、腎臓が小さい腎低形成、本来と違う位置にある異所性腎、左右の腎臓が下でつながる馬蹄腎(ばていじん)などが報告されています。これらは先天性腎尿路異常(CAKUT)と総称される先天異常のグループに含まれます。2010年の研究では、LRP4変異が見つかった家系の半数を超える家系で腎臓の異常が認められました[1]。2026年の報告では、同じ家系の中で馬蹄腎、片側腎無形成、腎臓に異常なし、という違いが見られています[8]。
⚠️ ここが重要
「半数を超える家系で腎臓の異常」という数字は、患者さん一人ひとりの頻度ではなく、家系を単位にした観察です。そのまま「患者の半数以上に腎障害がある」と読むことはできません。そして何より、腎臓が正常でもCenani-Lenz症候群は否定できません。腎臓の異常は外から見てもわからないため、手足の所見でこの病気が疑われたら、症状の有無にかかわらず腎臓の超音波(エコー)検査を行う意味が大きいのです[1]。
実際に、ほぼ手の指の異常だけで腎臓が正常だった例や、31歳で腎エコーが正常だった軽症例も報告されています[4][7]。一方で、後述する重症タイプでは、両側の腎臓が作られない両側腎無形成を伴い、胎児期あるいは出生前後に亡くなる例もあります[5][6]。腎臓の異常が見つかった場合は、血圧、血液中のクレアチニン値(腎機能の指標)、尿検査(たんぱく尿の有無)などを、時間をおって確認していくことが理にかなっています。
4. 原因遺伝子LRP4と分子のはたらき
Cenani-Lenz症候群の主な原因遺伝子は、11番染色体にあるLRP4(LDL受容体関連タンパク質4)です。2010年にLiらが、連鎖解析と候補遺伝子の解析によってこの遺伝子を突き止め、臨床的にCenani-Lenz症候群と診断された14家系のうち12家系でLRP4の変異を同定しました[1]。LRP4がつくるタンパク質は、細胞の表面にある大きな膜タンパク質で、体の発生を制御するさまざまな信号のやりとりに関わっています。
発生の過程では、WNT(ウィント)シグナルという信号伝達の仕組みが、体の形づくりに重要な役割を果たします。LRP5やLRP6という近い仲間のタンパク質がこのWNT信号を「オン」にするのに対して、LRP4は逆にこの信号を「抑える(ブレーキをかける)」役割を持っています。Cenani-Lenz症候群で見つかる変異の多くは、このブレーキの機能を失わせるものです。Liらは、代表的な5つの変異について、細胞を使った実験(TOPFlashレポーターアッセイ)でWNT信号を抑える力が失われていることを実際に確かめました[1]。
💡 用語解説:ミスセンス変異とWNTシグナルの「ブレーキ役」
ミスセンス変異とは、遺伝子の設計図の1文字が変わり、タンパク質を構成するアミノ酸が1つ別のものに置き換わる変化です。LRP4はWNTシグナルという「アクセル」に対する「ブレーキ役」で、このブレーキが効かなくなると信号が過剰に強まり、手足の形づくりが乱れると考えられています。
さらに重要なのは、これらの変異タンパク質が単に「作られなくなる」のではないという点です。細胞全体で見るとタンパク質の量は保たれているのに、細胞の表面(細胞膜)まで正しく運ばれないことが実験で示されました。つまり、少なくとも一部のミスセンス変異では、タンパク質の折りたたみや分泌・輸送の経路に問題が生じ、細胞膜上のLRP4が足りなくなり、その結果WNT信号を抑える力が失われる、という流れが考えられます[1]。2022年の研究でも、新しく見つかった2つの変異について同じようにWNT信号を抑える力の低下が確認され、この考え方が別の変異でも裏づけられました[3]。
5. なぜ手足と腎臓に異常が起こるのか
LRP4の機能が失われると、なぜ手足と腎臓という一見離れた場所に異常が出るのでしょうか。答えは、LRP4が発生のいろいろな場面で使い回される「多機能な受容体」だからです。マウスでLRP4を働かなくすると、合指、多指、手根骨の発生異常などが生じ、指のパターンをつくる仕組みが乱れることがわかっています。人のCenani-Lenz症候群で、皮膚だけでなく手の骨そのものが癒合・欠損・再配列するのは、指の間の細胞が減る過程だけでなく、もっと早い段階の骨格の設計全体が崩れるためと考えられます[1]。
腎臓についても、動物実験による裏づけがあります。マウスの研究で、LRP4は腎臓のもとになる尿管芽(にょうかんが)という構造の形成の開始に必要で、これが障害されると尿管芽の形成が遅れたり失敗したりして、腎臓がうまく作られなくなることが示されました[2]。つまりCenani-Lenz症候群の腎臓の異常は、手足の異常とは別に「たまたま合併した」ものではなく、同じLRP4の機能低下から生じる、発生学的につながった現象(多面発現)として理解するのが妥当です。
LRP4のはたらきはWNTシグナルだけにとどまりません。骨の形成を調節するスクレロスチンとの関わりや、神経と筋肉のつなぎ目(神経筋接合部)でのアグリン–LRP4–MuSKという信号にも関与します。この「一つの遺伝子が複数の役割を持つ」性質があるため、LRP4の変異は、Cenani-Lenz症候群だけでなく、骨が過剰に厚くなる硬結性骨化症2型(sclerosteosis 2)や、筋力が落ちる先天性筋無力症候群17型(CMS17)という、まったく別の病気の原因にもなります。ただし、変異が起こる場所やタイプ、そして働き方が病気ごとに異なるため、「LRP4の変異=Cenani-Lenz症候群」と単純に決めることはできません。実際、Cenani-Lenz症候群の患者さんに、神経筋の症状が明らかに出ることは通常ありません[1]。
📅 保因者かもしれない…その不安を専門医にご相談ください
6. 遺伝の仕組みと、変異のタイプによる症状の違い
Cenani-Lenz症候群は、基本的に常染色体潜性(劣性)遺伝の病気です。人は遺伝子を父由来・母由来の2つずつ持っていますが、この病気では両方のコピーに変化がある(ホモ接合、または2種類の異なる変化を1つずつ持つ複合ヘテロ接合)ときに発症します。片方だけに変化がある人は「保因者(キャリア)」で、通常は症状が出ません。血族婚の家系で複数世代に患者さんが現れると、一見「親から子へ伝わる(優性)」ように見える家系図になることがありますが、これは保因率が高いことによる見かけ上の現象で、この病気の基本的な遺伝形式が変わるわけではありません[1]。
💡 用語解説:複合ヘテロ接合(ふくごうヘテロせつごう)
同じ遺伝子の父由来・母由来の2つのコピーに、それぞれ別の種類の変化を1つずつ持っている状態です。両方とも同じ変化を持つホモ接合と同じように、2つのコピーがそろって働かなくなるため、潜性(劣性)遺伝の病気を発症します。この場合、2つの変化が別々のコピーにあること(トランスの関係)を、両親の検査などで確認することが大切です。
両親がともに同じ潜性(劣性)遺伝の病気の保因者だとわかった場合、各妊娠で理論上、子どもが発症する確率は4分の1(25%)、発症しない保因者になる確率は2分の1(50%)、変化を受け継がず保因者でもない確率は4分の1(25%)です。2010年の研究では、トルコの3家系に共通するp.Asp529Asnという創始者変異、エジプトの2家系に共通するp.Asp137Asnという創始者変異が示されました。特定の集団の中で、共通の祖先に由来する同じ変異が受け継がれてきたことを表しています[1]。
では、遺伝子の変化のタイプから、症状の重さを予測できるのでしょうか。ある程度の傾向はあります。生存している患者さんの多くは、タンパク質の外側の部分(細胞外ドメイン)に起こるミスセンス変異やスプライス変異を持っています。一方で、タンパク質が途中で切れて短くなってしまうタイプの変異(両方のコピーがそうしたタイプ)では、四肢がほとんど作られない重症形(四肢が短く欠損したtetraphocomelia)、両側腎無形成、著しい頭蓋顔面の異常を伴う胎児致死型が報告されています[5][6]。
💡 用語解説:ナンセンス変異・フレームシフト変異とスプライス変異
ナンセンス変異やフレームシフト変異は、タンパク質の合成が途中で止まり、短く不完全なタンパク質になる変化です(truncating=切断型と呼ばれます)。スプライス変異は、遺伝子から必要な部分をつなぎ合わせる工程に影響する変化です。一般に、機能をより大きく失わせる切断型のほうが重症化しやすい傾向があります。
ただし、この予測は万能ではありません。ミスセンス変異でも重症度は大きく異なり、ほとんど手の指の異常だけの非常に軽いミスセンス例(p.Ile450Val)から、典型的なCenani-Lenz症候群を示すミスセンス例まで幅があります[1]。さらに、まったく同じ変異を持つ同じ家系の中でも、腎臓の症状や手足の重さが違うことがあります。2020年に報告された同胞例(p.Cys1637Tyr)や、2026年のp.Arg1277Leuの家系がその例です[4][8]。そのため、残った機能の程度、タンパク質の輸送、発生の時期ごとの発現量、背景となる別の遺伝子など、症状を左右する「修飾因子」の存在が推測されますが、人で確立した修飾因子はまだ見つかっていません。結論として、機能をより強く失うほど重症化する傾向はあるものの、変異のタイプだけから将来を正確に見通すことはできない、というのが現時点でもっとも妥当な理解です。
🧬 変異のタイプと報告されている症状の傾向
※上記は文献で報告されている傾向をまとめたもので、個々の患者さんの予後を確定するものではありません。
7. 診断と遺伝子検査の進め方
診断では、単に「合指症」で止めず、骨の構造を評価することが重要です。両手・両足のレントゲン(必要に応じて前腕のレントゲン)で、手根骨・中手骨・指節骨の数と並び方・癒合、橈尺骨癒合、橈骨頭の位置、前腕の短縮を確認します。2010年の研究では、LRP4変異が確認された12家系すべてで、中手骨や指節骨の「乱れ・欠損」が記録されており、皮膚だけの合指症との区別に役立ちます[1]。あわせて、前述のとおり全例で腎臓の超音波検査を行うことが望まれます。
遺伝子検査については、現在のエビデンスから次のような進め方が妥当です。典型的なCenani-Lenz症候群が強く疑われる場合は、LRP4の塩基配列解析に加え、エクソン単位の欠失・重複の解析、あるいはLRP4を含む四肢形成異常のパネル検査を行います。表現型が非典型的だったり軽症だったりする場合や、LRP4のコード領域の解析で原因が見つからない場合には、全エクソーム検査(WES)や、両親を含めたトリオ解析、さらにゲノム全体・コピー数(CNV)・構造変異の解析を組み合わせるのが合理的です[4][9]。
💡 用語解説:エクソーム検査とコピー数解析(CNV)
エクソーム検査は、遺伝子のうちタンパク質の設計図にあたる部分(エクソン)をまとめて調べる検査です。コピー数変異(CNV)は、DNAの一部がまるごと欠けたり増えたりする変化で、1文字単位の変化を見る検査では見逃されることがあります。マイクロアレイ染色体検査(CMA)などで捉えます。
ここでコピー数や構造変異の解析を含めるのは、LRP4のコピー数変化がCenani-Lenz症候群の主要な原因だと証明されているからではありません。現在のLRP4関連の報告は、1文字単位の変化・小さな挿入欠失・スプライス変異が中心です。しかし、原因が見つからない例ではエクソンの欠失・重複を見逃さないことが重要であり、さらに後述するGREM1–FMN1領域の構造変異という、よく似た病態を起こす別の原因が存在するため、コピー数・構造変異を捉えられる検査が意味を持ちます[10]。
病的な変異かどうかの判定では、国際的な基準(ACMG/AMP)に沿って、両方のコピーに変化があること、変化が別々のコピーにあること(フェーズ)、両親との分離、集団での頻度、予測プログラムの結果、機能データ、症状との整合性などを総合します。とくに、意義のはっきりしない変異(VUS)を2つ見つけただけで、この病気と確定すべきではありません。ClinVarのような公開データベースにCenani-Lenz症候群として登録されている変異の中にも、提出者が1件だけのVUSが含まれます。データベースに名前が載っていること自体は病原性の証明ではなく、一つひとつの変異の根拠の強さを確認する必要があります[8]。判定の考え方はACMG/AMPの変異解釈ガイドラインやVUSの臨床的な取り扱いもあわせてご覧ください。
出生前診断については、家系内の病的なLRP4変異がすでに確定していれば、絨毛検査や羊水検査によるその変異を標的とした検査が可能で、原理的には着床前遺伝学的検査(PGT-M)も選択肢になります。超音波では、重症例の四肢短縮や両側腎無形成などが診断の契機になり得ますが、軽症例を除外できる検査ではありません。なお、Cenani-Lenz症候群に特化した出生前検査のガイドラインは見当たらず、以上は一般的な臨床遺伝学の枠組みに基づく考え方です[5][6]。
8. 似た病気との区別(鑑別診断)
Cenani-Lenz症候群は、解剖学的には「合指症候群」であると同時に、分子のレベルではWNT–BMPという発生シグナルのネットワークの障害として理解すると、似た病気との区別が整理しやすくなります。実際、LRP4以外の遺伝子の変化でも、Cenani-Lenz症候群によく似た手足のパターンが生じることがわかっています。
たとえばDimitrovらは、GREM1–FMN1という領域の263kbのホモ接合欠失で、乏指症・橈尺骨癒合・難聴・腎異常を、1.7Mbの重複で優性の孤立性のCenani-Lenz様乏合指症を報告しました。これは、BMPを抑えるGREM1というタンパク質の発現異常を介して、LRP4/WNTの異常と似た手足のパターンにたどり着くことを示しています[10]。また、APCという遺伝子の特定の変異でも、Cenani-Lenz様の合指症が報告されており、WNT/β-カテニン経路の別の部分を障害しても似た症状が生じ得ることがわかっています[11][12]。したがって、狭い意味での「LRP4によるCenani-Lenz症候群」と、「Cenani-Lenz様の表現型」を区別して整理することが、診断上とても重要です。
🧬 主な鑑別疾患と見分けの手がかり
| 病気/原因遺伝子 | Cenani-Lenz症候群との重なりと、見分けの手がかり |
|---|---|
| GREM1–FMN1領域の再構成 | 乏指、橈尺骨癒合、腎障害が重なる。難聴を伴う潜性の欠失型、優性の孤立型があり、コピー数・構造変異の検査が重要[10] |
| APC関連のCenani-Lenz様表現型 | 特定のAPC変異によるまれな発生の表現型。家族性大腸腺腫症(FAP)の典型像とは同一視しない[11] |
| アペルト症候群/FGFR2 | 中手骨の癒合や指の形成異常が重なる。頭蓋縫合早期癒合と特徴的な頭蓋顔面所見が手がかり |
| グレイグ頭蓋多合指趾症候群/GLI3 | 合指・多指と頭が大きい・眼間開離を伴うが、多指が目立つ点が異なる |
| 硬結性骨化症2型/LRP4 | 同じLRP4が原因だが、高骨量・骨の過成長が中心で、Cenani-Lenz型の四肢パターンとは異なる |
| 先天性筋無力症候群(CMS17)/LRP4 | 同じLRP4が原因だが、疲れやすさ・筋力低下など神経筋の症状が中心。典型的なCLSSでは明らかな神経筋症状はない |
※合多指趾症(synpolydactyly)や鰓耳腎症候群(BOR)など、手足や腎の所見が一部重なる病気も、あわせて検討されることがあります。
9. 管理・経過観察と遺伝カウンセリング
2026年時点で、Cenani-Lenz症候群には原因そのものを治す薬や分子標的治療はなく、管理は手足の構造・機能の問題と、腎臓の合併症に対する支持療法が中心です。また、この病気に特化した国際的なサーベイランス・ガイドラインは確認できていません。以下は、症例報告、先天性の手の病気の一般的な管理の原則、そしてこの病気の腎臓のリスクから導かれる実務的な考え方であり、「エビデンスの確立したガイドライン」とは区別してお読みください[8]。
整形外科・手外科の面では、出生後早期から、小児の手外科・整形外科と作業療法を含む多職種での評価が望まれます。皮膚だけの合指症と違い、この病気では骨そのものが欠損・癒合・再配列しているため、「指を分ければ正常な機能に近づく」とは限りません。手術の目標は、見た目よりも、使える指の列を安定させること、物をつかむ・つまむ動作、親指と人差し指の間のスペース、衛生や装具の適合など、一人ひとりの機能改善に置くのが現実的です。実際、2025年の報告では、複数回の手術のあとも機能の制限が残っており、長期の成績が必ずしも良好とは限らないことが示されています[9]。橈尺骨癒合については、前腕を返す動きの範囲と、固定された位置が日常生活に与える影響を評価し、手術は「異常があるから」ではなく機能の障害に基づいて個別に判断します。
腎臓の経過観察は、この病気の全身管理でもっとも重要なものの一つです。診断時に腎臓の超音波を行い、腎無形成・低形成・馬蹄腎・異所性腎などがあれば、小児腎臓科・腎臓内科との連携を検討します。少なくとも血圧、血液中のクレアチニン、尿のたんぱく・アルブミンを時間をおって確認していくのが合理的です。片方の腎臓がなくても現在の腎機能が正常な場合でも、残った腎臓への長期的な負担という、CAKUT一般に共通するリスクがあるため、「生まれたときに問題なし」で経過観察を終えるのは避けたほうがよいでしょう。これはCenani-Lenz症候群だけを対象にした試験に基づくものではなく、この病気で腎臓の異常が高い頻度で見られるという観察データからの、臨床的な当てはめです[1]。
遺伝カウンセリングでは、両親がともに保因者であることが確認されれば、各妊娠での再発率(発症25%、保因者50%、非保因者25%)を説明し、次回妊娠での標的とした出生前診断、PGT-M、成人した同胞・親族への保因者検査を選択肢として案内できます。複合ヘテロ接合の例では、2つの変化が別々のコピーにあること(トランス)を、両親の検査などで支持することが重要です。当院では、こうした遺伝に関するご相談を臨床遺伝専門医が担当します。
🩺 院長コラム【「同じ変異でも違う」を、どう受け止めるか】
Cenani-Lenz症候群では、同じ家系・同じ遺伝子の変化でも、腎臓の異常があったりなかったり、手足の重さが違ったりします。これは、遺伝子の情報だけで一人ひとりの経過を言い当てることの難しさを、はっきり示しています。同じ遺伝子でも変化の性質や遺伝的背景によって現れ方が変わるという考え方は、遺伝医学のさまざまな領域に共通します。
そのため、確定した遺伝子の情報を、家族計画や腎臓の経過観察といった具体的な対応に正確につなげることが重要です。数字の幅そのものが、この病気の一部です。その幅を丁寧に説明したうえで、正確な診断に基づいて選択肢を整理していくことが、遺伝診療の役割です。
予後は、遺伝子の変化のタイプと、腎臓や胸郭の形成によって非常に幅広くなります。軽症のミスセンス例では、成人まで生存し、正常な知的発達・正常な腎機能が十分に可能で、31歳のp.Asn94Lys例がその一例です[4]。一方、両方のコピーが切断型の変異では、四肢欠損・両側腎無形成・小さい胸郭を伴う胎児死亡の例があります[5][6]。片側の腎無形成・低形成の例では、残った腎臓の機能と長期の腎合併症によって生命予後が左右されます。ただし、Cenani-Lenz症候群に固有の平均寿命や生存率、慢性腎臓病の発症率、手術後の長期的な機能のデータを推定できるコホート研究は存在せず、個々の症例から精密な予後を予測することは、現時点ではできません[8]。
10. よくある誤解
誤解①「ただの合指症でしょう?」
皮膚だけの合指症とは異なり、Cenani-Lenz症候群では手足の骨そのものが癒合・欠損・再配列します。だからこそ、レントゲンで骨の並びを確認することが診断の入り口になります。
誤解②「腎臓が正常なら別の病気」
腎臓の異常はこの病気で重要ですが、必須の症状ではありません。腎臓が正常でもCenani-Lenz症候群は否定できず、逆に外見ではわからないため、疑われたら腎エコーを行う意味があります。
誤解③「変異がわかれば重さも決まる」
機能をより強く失う切断型ほど重症化しやすい傾向はありますが、同じ変異でも症状の重さは違います。変異のタイプだけで将来を正確に見通すことはできません。
誤解④「手術すれば普通の手になる」
骨そのものが欠損・再配列しているため、手術で正常な手に戻るとは限りません。目標は見た目より、つかむ・つまむといった使える機能を一人ひとりに合わせて高めることです。
まとめ
Cenani-Lenz症候群(SD7)は、LRP4遺伝子の両方のコピーに機能低下をもたらす変化が起こることで発症する、常染色体潜性(劣性)遺伝の超希少な先天性疾患です。手足の複雑な合指症・乏指症と骨の配列異常、橈尺骨癒合を中心に、腎臓の形成異常や軽い顔つきの特徴を伴うことがあります。病態の中心は、WNTシグナルを抑えるLRP4の働きが失われ、発生の制御が乱れることにあります[1][2]。
診断では、手足のレントゲンで骨の構造を確認し、全例で腎臓の超音波を行い、LRP4を含む遺伝子検査で確定するのが、現時点でもっとも堅実な方法です。原因が見つからない場合は、エクソーム解析やコピー数・構造変異の解析を組み合わせ、GREM1–FMN1領域やAPCによる似た病態と区別します[9][10]。同じ変異でも症状の重さが異なるため、確定した遺伝子情報を、家族計画や腎臓の経過観察といった具体的な対応に正確につなげていくことが、この病気に向き合ううえで大切になります。
よくある質問(FAQ)
Q1. Cenani-Lenz症候群(SD7)とはどんな病気ですか?
Cenani-Lenz症候群は、生まれつき手足の指が骨のレベルで複雑に癒合したり、指の数が少なくなったりする、まれな遺伝性の病気です。前腕の橈骨と尺骨がつながる橈尺骨癒合を伴い、腎臓の形成異常や軽い顔つきの特徴を伴うことがあります。原因の多くはLRP4という遺伝子の変化で、両親から受け継ぐ常染色体潜性(劣性)遺伝で伝わります。合指症の分類では第VII型(SD7)にあたります。
Q2. 腎臓の異常は必ず出るのですか?
いいえ、必須の症状ではありません。腎無形成・腎低形成・馬蹄腎などの腎臓の形成異常は、2010年の研究でLRP4変異が見つかった家系の半数を超える家系で報告されていますが、これは家系を単位にした観察であって、患者さん一人ひとりの頻度ではありません。腎臓が正常な患者さんも多くいます。ただし腎臓の異常は外見ではわからないため、この病気が疑われたら腎臓の超音波検査を行うことがすすめられます。
Q3. 遺伝子の変化がわかれば、症状の重さも予測できますか?
ある程度の傾向はあります。タンパク質が途中で切れてしまう切断型(ナンセンス変異・フレームシフト変異)が両方のコピーにある場合は、重症・胎児致死型になりやすい傾向があります。しかし、ミスセンス変異でも重症度には大きな幅があり、同じ家系・同じ変異の中でも腎臓や手足の症状が異なることがあります。したがって、変異のタイプだけから将来を正確に予測することはできません。
Q4. 兄弟や次の子どもにも遺伝しますか?
Cenani-Lenz症候群は常染色体潜性(劣性)遺伝です。両親がともに保因者の場合、各妊娠で子どもが発症する確率は理論上4分の1(25%)、発症しない保因者になる確率は2分の1(50%)、変化を受け継がない確率は4分の1(25%)です。家系内の病的なLRP4変異が確定していれば、次回妊娠での出生前診断や着床前遺伝学的検査(PGT-M)、成人した親族の保因者検査などが選択肢になります。詳しくは遺伝カウンセリングでご相談ください。
Q5. 治療法はありますか?
2026年時点で、原因そのものを治す薬や分子標的治療はなく、管理は手足の構造・機能の問題と腎臓の合併症に対する支持療法が中心です。手足については、小児の手外科・整形外科や作業療法による評価を行い、使える機能を高めることを目標にします。骨そのものが再配列しているため、手術で正常な手に戻るとは限りません。腎臓に異常がある場合は、腎臓の専門科と連携して経過を見ていきます。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] LRP4 mutations alter Wnt/beta-catenin signaling and cause limb and kidney malformations in Cenani-Lenz syndrome. Am J Hum Genet. 2010. [PubMed 20381006]
- [2] Lrp4 regulates initiation of ureteric budding and is crucial for kidney formation – a mouse model for Cenani-Lenz syndrome. PLoS One. 2010. [PMC2861670]
- [3] Novel variants in the LRP4 underlying Cenani-Lenz Syndactyly syndrome. J Hum Genet. 2022. [J Hum Genet]
- [4] A novel homozygous missense variant in LRP4 causing Cenani-Lenz syndactyly syndrome and literature review. Mol Genet Genomic Med. 2024. [PMC10767612]
- [5] Truncating mutations in LRP4 lead to a prenatal lethal form of Cenani-Lenz syndrome. Am J Med Genet A. 2014. [PubMed 24924585]
- [6] Lethal Cenani Lenz syndrome in two consecutive pregnancies: Further extension of phenotype from Maldives. Am J Med Genet A. 2021. [PubMed 33179409]
- [7] Cenani-Lenz syndactyly syndrome – a case report of a family with isolated syndactyly. BMC Med Genet. 2018. [PMC6057103]
- [8] Targeted Genetic Testing Uncovers a Novel LRP4 Variant in Cenani-Lenz Syndactyly Syndrome. Am J Med Genet A. 2026. [PubMed 42153583]
- [9] Cenani-Lenz syndrome: a case of De Novo dual LRP4 mutations. Egypt J Med Hum Genet. 2025. [Egypt J Med Hum Genet]
- [10] Genomic rearrangements of the GREM1-FMN1 locus cause oligosyndactyly, radio-ulnar synostosis, hearing loss, renal defects syndrome and Cenani-Lenz-like non-syndromic oligosyndactyly. J Med Genet. 2010. [PubMed 20610440]
- [11] A novel APC mutation defines a second locus for Cenani-Lenz syndrome. J Med Genet. 2015. [PubMed 25676610]
- [12] Cenani-Lenz syndrome and other related syndactyly disorders due to variants in LRP4, GREM1/FMN1, and APC. Am J Med Genet A. 2019. [PubMed 30569497]
関連記事
| 午前 | 10:00~14:00 (最終受付13:30) |
|---|---|
| 午後 | 16:00~20:00 (最終受付19:30) |
| 休診 | 火曜・水曜 |
※不定休がございますので”休診日のお知らせ“をご確認ください。
休診日・不定休について






