

目次
- 1 1. 耳介下顎症候群(ARCND)とは ─ 下あごと耳に現れるまれな病気
- 2 2. なぜ起こるのか ─ 下あごの「身分証明」を失う仕組み
- 3 3. 4つのタイプ ─ 原因遺伝子による分類
- 4 4. ARCND2A と 2B の違い ─ 同じ遺伝子でここまで変わる
- 5 5. 症状の全体像 ─ あご・耳から聴覚まで
- 6 6. 似た病気との見分け ─ 鑑別診断
- 7 7. 診断と検査 ─ 遺伝子検査が全身管理の「設計図」になる
- 8 8. 治療とケア ─ 呼吸・摂食から形の再建まで
- 9 9. 遺伝と再発率 ─ 次のお子さんへの伝わり方
- 10 まとめ ─ 変化の「性質」が予後を決める
- 11 よくある質問(FAQ)
- 12 参考文献
- 13 関連記事

耳介下顎症候群(じかいかがくしょうこうぐん、ARCND:Auriculocondylar syndrome、ACSとも呼ばれます)は、生まれつき下あご(下顎)と耳の形に特徴的な変化が起こる、とてもまれな遺伝性の病気です。耳たぶと耳の縁の境目に切れ込みができる独特の形から「クエスチョンマーク耳(question mark ear)」とも呼ばれます。原因となる遺伝子はいくつか知られていますが、その中でもっとも多いのがPLCB4(ホスホリパーゼC β4)遺伝子で、この遺伝子の変化によって起こるタイプが、この記事で中心に取り上げるARCND2AとARCND2Bです。同じ遺伝子の変化でも、変化の「性質」と遺伝のしかたによって、症状の重さや全身への広がりが大きく変わります。この記事では、その仕組みと違いを、医学文献に基づいて整理します。
Q. 耳介下顎症候群とは何ですか?まず結論だけ知りたいです
A. 耳介下顎症候群(ARCND)とは、生まれつき下あごの発育が乏しく、耳が「クエスチョンマーク耳」と呼ばれる独特の形になる、100万人に1人未満とされるまれな遺伝性疾患です。下あごを形づくるための細胞の合図(エンドセリンという物質を介した信号)がうまく伝わらないことで起こります。原因遺伝子のうちもっとも多いのがPLCB4遺伝子で、この遺伝子の変化のしかたによって、あごや耳の症状が中心のARCND2Aと、呼吸や消化管など全身に症状が及びうるARCND2Bに分かれます。
- ➤中心となる3つの特徴 → 下顎頭(あご関節の突起)の低形成・強い小顎症・クエスチョンマーク耳
- ➤なぜ起こるか → 下あごの細胞を「下あご」として決める合図(EDN1–EDNRA経路)がうまく働かない
- ➤2Aと2Bの決定的な違い → 遺伝のしかたと、全身症状が出るかどうかが大きく異なる
- ➤診断 → 全エクソーム検査などの遺伝子検査が、全身管理の「設計図」になる
- ➤再発率 → タイプによって次のお子さんへの伝わり方が異なり、遺伝カウンセリングが重要
🧬 耳介下顎症候群(ARCND)の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | じかいかがくしょうこうぐん/ARCND(Auriculocondylar syndrome)、ACS。「クエスチョンマーク耳症候群」「顎発育不全複合体(dysgnathia complex)」とも呼ばれる |
| 頻度 | 100万人に1人未満と推定される、非常にまれな疾患[6] |
| 中心となる特徴 | 下顎頭の低形成・強い小顎症・クエスチョンマーク耳の3つ(コアトライアド) |
| 原因遺伝子 | PLCB4(最多)、GNAI3、EDN1、HDAC9/TWIST1関連。いずれもエンドセリン信号に関わる |
| 主なタイプ | ARCND1・ARCND2(2A/2B)・ARCND3・ARCND4。PLCB4によるARCND2が最多[7] |
| 診療に関わる科 | 形成外科・耳鼻咽喉科・歯科矯正・小児科・臨床遺伝科などの多職種連携 |
※本記事は耳介下顎症候群に関する医学情報を整理した疾患解説です。特定の検査を勧めるものではありません。
1. 耳介下顎症候群(ARCND)とは ─ 下あごと耳に現れるまれな病気
耳介下顎症候群は、おなかの中で赤ちゃんの顔がつくられる時期に、第1鰓弓(さいきゅう)・第2鰓弓と呼ばれる部分の発育に変化が起こることで生じます。鰓弓は、あご・耳・のどのまわりの骨や組織のもとになる、胎児期だけに現れる大切なふくらみです。ここの発育がうまくいかないと、下あごと耳を中心に、生まれつきの形の変化が現れます。世界的にみても100万人に1人未満ととてもまれで、報告されている患者さんの数も限られています[6]。
この病気には、診断の手がかりとなる3つの中心的な特徴(コアトライアド)があります。1つ目は下顎頭(かがくとう)の低形成。下顎頭は、下あごの後ろ側にあって、あご関節をつくる突起です。2つ目は著しい小顎症(しょうがくしょう)、つまり下あごが小さいこと。そして3つ目が、耳たぶ(耳垂)と耳の縁(耳輪)の境目に切れ込みができるクエスチョンマーク耳(question mark ear、QME)です。この耳の形は見た目にとても特徴的で、診断の大きな決め手になります[5]。
💡 用語解説:クエスチョンマーク耳(QME)
耳は、胎児期に6つの小さなふくらみ(結節)が集まってできあがります。このうち、耳たぶ側のふくらみどうしがうまくくっつかないと、耳たぶと耳の縁の間に切れ込み(クレフト)が残ります。この形が「?」(クエスチョンマーク)に似ているため、クエスチョンマーク耳と呼ばれます。軽いへこみ(ノッチ)だけのものから、耳たぶと縁が完全に分かれてしまう重いものまで、程度はさまざまです。
これらの中心症状に加えて、口が小さい小口症(しょうこうしょう)、舌が後ろに落ち込む舌根沈下(ぜっこんちんか)、口蓋裂(こうがいれつ)、頬のふくらみ、顔の左右差など、患者さんによって幅広い症状がみられます。症状の重さは、同じ家系の中でさえ大きく異なることがあり、これを表現度の多様性(variable expressivity)と呼びます。ごく軽い耳の形の変化だけの人から、生まれてすぐに呼吸や哺乳(ほにゅう)の管理が必要になる重い人まで、幅の広い病気なのです[5]。
2. なぜ起こるのか ─ 下あごの「身分証明」を失う仕組み
顔やあごの骨・組織の多くは、胎児期の初めに背中側から移動してくる神経堤細胞(しんけいていさいぼう)という特別な細胞からつくられます。神経堤細胞は第1鰓弓・第2鰓弓へと移動し、まわりの組織とやりとりしながら、上あご・下あご・耳などへと変わっていきます。この細胞はもともと、上あごにも下あごにもなれる「柔らかさ(可塑性)」を持っています。
では、何がその細胞を「下あご」に決めるのでしょうか。カギを握るのが、エンドセリン-1(EDN1)という物質が出す合図です。EDN1は、神経堤細胞の表面にある受け取り口=エンドセリン受容体タイプA(EDNRA)にくっつき、そこから細胞の中へと信号が伝わっていきます。この信号のリレーの中で働くのが、Gタンパク質(Gq/11)や、その下流で働くPLCB4(ホスホリパーゼC β4)という酵素です。この信号が最後まできちんと届くと、下あごをつくるための転写因子(DLX5・DLX6など)のスイッチが入り、細胞は「自分は下あごだ」という身分(アイデンティティ)を確立します[1]。
💡 用語解説:EDN1–EDNRA経路とPLCB4
EDN1(エンドセリン-1)は「合図の物質」、EDNRAは「合図の受け取り口」、PLCB4はその合図を細胞の奥へ伝える「中継役の酵素」です。PLCB4は、細胞膜の材料(PIP2)を分解して、次の信号のもと(IP3とDAG)をつくり出します。この一連の流れ(EDN1→EDNRA→Gタンパク質→PLCB4)をシグナル伝達と呼びます。どこか一か所でも中継がうまくいかないと、下あごの形づくりが乱れてしまいます。
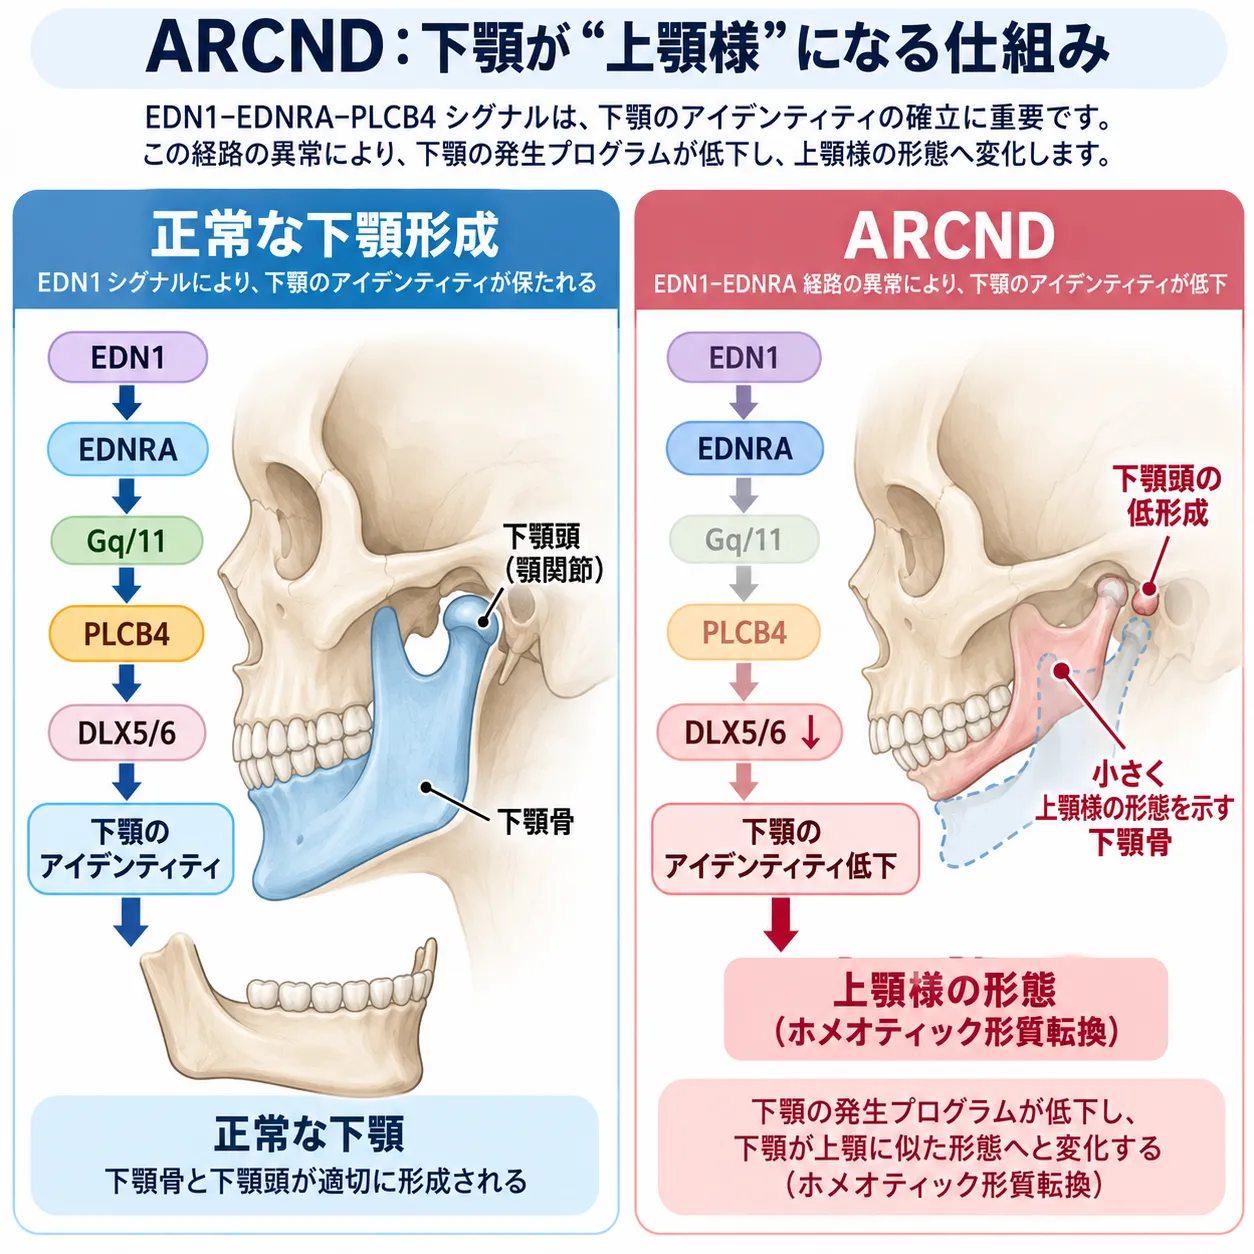
正常な顔面発生では、EDN1からEDNRA、Gq/11、PLCB4へ伝わるシグナルがDLX5/6などの下顎形成プログラムを支え、神経堤由来組織の下顎としてのアイデンティティを確立します。耳介下顎症候群(ARCND)ではこの経路が障害されることで下顎の発生プログラムが低下し、下顎頭の低形成や小顎症に加えて、下顎が上顎に似た形態を示すホメオティック形質転換が生じます。
この合図がうまく届かないと、下あごの神経堤細胞は「下あご」としての身分を確立できず、いわば初期設定にあたる「上あご」の身分へと切り替わってしまいます。その結果、下あごの骨が上あごのような三角形の形をとり、本来はつながらない部分と骨でくっついてしまう——この現象をホメオティック形質転換(下あごの上あご化)と呼びます。単に骨が足りないのではなく、骨の「設計図そのものが書き換わる」ところに、この病気の本質があります[1]。
💡 用語解説:ホメオティック形質転換
ホメオティック形質転換とは、体のある部分が、別の部分の形へとまるごと入れ替わってしまう現象のことです。ARCNDでは「下あご」が「上あご」の性質を帯びてしまいます。ゼブラフィッシュ(研究に使われる小さな魚)やマウスでも、同じ信号経路を壊すと同じような入れ替わりが起こることが分かっており、この仕組みが生き物の間で広く共通していることを示しています[1]。
さらに、ヒトのARCND2(PLCB4の変化)を再現したマウスでは、下あごの上あご化に加えて、進化の過程で哺乳類が失ったはずの、爬虫類などにみられる古い骨の出っぱりが現れたと報告されています。研究者はこれを先祖返り的な変化(atavistic change)と呼んでいます。信号のわずかな低下によって、進化の過程で失われた形態に似た構造が現れることが示されています。ARCNDは、こうした発生生物学の観点からも重要な疾患モデルです[2]。
🩺 院長コラム【「足りない」のではなく「切り替わっている」】
遺伝性の形の異常というと、多くの方は「パーツが足りない」「小さい」といった量の問題を思い浮かべます。けれどARCNDが教えてくれるのは、体の設計では「どの部品を、どこに、何として配置するか」という情報の側がとても重要だ、ということです。下あごの細胞が「上あご」として振る舞ってしまう——これは、部品の不足ではなく、身分証明のエラーです。
現在の医学的知見では、同じ遺伝子の変化でも、その「壊れ方」によって臨床像が大きく変わることがあります。変異があるかないかだけでなく、その変異がタンパク質機能にどう影響するかまで読み解くことが重要です。ARCND2A と 2B の違いは、その点を明確に示しています。
3. 4つのタイプ ─ 原因遺伝子による分類
ARCNDは、原因となる遺伝子と遺伝のしかたによって、現在おもに4つのタイプに分けられています。いずれの原因も、先ほど説明したEDN1–EDNRA–DLX5/6系の調節に関わります[7]。まず全体像を図で見てみましょう。信号は次の順に伝わります。
ARCND1(GNAI3遺伝子)
第1染色体にあるGNAI3遺伝子の変化で起こるタイプで、片方の遺伝子の変化だけで発症する常染色体顕性(優性)遺伝の病気です(OMIM #602483)。GNAI3はGタンパク質αサブユニットの一つをコードします。ARCND1の病的変異では、変異GNAI3がEDNRAと非生産的な複合体を形成し、EDNRAによるGq/11活性化を妨げることが報告されています[2]。日本人の女児例では、下あごの骨が翼突板(よくとつばん)という部分と骨でくっつく所見が報告され、ARCND1に特徴的な形の可能性が指摘されています[9]。ARCND1については別ページで詳しく解説しています(耳介下顎症候群1型(ARCND1))。
ARCND2(PLCB4遺伝子:2A・2B)
この記事の主役です。第20染色体にあるPLCB4遺伝子の変化で起こり、ARCND全体の中でもっとも頻度が高いタイプです。PLCB4は、Gタンパク質から受け取った合図を細胞の奥へ伝える、たいへん重要な中継役の酵素です。このタイプは、変化の性質と遺伝のしかたによって、臨床的な意味が大きく異なるARCND2AとARCND2Bに細かく分かれます。詳しくは次の章で掘り下げます[7]。
ARCND3(EDN1遺伝子)
第6染色体にあるEDN1遺伝子の変化で起こるタイプ(OMIM #615706)。EDN1は信号の出発点となる合図の物質そのもので、変化すると経路の上流から全体が乱れます。ARCND3は、EDN1の両アレル病的変異による常染色体潜性(劣性)遺伝として報告されています。一方、EDN1のヘテロ接合性変異では、孤立性クエスチョンマーク耳が顕性遺伝する家系が報告されています。ARCND3のホモ接合性変異では、EDN1が成熟する際の切断部位付近に変化が起こることが確認されています[5]。
ARCND4(HDAC9/TWIST1関連)
もっとも新しく提唱されたタイプ(OMIM #620457)。第7染色体のHDAC9遺伝子の周辺で、約430キロベースの重複(同じ配列が重なってコピーされること)が起こることで生じる、まれなタイプです。この重複領域は、隣にあるTWIST1遺伝子の働きを調節する部分を含んでいます。患者さん由来のiPS細胞を使った研究では、この重複がHDAC9とTWIST1の過剰な働きを引き起こし、神経堤細胞の移動能力を低下させて、下あごと耳の形成不全につながることが示されました[6]。
4. ARCND2A と 2B の違い ─ 同じ遺伝子でここまで変わる
同じPLCB4遺伝子の変化でも、ARCND2AとARCND2Bでは、遺伝のしかたと症状の広がりがはっきり異なります。この違いは分類上の区別にとどまらず、生命予後や管理のしかたを左右する重要なポイントです。順に見ていきましょう。
ARCND2A:あご・耳を中心とした局所の変化
ARCND2A(OMIM #614669)は、PLCB4の片方の遺伝子にミスセンス変異が起こることで生じる、常染色体顕性(優性)遺伝の病気です。これまでに見つかった変化の多くは、酵素が材料を分解するための中心部分(触媒ポケット)に集中しています[1]。
💡 用語解説:ミスセンス変異
ミスセンス変異とは、遺伝子の設計図のうち1文字が別の文字に置き換わり、その結果、タンパク質を組み立てる部品(アミノ酸)が1つだけ別のものに入れ替わる変化のことです。タンパク質全体はできあがるものの、大事な場所の部品が入れ替わると、その働きに影響が出ることがあります。
このタイプの仕組みの核心は、単に働きが失われる(量が半分になる)だけではなく、ドミナントネガティブ効果(優性阻害)を持つ点にあります。変化したPLCB4は、材料(PIP2)にくっつく力は残しているのに、それを分解する仕事ができません。その結果、材料をふさいだまま離さない「働かない複合体」をつくり、正常なもう片方のPLCB4の働きまで邪魔してしまうのです[2]。
💡 用語解説:ドミナントネガティブ効果(優性阻害)
ドミナントネガティブ効果とは、変化したタンパク質が、ただ働かないだけでなく、正常なタンパク質の足を引っ張るタイプの変化です。片方の遺伝子が正常でも、変化した側が邪魔をするため、症状が出ます。これに対し、単に働きが弱まって量が足りなくなる状態をハプロ不全といい、意味が異なります。
ただし、この邪魔は信号を「完全に止める」わけではありません。そのため影響は鰓弓の形づくりに比較的とどまり、知的発達や運動発達など全身の働きは、多くの場合正常に保たれます[7]。さらに、残る信号の強さに個人差があるため、同じ家系の中でも症状がまったく出ない不完全浸透や、表現型の多様性が目立つのが特徴です[7]。なお、一部の変化では、例外的に両側の後鼻孔(こうびこう)の狭窄をともない、生まれてすぐ強い呼吸の苦しさを示す例も報告されています[7]。
ARCND2B:全身に及ぶ重い障害が現れる
一方、ARCND2B(OMIM #620458)は、PLCB4遺伝子の常染色体潜性(劣性)遺伝で起こる、きわめてまれなタイプです。両方の遺伝子に変化がある(ホモ接合性)か、あるいは異なる2つの変化を1つずつ持つ(複合ヘテロ接合)状態で発症します。変化の種類は、スプライス部位変異、フレームシフト変異、遺伝子の一部欠失など、働きを完全に失わせるものが中心です[4]。
ARCND2Bの最大の特徴は、PLCB4の完全な機能喪失(loss-of-function)です。ここで大切な事実があります。ARCND2Bのお子さんのご両親は、それぞれ働きを失う変化を片方だけ持っていますが、まったく症状がありません。つまり、PLCB4は片方が正常に働いていれば足りるということ——言いかえれば、単なるハプロ不全だけでは病気にならないことを示しています[8]。
⚠️ ここが重要:完全な機能喪失で全身に症状が及ぶ
両方の遺伝子が働きを失うと、事態は大きく変わります。あご・耳の症状が重く現れるだけでなく、ARCND2Aではみられない頭蓋の外の重い症状が現れます。具体的には、気道のつまりによらない中枢性の睡眠時無呼吸、複雑な消化管の通過障害、泌尿生殖器の異常などが報告されています[4][3]。PLCB4が、顔だけでなく、呼吸中枢・消化管の自律神経・生殖器の発生にも関わっていることを示す事実です。
これらの臨床事実は、PLCB4という1つの遺伝子が、顔の形づくりだけでなく、生命維持に関わる複数のしくみを支えていることを物語っています。完全に働きを失うと、体に備わった予備の仕組み(冗長性)が限界を超え、多くの臓器にわたる深刻な障害として現れる——これがARCND2Bの本当の姿です[4]。
📊 ARCND2A と ARCND2B の違い(PLCB4変異の性質による比較)
| 比較項目 | ARCND2A | ARCND2B |
|---|---|---|
| 遺伝形式 | 常染色体顕性(優性) | 常染色体潜性(劣性) |
| 主な変異の種類 | ミスセンス変異(触媒部分に集中) | スプライス部位変異・フレームシフト・遺伝子欠失など |
| 分子の仕組み | ドミナントネガティブ(優性阻害) | 完全な機能喪失 |
| あご・耳の症状 | 小顎症・QME・下顎頭低形成など(重さは非常に多様) | 典型的なARCND症状(多くは重度で明確) |
| 全身の症状 | 一般的にはまれ(一部で後鼻孔狭窄などの報告) | 中枢性無呼吸・重い消化管障害・泌尿生殖器異常など多臓器に波及 |
| ご両親 | 片方の親が症状を持つことが多い(無症状の保因例もある) | 完全に正常(無症状の保因者) |
※OMIM番号:ARCND1 #602483/ARCND2A #614669/ARCND2B #620458/ARCND3 #615706/ARCND4 #620457[7]
5. 症状の全体像 ─ あご・耳から聴覚まで
あご・耳の変化
診断の最大の決め手であり、もっとも目に留まるのがクエスチョンマーク耳です。軽いへこみから、耳たぶと縁が完全に分かれて耳の上部が前へ突き出す重いものまで、程度はさまざまです。耳の形の変化だけが単独で現れる「孤発性QME」も、ARCNDのもっとも軽い側にあたると考えられています[5]。
骨格では、下顎頭ができない、あるいは小さく、下あごの枝(下顎枝)が極端に短くなることで、強い小顎症が現れます。重い例では、下あごの骨が周囲の骨とくっついて、生まれつきあごの関節が動かない状態(顎関節強直症)となり、口が開きにくく、哺乳がむずかしくなることがあります[1]。顔の左右差もしばしばみられ、右側に強く出やすい傾向や、重い例が女性に多い傾向も指摘されています[10]。そのほか、丸顔、頬のふくらみ、小口症、舌根沈下も高い頻度でみられます[5]。
聴覚と、おなかの中での診断
ARCNDの患者さんでは、伝音性あるいは感音性の難聴が合併することがあります。ある報告では、ARCND1の患者さんのおよそ56%に難聴がみられました[10]。これは耳の外見だけの問題ではなく、外耳道の狭さや中耳の耳小骨の異常など、第1・第2鰓弓に由来する構造の広い範囲の形成不全を反映しています[1]。
おなかの中での診断(出生前診断)という観点では、胎児の超音波検査で羊水過多と強い小顎症が同時にみられた場合、ARCNDを強く疑う手がかりになります[10]。舌根沈下や顎関節の動きにくさによる飲み込みの障害が、羊水過多の直接の原因になります。また近年の研究では、高解像度の超音波で胎児の鼓室輪(こしつりん)の形を評価することが、外耳道の閉鎖や中耳の異常を含む第1鰓弓異常の早期の手がかりとして役立つことが示されています[11]。
6. 似た病気との見分け ─ 鑑別診断
第1・第2鰓弓に関わる他の症候群との見分けは、遺伝診療でとても大切です。それぞれ重なる症状を持つ一方、原因遺伝子や特徴的な症状によって区別できます[5]。
🔍 ARCNDと見分けるべき主な症候群
| 疾患名 | 原因遺伝子 | ARCNDとの決定的な違い |
|---|---|---|
| 眼耳脊椎スペクトラム(Goldenhar症候群) | 多様 | 小耳症・顔面の左右差は共通するが、眼の類皮腫、頸椎の癒合、心疾患が典型的。ARCNDでは心疾患はまれ |
| トリーチャー・コリンズ症候群 | TCOF1 ほか | 下まぶたの欠損、頬骨の強い低形成、左右対称の顔面の変化が特徴。ARCND特有のQMEは通常みられない |
| ネイガー症候群 | SF3B4 | 小顎症をともなうが、手足(親指の欠損、橈骨の低形成など)の異常を合併する点で区別できる |
| Townes-Brocks症候群 | SALL1 | 耳の変化はあるが、鎖肛(肛門閉鎖)や親指の異常(多指症など)が特徴的 |
※このほか、同じEDN1経路でもEDNRAの機能獲得型変異による下顎顔面異骨症(脱毛をともなうタイプ)は、脱毛や頭皮の異常をともなう点で異なります[5]。あご・のどの発育不全という点ではピエール・ロバン連鎖とも症状が重なります。
7. 診断と検査 ─ 遺伝子検査が全身管理の「設計図」になる
ARCNDの診断は、まず特徴的な見た目(クエスチョンマーク耳・小顎症・下顎頭の低形成)から疑うところから始まります。そのうえで確定と、タイプの見きわめに欠かせないのが遺伝子検査です[3]。
実際の診断では、PLCB4・GNAI3・EDN1などを一度に調べる全エクソーム検査(WES)や、関連遺伝子をまとめて調べるパネル検査が用いられます。実際、多くの報告例が、ご本人とご両親を同時に調べるトリオ解析(親子3人でのWES)によって原因の変化を特定しています[3][9]。あご・耳・難聴という症状の重なりから、症候性難聴の遺伝子パネル検査が診断の糸口になることもあります。
💡 なぜ遺伝子検査が大切なのか
ARCND2AとARCND2Bは、見た目のあご・耳の症状だけでは区別がつきにくいことがあります。しかし、PLCB4の変化が「片方だけ・ドミナントネガティブ型(2A)」なのか「両方・完全機能喪失型(2B)」なのかが分かれば、中枢性無呼吸や消化管障害への備えが必要かどうかを前もって判断できます。遺伝子検査は、単に病名を確定するだけでなく、呼吸や消化のモニタリングといった先を見越したケアを計画するための「設計図」になるのです[4]。
🩺 院長コラム【診断名の先にある「次の一手」】
遺伝子検査というと、「病名をはっきりさせるためのもの」と思われがちです。けれど本当に価値があるのは、その診断がその後のケアをどう変えるか、という点です。ARCND2Bと分かれば、呼吸や消化の管理を早めに整えられます。2Aと分かれば、全身への過度な心配を減らし、あご・耳のケアに集中できます。
遺伝医学では、原因が確定しないまま検査を重ねる過程は「診断までの長い道のり(diagnostic odyssey)」と呼ばれます。正確な分子診断に基づいて、その後の評価・管理方針を決めることが、この病気の診療の土台になります。
8. 治療とケア ─ 呼吸・摂食から形の再建まで
ARCNDの治療は、まず命に関わる呼吸・摂食の問題を乗り越えることから始まり、その後、あご・顔の形の改善、聴覚や発話の支援へと進みます。形成外科・耳鼻咽喉科・歯科矯正・小児科・臨床遺伝科などの多職種による連携が欠かせません[3]。
気道の管理とあごの再建
生まれてすぐの時期にもっとも優先されるのは、強い小顎症と舌根沈下による上気道のつまりへの対応です。以前は気管切開が選ばれることが多かったのですが、症例に応じて下顎仮骨延長術(かこつえんちょうじゅつ/MDO)が選択されることがあります[12]。これは、切った下あごの骨に延長器を取り付け、少しずつ引き延ばして新しい骨をつくらせる方法です。下あごを前へ引き出して舌の位置を前進させ、気道の空間を広げることで、気管切開を避けたり、早く外したりできる可能性があります。
一方、下顎仮骨延長術には、歯胚への影響など小児の顎骨延長に共通する課題があり、成長に応じて追加治療が検討されることがあります。学童期以降や成人期には、3Dの手術計画を活用した段階的な顎矯正手術や、顎関節の再建術が選択される場合があります[12]。
クエスチョンマーク耳の再建
耳の形の修正は、欠けている程度に応じた形成外科の技術が必要です。軽い切れ込みには、局所の皮膚や軟骨を使った一段階の手術で、耳の縁の連続性と耳たぶの形を回復できます。一方、切れ込みが深く、耳の下部の軟骨や皮膚が広く欠けている重い場合は、まず皮膚を伸ばす処置を行ってから、患者さん自身の肋軟骨(ろくなんこつ)を採って移植する、複数段階の再建手術が必要になります。手術時期は、欠損の程度、必要な軟骨量、成長、施設の方針を踏まえて個別に判断されます[12]。
9. 遺伝と再発率 ─ 次のお子さんへの伝わり方
ARCNDでは、タイプによって遺伝のしかたと「次のお子さんに起こる確率(再発率)」が異なります。ここは遺伝カウンセリングでもっとも大切なポイントです。
ARCND2A(顕性遺伝)の場合、症状のある方から次の世代へは、理論上おおむね2分の1(50%)の確率で変化が伝わります。ただし、変化を受け継いでも症状がまったく出ない不完全浸透や、症状の重さのばらつき(表現度の多様性)があるため、伝わったかどうかと、実際に症状が出るかどうかは必ずしも一致しません[7]。
ARCND2B(潜性遺伝)の場合、ご両親はともに変化を片方だけ持つ保因者で、ご自身には症状がありません。この場合、次のお子さんが発症する確率は4分の1(25%)です[4]。同じPLCB4遺伝子の病気でも、2Aと2Bで再発率がまったく異なるため、正確な診断に基づいた説明が欠かせません。
💡 家系内で変化が既知の場合の選択肢
ご家系の中で原因となる変化がすでに分かっている場合、妊娠中の羊水検査などによる出生前診断や、着床前遺伝学的検査(PGT-M)という選択肢があります。どの方法が適しているかは、遺伝形式やご家族の状況によって異なります。遺伝カウンセリングで、臨床遺伝専門医とともに整理していくことができます。
まとめ ─ 変化の「性質」が予後を決める
耳介下顎症候群(ARCND)は、エンドセリン(EDN1–EDNRA)の信号の乱れが、顔の発生プログラムを根本から書き換える病気です。とりわけPLCB4遺伝子によるARCND2は、変化の分子レベルの仕組みが、臨床の結果を大きく変えることをはっきり示しています。触媒部分の片アレル変化によるドミナントネガティブ効果(ARCND2A)は、局所の信号の邪魔にとどまり、あご・顔の形の変化が中心です。一方、両アレルの完全な機能喪失(ARCND2B)は、体の予備の仕組みを超えて、中枢性の呼吸や自律神経にまで及ぶ重い多臓器の障害を引き起こします[4]。
この事実は、全エクソーム解析などの遺伝子診断が、単なる病名の確定を超えて、呼吸や消化のモニタリングといった先を見越したケアを計画するための「設計図」になることを示しています。患者さん由来のiPS細胞から分化させた神経堤細胞を使った研究では、HDAC9/TWIST1関連の発症機序が検討されています[6]。超音波による胎児の鼓室輪評価など、出生前のより正確な評価を可能にする画像診断も進んでいます[11]。骨延長術や3D手術計画を含む外科的治療は、症状と成長段階に応じて検討されます。呼吸・摂食・聴覚・顎顔面機能を多職種で長期的に評価することが重要です。
よくある質問(FAQ)
Q1. 耳介下顎症候群(ARCND)とはどんな病気ですか?
耳介下顎症候群(ARCND)は、生まれつき下あごの発育が乏しく、耳が「クエスチョンマーク耳」と呼ばれる独特の形になる、100万人に1人未満とされるまれな遺伝性疾患です。下顎頭の低形成・強い小顎症・クエスチョンマーク耳の3つが中心的な特徴です。下あごをつくる細胞への合図(エンドセリンを介した信号)がうまく伝わらないことで起こります。
Q2. ARCND2AとARCND2Bはどう違うのですか?
どちらも同じPLCB4遺伝子の変化で起こりますが、変化の性質と遺伝のしかたが異なります。ARCND2Aは片方の遺伝子の変化による常染色体顕性(優性)遺伝で、あご・耳の症状が中心です。ARCND2Bは両方の遺伝子が働きを失う常染色体潜性(劣性)遺伝で、あご・耳の症状に加えて、中枢性の睡眠時無呼吸や消化管の障害など、全身に重い症状が及ぶことがあります。
Q3. 遺伝子検査は必要ですか?
ARCND2AとARCND2Bは、あご・耳の見た目だけでは区別がつきにくいことがあります。全エクソーム検査などで、PLCB4の変化が「片方だけ」か「両方」かが分かれば、全身の管理が必要かどうかを前もって判断できます。診断は病名の確定だけでなく、その後のケアの計画にも役立ちます。検査をご検討の場合は臨床遺伝専門医にご相談ください。
Q4. 次の子どもにも遺伝しますか?
タイプによって異なります。ARCND2A(顕性遺伝)では、症状のある方から次の世代へ理論上おおむね2分の1で変化が伝わりますが、不完全浸透により症状が出ないこともあります。ARCND2B(潜性遺伝)では、両親がともに保因者の場合、次のお子さんが発症する確率は4分の1です。正確な再発率は遺伝カウンセリングで確認できます。
Q5. どんな治療がありますか?
生まれてすぐの時期は、小顎症と舌根沈下による気道のつまりへの対応が最優先です。下顎仮骨延長術(あごの骨を少しずつ引き延ばす方法)が標準的な選択肢になりつつあります。その後、成長に合わせてあごの矯正手術や関節の再建、クエスチョンマーク耳の形成手術などが行われます。形成外科・耳鼻咽喉科・歯科矯正・小児科などの多職種で継続的にケアします。治療方針は必ず主治医とご相談ください。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Rieder MJ, Green GE, Park SS, et al. A human homeotic transformation resulting from mutations in PLCB4 and GNAI3 causes auriculocondylar syndrome. Am J Hum Genet. 2012;90(5):907-914. doi:10.1016/j.ajhg.2012.04.002. PMID:22560091; PMCID:PMC3376493. [PMC3376493]
- [2] Kanai SM, Heffner C, Cox TC, et al. Auriculocondylar syndrome 2 results from the dominant-negative action of PLCB4 variants. Dis Model Mech. 2022;15(4):dmm049320. doi:10.1242/dmm.049320. PMID:35284927; PMCID:PMC9066496. [PMC9066496]
- [3] Leoni C, Gordon CT, Della Marca G, et al. Respiratory and gastrointestinal dysfunctions associated with auriculo-condylar syndrome and a homozygous PLCB4 loss-of-function mutation. Am J Med Genet A. 2016;170(6):1471-1478. doi:10.1002/ajmg.a.37625. PMID:27007857. [PubMed 27007857]
- [4] El Fizazi K, Bouramtane A, Abbassi M, et al. A homozygous missense variant in the PLCB4 gene causes severe phenotype of auriculocondylar syndrome type 2. Am J Med Genet A. 2023;191(11):2673-2678. doi:10.1002/ajmg.a.63375. PMID:37596802. [PubMed 37596802]
- [5] Gordon CT, Petit F, Kroisel PM, et al. Mutations in endothelin 1 cause recessive auriculocondylar syndrome and dominant isolated question-mark ears. Am J Hum Genet. 2013;93(6):1118-1125. doi:10.1016/j.ajhg.2013.10.023. PMID:24268655; PMCID:PMC3853412. [PMC3853412]
- [6] Romanelli Tavares VL, Guimarães-Ramos SL, Zhou Y, et al. New locus underlying auriculocondylar syndrome (ARCND): 430 kb duplication involving TWIST1 regulatory elements. J Med Genet. 2022;59(9):895-905. doi:10.1136/jmedgenet-2021-107825. PMID:34750192; PMCID:PMC9411924. [PMC9411924]
- [7] Zhang Y, Zhao Y, Dai L, Liu Y, Shi Z. Auriculocondylar syndrome 2 caused by a novel PLCB4 variant in a male Chinese neonate: A case report and review of the literature. Mol Genet Genomic Med. 2024;12(4):e2441. doi:10.1002/mgg3.2441. PMID:38618928; PMCID:PMC11017300. [PMC11017300]
- [8] Kido Y, Gordon CT, Sakazume S, et al. Further characterization of atypical features in auriculocondylar syndrome caused by recessive PLCB4 mutations. Am J Med Genet A. 2013;161A(9):2339-2346. doi:10.1002/ajmg.a.36066. PMID:23913798. [PubMed 23913798]
- [9] Yanagi K, Morimoto N, Iso M, et al. A novel missense variant of the GNAI3 gene and recognisable morphological characteristics of the mandibula in ARCND1. J Hum Genet. 2021;66(10):1029-1034. doi:10.1038/s10038-021-00915-z. PMID:33723370; PMCID:PMC8472909. [PMC8472909]
- [10] NIH Genetic Testing Registry (GTR). Auriculocondylar syndrome 1 (C4551996). National Center for Biotechnology Information. Accessed 2026-09-14. [NIH GTR C4551996]
- [11] Zhang H, Liao R, Li Y, Huang F, Li L, Lyu G. Advances in prenatal ultrasound diagnosis of fetal tympanic ring anomalies. Front Med (Lausanne). 2026;13:1706882. doi:10.3389/fmed.2026.1706882. PMID:41907226; PMCID:PMC13021617. [PMC13021617]
- [12] Li Q, Jiang Z, Zhang L, Cai S, Cai Z. Auriculocondylar syndrome: Pathogenesis, clinical manifestations and surgical therapies. J Formos Med Assoc. 2023;122(9):822-842. doi:10.1016/j.jfma.2023.04.024. PMID:37208246.






