

目次
- 1 1. PLCB4遺伝子とは ― シグナルを変換する酵素の設計図
- 2 2. PLCB4のかたちと基本情報 ― どこに、どんな構造で存在するのか
- 3 3. PLCβ4の分子的な働き ― 「増幅器」と「分岐点」
- 4 4. 顎と耳をつくるシグナル経路 ― エンドセリン経路の中のPLCB4
- 5 5. 耳介下顎症候群2型(ARCND2)― PLCB4が最も強く関わる病気
- 6 6. 3つの変異タイプ ― 優性・劣性・がんで異なる仕組み
- 7 7. ぶどう膜黒色腫とPLCB4 ― がんを駆動する体細胞変異
- 8 8. 遺伝診療での向き合い方 ― 診断・カウンセリング・注意点
- 9 9. よくある誤解
- 10 まとめ ― 1つの遺伝子が見せる2つの顔
- 11 よくある質問(FAQ)
- 12 参考文献
- 13 関連記事

PLCB4(ホスホリパーゼC・ベータ4)は、細胞の外からのシグナルを内側へ伝える「増幅器」であり「分岐点」でもある酵素の設計図です。この1つの遺伝子は、まったく性質の異なる2つの病気とつながっています。生まれつき顎(あご)と耳のかたちに影響が出る耳介下顎症候群2型(じかいかがくしょうこうぐん2がた)と、目の中にできるがんであるぶどう膜黒色腫(ぶどうまくこくしょくしゅ)です。しかも、同じ遺伝子でありながら、前者では「働きが弱まる」方向の変異が、後者では「働きが強まりすぎる」方向の変異が問題になります。この記事では、PLCB4がどんな酵素なのか、なぜ正反対の変異が別々の病気を起こすのか、そして遺伝診療でどのように考えるのかを、医学文献に基づいて解説します。
Q. PLCB4遺伝子とは何ですか?まず結論だけ知りたいです
A. PLCB4は、ホスホリパーゼCβ4という酵素をつくる遺伝子です。この酵素は、Gタンパク質共役受容体(GPCR)から届いた刺激を、細胞内のカルシウムの流れとタンパク質のスイッチへと変換する役割を担います。とくに、顎や耳の元になる細胞の発生に欠かせない「エンドセリン経路」の中心にあります。PLCB4に生まれつきの変異があると耳介下顎症候群2型という顎・耳の先天的な病気に、後天的な変異(体細胞変異)が起こるとぶどう膜黒色腫というがんの引き金になることがあります。
- ➤正体 → GPCR・Gαq経路の主要な酵素。膜のリン脂質PIP2をIP3とDAGに切り分ける
- ➤場所 → 20番染色体の短腕(20p12.3–p12.2)にある。別名ARCND2
- ➤主な病気① → 耳介下顎症候群2型(顎・耳の先天異常)。優性型と劣性型がある
- ➤主な病気② → ぶどう膜黒色腫(目の中のがん)。D630という場所の後天的変異が引き金になる
- ➤対照的な仕組み → 先天病では「働きが弱まる/邪魔をする」、がんでは「働きが強まりすぎる」変異が中心
🧬 PLCB4遺伝子の基本情報
| 項目 | 内容 |
|---|---|
| 遺伝子名 | PLCB4(phospholipase C beta 4/ホスホリパーゼC ベータ4) |
| つくるタンパク質 | ホスホリパーゼCβ4(PLCβ4)。膜のリン脂質を分解する酵素 |
| 染色体の場所 | 20番染色体・短腕 20p12.3–p12.2 |
| 主な別名 | ARCND2、PI-PLC |
| 関連する病気 | 耳介下顎症候群2型(生まれつき/優性型ARCND2A・劣性型ARCND2B)、ぶどう膜黒色腫(後天的な変異) |
| 遺伝形式 | ARCND2A=常染色体優性(顕性)/ARCND2B=常染色体劣性(潜性) |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた遺伝子解説です。特定の検査を勧めるものではありません。
1. PLCB4遺伝子とは ― シグナルを変換する酵素の設計図
わたしたちの体の細胞は、外側から届くさまざまな合図を受け取って、その内容に合わせて反応しています。ホルモンや神経伝達物質といった合図の多くは、細胞の表面にあるGPCR(Gタンパク質共役型受容体)という「アンテナ」で受け取られます。PLCB4は、このアンテナが受け取った合図を細胞の内側へと橋渡しする、重要な酵素の設計図です。
PLCB4がつくるホスホリパーゼCβ4という酵素は、Gタンパク質のうち「Gαq/11」と呼ばれるタイプと組み合わさって働きます。アンテナに合図が届くとGαqが活性化し、それがPLCβ4を動かします。動き出したPLCβ4は、細胞膜にあるPIP2(ピップツー)というリン脂質を、IP3(アイピースリー)とDAG(ジアシルグリセロール)という2つの物質に切り分けます。この2つがそれぞれ別の下流の反応を呼び起こすため、PLCβ4は1つの合図を複数の道筋へと振り分ける「分岐点」の役割を果たします。
💡 用語解説:PIP2・IP3・DAGとは
PIP2は細胞膜に埋め込まれた特殊な脂質で、いわば「切り分けられる前の原料」です。PLCβ4がこれを切ると、水に溶けるIP3と、膜にとどまるDAGができます。IP3は細胞内の貯蔵庫からカルシウムを放出させ、DAGはそのカルシウムと協力してプロテインキナーゼC(PKC)という酵素を活性化します。つまりPLCβ4は、外からの合図を「カルシウムの波」と「キナーゼのスイッチ」という2つの信号に翻訳しているのです。
PLCB4は、もともと網膜(目の奥で光を受け取る組織)から詳しく調べられた歴史があります。1995年に、ヒトの網膜由来のcDNAから配列と染色体上の位置が報告され、この酵素は約1022アミノ酸からなるタンパク質として記載されました[1]。かつては「網膜に特有の遺伝子」と説明されることもありましたが、その後の解析で、唾液腺や網膜の一部の細胞、脈絡叢(みゃくらくそう)、下垂体、副腎など、体のさまざまな場所で発現していることがわかってきました。「PLCB4=網膜だけの遺伝子」という古い理解は、いまでは正確ではありません。
2. PLCB4のかたちと基本情報 ― どこに、どんな構造で存在するのか
PLCB4遺伝子は、20番染色体の短腕、20p12.3から20p12.2にかけて位置します。この遺伝子から読み取られる情報の量はデータベースの版によって少しずつ異なり、集約された報告では40を超えるエクソン(タンパク質の設計情報を含む部分)と、複数の選択的スプライシングによるアイソフォーム(同じ遺伝子から少しずつ違う形のタンパク質がつくられること)が記載されています。
💡 用語解説:なぜ「版によって数が変わる」のか
遺伝子の情報は、世界中のデータベースで少しずつ更新され続けています。そのためエクソンの数やアイソフォームの数は、参照するデータベースやその版によって変わることがあります。臨床の現場で特定の変異を記載するときは、「どの転写産物(RefSeqアクセッション番号)を基準にしたか」を必ず併記することが大切です。基準がずれると、同じ変異でも位置を示す番号が食い違ってしまうためです。
PLCβ4というタンパク質は、他のホスホリパーゼCβファミリーと共通する「触媒コア(実際に化学反応を起こす中心部分)」と、Gαqとの結合や細胞膜への配置を担う長い末端部分をあわせ持っています。構造をN末端側から順にたどると、PHドメイン、4つのEFハンド、そして実際に反応を起こす触媒領域(PI-PLC XとY)、続いてC2ドメイン、そして長いC末端領域という並びになっています。とくにこの触媒領域は、後で述べる病気の変異が集中する場所として重要です。
💡 ここがポイント:変異が起こる「場所」が病気を左右する
耳介下顎症候群2型で見つかる優性型の変異は、この触媒領域(X/Y)に集中しています。一方、劣性型ではタンパク質の全体構造や量を大きく損なうタイプの変異が見られ、ぶどう膜黒色腫では触媒領域の中の「D630」という決まった場所に後天的な変異が起こります。同じ遺伝子でも、変異の「場所」と「性質」によって現れる結果がまったく異なるのが、PLCB4の大きな特徴です。
3. PLCβ4の分子的な働き ― 「増幅器」と「分岐点」
PLCβ4が起こす化学反応そのものは、シンプルに書くと「PIP2に水を加えて、IP3とDAGに切り分ける」というものです。この反応にはカルシウムが必要です。できあがったIP3は細胞内のカルシウム貯蔵庫(小胞体)に働きかけてカルシウムを放出させ、DAGはそのカルシウムと協力してプロテインキナーゼの一種であるPKCを活性化します。
この一連の流れが意味するのは、PLCβ4が受容体からの刺激を「カルシウムの信号」と「タンパク質リン酸化の信号」という2種類に増幅・変換しているということです。1つの入力から2つの出力を生み出すこの性質が、PLCβ4を細胞内シグナルの「増幅器兼分岐点」たらしめています。
神経系では、PLCβ4の役割は顎や耳の発生だけにとどまりません。動物モデルの研究から、網膜での視覚応答の調整、小脳(運動の学習にかかわる脳の部分)での長期抑圧(LTD)と運動学習、視床での炎症性の痛みの調節などに関わることが示されています。たとえばPLCβ4を欠いたマウスでは、小脳の前方部分で神経回路の刈り込み(発達期に余分なつながりを整理する現象)や長期抑圧が損なわれ、運動の協調に障害が出ることが報告されています[2]。ただし、こうしたマウスで目立つ神経の症状に対応するヒトの単一遺伝子病(網膜変性や小脳の病気など)は、PLCB4については現時点で確立されていません。この種差をどう説明するかは、今後の研究課題です。
4. 顎と耳をつくるシグナル経路 ― エンドセリン経路の中のPLCB4
PLCB4がなぜ顎や耳のかたちに関わるのかを理解するには、エンドセリン経路と呼ばれる一連の流れを知る必要があります。おなかの中で赤ちゃんの顔が形づくられるとき、第一・第二咽頭弓(いんとうきゅう)という組織から、下顎や中耳の構造が生まれます。この過程で、下顎としてのアイデンティティ(「これは下顎になる」という細胞の運命)を決めるのが、エンドセリンから始まる合図の連鎖です。
その流れは、リガンド(合図の分子)であるエンドセリン1(EDN1)が、受容体であるエンドセリン受容体A(EDNRA)に結合するところから始まります。すると受容体がGαq/11を活性化し、それがPLCβ4を動かし、下流でDLX5/DLX6といった遺伝子の働きを整えて、下顎や中耳の正常なパターン形成へとつながります。この経路のどこかが乱れると、下顎の形成に影響が出ます。
この経路とPLCB4の結びつきは、ヒトの遺伝学、患者さん由来の細胞、動物モデルという複数の証拠から支持されています。実際、耳介下顎症候群の原因遺伝子を探した2012年の研究では、患者さん由来の骨芽細胞(ほねをつくる細胞)でDLX5/DLX6の発現が著しく低下していることが確認され、重症例では下顎の構造が上顎のような構造へと置き換わる「ホメオティック変換」と解釈できる形態変化が認められました[3]。これは、PLCB4の変異という遺伝学的な発見を、実際の細胞の変化という機能的な結果へと橋渡しした重要な研究です。
💡 用語解説:ホメオティック変換とは
ホメオティック変換とは、体のある部分が、本来とは別の部分のかたちに置き換わってしまう現象を指します。耳介下顎症候群の重症例で「下顎が上顎のようになる」と表現されるのは、下顎になるはずの組織が、下顎としての設計図をうまく受け取れず、上顎に近いかたちで発生してしまうためと考えられています。ホメオティック遺伝子の考え方が、ヒトの先天異常の理解に応用された例です。
なお、エンドセリン経路のもう一段上流を担うEDN1そのものの両アレル性(両方のコピーの)変異も、劣性型の耳介下顎症候群(ARCND3)を起こすことが知られています。これは、PLCB4やGNAI3の変異が病気を起こす理由が「最終的にエンドセリン経路の働きを損なうから」であることを裏づける、重要な発見でした[4]。
5. 耳介下顎症候群2型(ARCND2)― PLCB4が最も強く関わる病気
PLCB4に生まれつきの変異があると起こる代表的な病気が、耳介下顎症候群2型(じかいかがくしょうこうぐん2がた、ARCND2)です。耳介下顎症候群(ARCND)は、第一・第二咽頭弓から生まれる構造に影響する、生まれつきの顔面の形態異常症候群です。全体としては100万人に1人未満という、非常にまれな疾患群とされています(これはPLCB4に限った頻度ではなく、ARCND全体の数字です)。
代表的な症状としては、耳たぶと耳の上部の境目に切れ込みができる「クエスチョンマーク耳(question mark ear)」、小さめの下顎(小顎症・しょうがくしょう)や後退した下顎、下顎の関節部分(下顎頭)の低形成、短い下顎枝、小さな口などが挙げられます。重症の場合は、上気道が狭くなること、舌が後ろに落ち込むこと、哺乳や摂食の困難、新生児期の呼吸の問題などが課題になります。口蓋裂や聞こえの問題、発音の難しさが生じることもあります。
💡 用語解説:クエスチョンマーク耳・小顎症
「クエスチョンマーク耳」は、耳たぶと耳の縁のあいだに切れ込みが入り、横から見ると「?」のような形に見える耳の特徴です。この病気を強く示唆する所見の1つとされています。小顎症(micrognathia)は下顎が小さい状態で、程度によっては呼吸や哺乳に影響します。
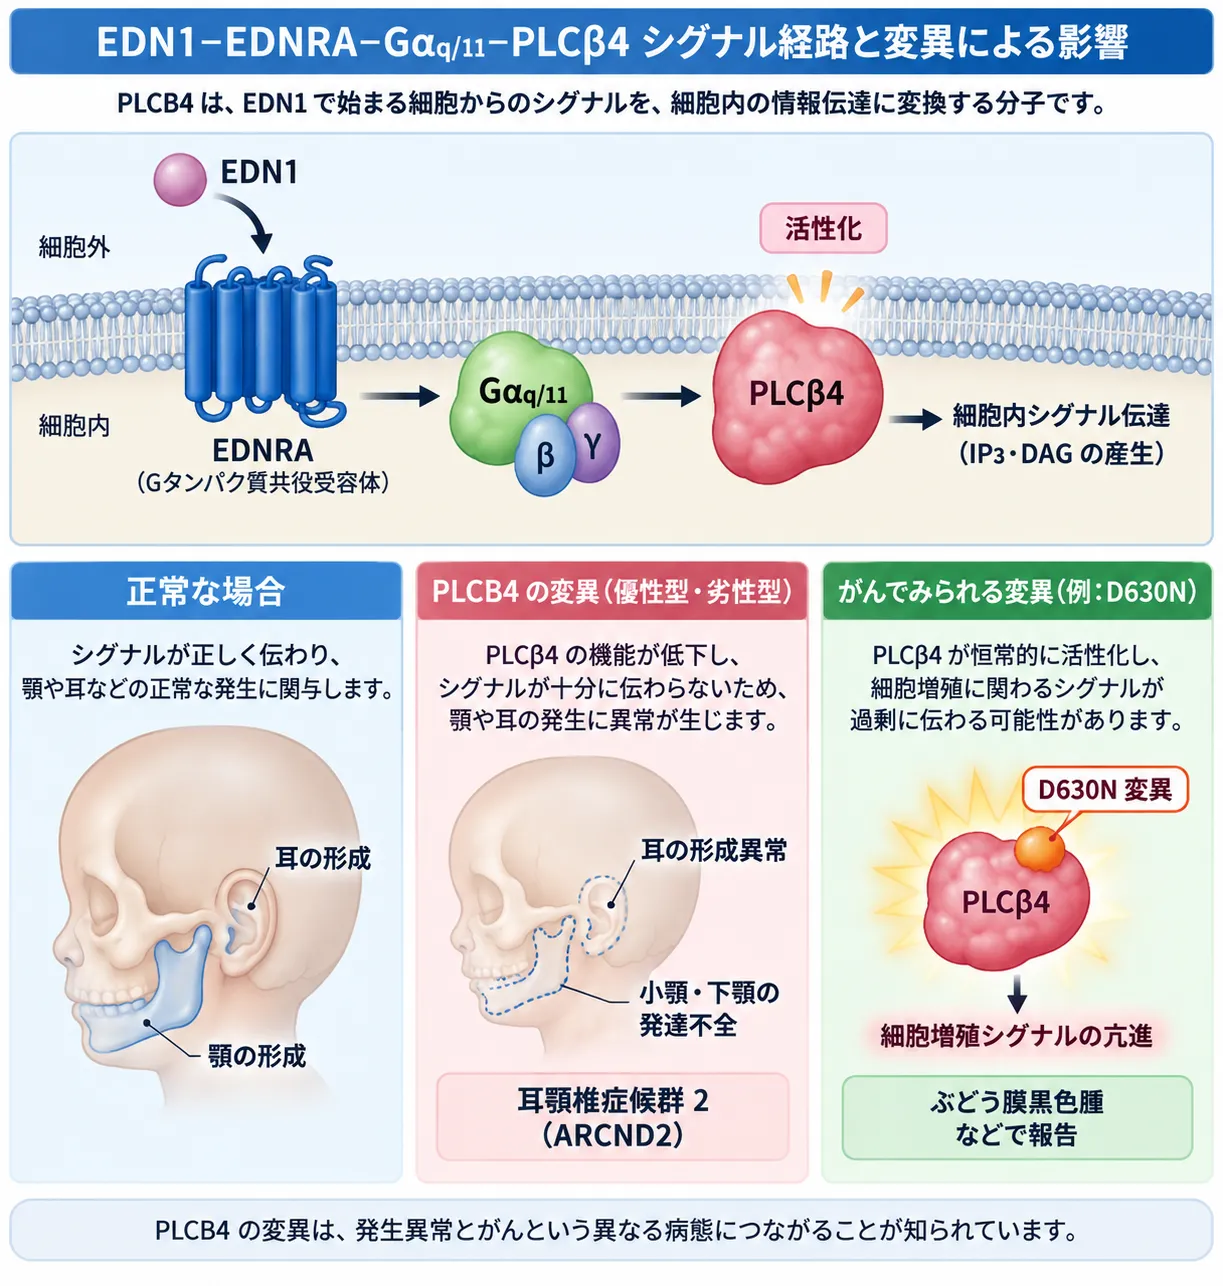
PLCB4がコードするPLCβ4は、EDN1がEDNRAに結合して活性化されるGαq/11シグナルの下流で働き、顎や耳の正常な発生に必要な細胞内シグナル伝達に関与します。優性型ではドミナントネガティブ作用を示すPLCB4変異、劣性型では両アレル性の機能喪失変異によってこのシグナルが障害され、下顎や耳の形成異常を特徴とする耳介下顎症候群2型(ARCND2)につながります。
2024年に発表された文献レビューでは、PLCB4に関連する報告例のうち、表現型のデータがそろった33例が集計されています。この集計では、クエスチョンマーク耳が約97%、小顎・下顎後退が約82%、頬の突出が約49%、小さな口が約46%、下顎・下顎頭の異形成が約42%などと報告されました[5]。ただし、これらは小規模で、報告に偏り(publication bias)のある症例集積からの数字であり、自然な集団における真の頻度とみなすことはできません。この病気は世界的にも報告数が限られる超希少疾患であり、数字はあくまで参考として受け止める必要があります。
🩺 院長コラム【同じ遺伝子でも「変異の性質」で話がまるで変わる】
PLCB4では、同じ遺伝子でも、変異が「働きを弱めるのか」「働きを強めすぎるのか」によって、医学的な意味が大きく異なります。生まれつきの病気では働きが弱まる方向や正常分子を妨げる方向の変異が問題となる一方、がんでは働きが強まりすぎる方向の変異が問題になります。
遺伝子検査の結果を読むとき、「PLCB4に変化がありました」という情報だけでは病的意義は決まりません。変異の位置、種類、遺伝形式、既報の機能データなどを文献と照合し、その変化がどのような意味を持つのかを評価することが重要です。
6. 3つの変異タイプ ― 優性・劣性・がんで異なる仕組み
PLCB4の変異を理解するうえで最も大切なのは、「変異のタイプによって病気の起こり方(メカニズム)が異なる」という点です。大きく3つに分けて整理できます。
① 優性型(ARCND2A)― 正常な分子の邪魔をする変異
優性型のARCND2Aは、片方の遺伝子コピーの変異だけで発症します。変異の多くは触媒領域(X/Y)に集中するミスセンス変異(アミノ酸が1つ別のものに置き換わる変異)で、代表的なホットスポット(変異が繰り返し起こる場所)としてArg621(621番目のアルギニン)が知られています。
興味深いのは、この優性型のメカニズムが、単純なハプロ不全(片方が働かなくなって量が半分に減るだけ)では説明しにくいことです。2022年の機能研究では、ARCND2に関連するPLCβ4の変異体が、単に自分が働かないだけでなく、正常なPLCβのシグナル伝達を部分的に妨害する「ドミナントネガティブ」という性質を持つことが示されました。しかもこの妨害作用は、Gαq/11とPLCB4が結合する面を壊すと抑えられたことから、異常な変異体が正常な分子の働きを競合的に邪魔するモデルと整合しました[6]。
💡 用語解説:ドミナントネガティブとハプロ不全
ハプロ不全は、2つある遺伝子コピーの片方が働かなくなり、量が足りなくなって症状が出る状態です。一方ドミナントネガティブは、変異したタンパク質が「ただ働かない」だけでなく、正常なタンパク質の足を引っ張るように邪魔をする状態を指します。ARCND2Aの優性遺伝は、このドミナントネガティブで説明されると考えられています。
② 劣性型(ARCND2B)― 両方のコピーが働きを失う変異
劣性型のARCND2Bは、両方の遺伝子コピーに変異がそろってはじめて発症します。ここで見られるのは、フレームシフト変異、スプライス部位の変異、複数のエクソンにまたがる大きな欠失など、タンパク質の量や全体構造を大きく損なう機能喪失型の変異です。劣性型では、顎や耳だけでなく、神経発達、生殖器、消化器、骨格など、より広い範囲にわたる重い症状を呈することが報告されています。
③ がんで起こる体細胞変異 ― 働きが強まりすぎる変異
3つめは、生まれつきではなく、体の細胞で後天的に起こる体細胞変異です。ぶどう膜黒色腫というがんで見つかるD630(630番目のアスパラギン酸)周辺の変異は、これまでの2つとは正反対に、PLCβ4の働きを強めすぎる「機能獲得型」として働きます。詳しくは次の章で解説します。
🧬 PLCB4の3つの変異タイプの比較
| タイプ | 状況・遺伝形式 | 主な変異 | 仕組み |
|---|---|---|---|
| 優性型 ARCND2A | 生まれつき・常染色体優性 | 触媒領域のミスセンス(例:Arg621) | ドミナントネガティブ(正常分子を邪魔する) |
| 劣性型 ARCND2B | 生まれつき・常染色体劣性 | フレームシフト・スプライス・大欠失 | 機能喪失(両コピーが働きを失う) |
| がん(体細胞) | 後天的(ぶどう膜黒色腫) | D630Y/D630V/D630N など | 機能獲得(働きが強まりすぎる) |
※同じPLCB4でも、変異の場所と性質で仕組みが正反対になります。
7. ぶどう膜黒色腫とPLCB4 ― がんを駆動する体細胞変異
ぶどう膜黒色腫(uveal melanoma、ゆーべある・めらのーま)は、目の中のぶどう膜(脈絡膜・毛様体・虹彩)から生じる悪性のメラノーマ(黒色腫)で、成人の眼球内に生じるがんとして知られています。このがんの多くは、Gαq経路の異常によって駆動されます。中心となるのはGNAQやGNA11という、GαqとGα11をつくる遺伝子の変異です。
2016年に行われたぶどう膜黒色腫の深部シーケンス研究では、PLCB4のD630Y(c.G1888T、p.Asp630Tyr)という変異が繰り返し見つかりました。この研究では28例中2例でD630Yが認められ、PLCB4の変異はGNAQ/GNA11の変異とほぼ相互排他的(どちらか一方だけが起こる関係)でした。このことから、PLCB4は同じGαqシグナルの流れを、別の段階で恒常的に活性化させる「ドライバー(がんを駆動する要因)」と考えられました[7]。
💡 用語解説:相互排他的とドライバー変異
「相互排他的」とは、複数の変異が同じ患者の同じがんの中で同時には起こりにくい関係を指します。GNAQ・GNA11・PLCB4はいずれも同じGαq経路を活性化させるため、どれか1つが起これば十分で、重ねて起こる必要がないと考えられます。こうした、がんの成長を実際に押し進める変異を「ドライバー変異」と呼びます。
その後2021年の研究では、ぶどう膜黒色腫に関連するPLCβ4の変異が、実際に恒常的な活性化(constitutive activation)を引き起こし、メラノサイト(色素細胞)の増殖と腫瘍の形成を促進することが、生化学・細胞・腫瘍形成の実験によって直接示されました。この研究では、D630Yに加え、同じD630の場所で起こるD630V・D630Nの変異も、強い機能獲得(働きが強まりすぎる)の性質を示すことが確認されています[8]。
ここで浮かび上がるのが、この記事の主題でもある対照的な構図です。耳介下顎症候群の変異が主に「発生の時期にシグナルが弱まる/正常分子を邪魔する」方向であるのに対し、がんのD630変異は「シグナルが強まりすぎる」方向、つまり機能獲得です。同じPLCB4というタンパク質の中に、正反対の病態メカニズムが同居しているのです。
💡 治療との関わりについての注意
ぶどう膜黒色腫のD630変異はがんを駆動する要因として確立度が高い一方で、PLCB4そのものを狙う治療は、まだ研究段階です。現在の治療的な発想の中心は、PLCB4の下流にあるPKCやMAPKといった経路を標的にするという考え方にあります。「PLCB4に変異がある=特定の承認薬に直結する」という段階ではないことに注意が必要です。治療に関する判断は、必ず主治医とご相談ください。
なお、PLCB4の発現量やコピー数と予後との関連は、小児の急性骨髄性白血病(AML)、消化管間質腫瘍(GIST)、中皮腫などでも報告されています。ただし、これらは公開データセットの解析や細胞株研究が中心で、耳介下顎症候群やぶどう膜黒色腫のような確立した「遺伝子と疾患の因果関係」とは区別して理解する必要があります。「発現が高い・低い」という相関と、「変異ががんを駆動する」という因果は、別の話だからです。
8. 遺伝診療での向き合い方 ― 診断・カウンセリング・注意点
診断の面では、PLCB4は耳介下顎症候群の分子診断において優先度の高い検査遺伝子です。クエスチョンマーク耳、小顎症、下顎頭の低形成といった組み合わせは、この病気を強く示唆します。ただし、表現型が重なる他の原因遺伝子(GNAI3、EDN1、EDNRA、HDAC9など)があるため、実際の臨床では単一の遺伝子だけでなく、頭蓋顔面疾患のパネル検査やエクソーム解析を用いることが合理的です。PLCB4が陰性であっても、耳介下顎症候群という臨床診断そのものを直ちに否定するわけではありません。
変異の解釈では、そのメカニズムを考慮することが欠かせません。片方のコピーだけの機能喪失型変異(null variant)を、既知の優性ミスセンス変異と同じ根拠でARCND2Aの原因と扱うことはできません。現在の遺伝学は、優性型では特定の触媒領域のミスセンスによるドミナントネガティブ、劣性型では両コピーの機能喪失という、二重のメカニズムを支持しているためです。逆に、触媒領域、とくに既知のホットスポット近傍で新たに生じたミスセンス変異は、強い候補となります。
💡 遺伝カウンセリングで最も大切な点:不完全浸透と可変的表現度
ARCND2Aで最大の課題になるのが、不完全浸透と著しい可変的表現度です。同じ変異を持っていても、明らかな症状が出る人と、ほとんど症状のない人がいます。実際、Arg621His変異を持ちながら臨床的に正常と報告された保因者もいます。そのため、PLCB4の優性変異が見つかっても、「親が正常に見えるから」という理由だけで病原性を否定することはできません。耳の形、下顎や顎関節の画像、既往歴を含めた詳しい評価と、家系内での分離解析が必要になります。
予後については、多くの優性型ARCND2の患者さんで比較的良好とされ、知的・運動の発達は大部分で正常範囲と報告されています。一方で、乳幼児期には気道の閉塞、哺乳の困難、顎関節の機能、歯並び、発音、聞こえについて、長期的に経過を追う必要があります。重症の新生児では気道の管理が大きな課題になることがあり、報告例の中には、生後まもなく呼吸の問題を示し、下顎延長術(下顎を少しずつ伸ばす手術)が行われた例もあります[5]。劣性型ではより広い範囲の症状が報告されているため、同じ「PLCB4陽性」であっても、予後の説明は遺伝形式ごとに分けて行うことが大切です。
また、データベースの数値の扱いにも注意が必要です。ClinVar(変異の臨床的意義を集めたデータベース)やgnomAD(集団の変異頻度のデータベース)の最新の数値は時期によって変動するため、特定の数字を断定的に扱うことは避け、必ず最新の情報を確認することが求められます。
🩺 院長コラム【診断名がつくまでに確認したいこと】
原因が確定しないまま複数の検査を重ねる経過は、希少疾患や遺伝性疾患でしばしば生じます。耳や顎など外見から確認できる特徴を伴う疾患では、形態だけでなく、呼吸、摂食、聴覚、顎関節機能などを含めて医学的に評価することが重要です。
遺伝カウンセリングでは、検査でわかること・わからないこと、見つかった変化の医学的な意味、家族への影響、利用できる選択肢などの判断材料を整理します。意思決定はご本人やご家族が行うものであり、医療者には中立的な立場で正確な情報を提示することが求められます。
9. よくある誤解
誤解①「PLCB4は網膜だけの遺伝子」
最初に網膜から詳しく調べられた歴史から生まれた古い理解です。実際には唾液腺や網膜の一部の細胞、脳や内分泌組織など、体のさまざまな場所で発現しています。網膜特異的という説明は過度に単純化されています。
誤解②「変異があれば必ず発症する」
優性型ARCND2Aには不完全浸透があります。同じ変異を持っていても、症状の強い人からほとんど症状のない人までさまざまです。親が無症状でも、変異が病原性でないとは限りません。
誤解③「同じ遺伝子なら仕組みも同じ」
PLCB4は、生まれつきの病気では働きが弱まる/邪魔をする方向、がんでは働きが強まりすぎる方向という、正反対の仕組みを1つの遺伝子の中に持っています。
誤解④「変異が見つかれば治療薬に直結する」
ぶどう膜黒色腫のD630変異はがんを駆動する要因ですが、PLCB4そのものを狙う治療はまだ研究段階です。現在の発想の中心は、下流のPKC・MAPK経路を標的にする考え方にあります。
まとめ ― 1つの遺伝子が見せる2つの顔
PLCB4は、GPCRとGαq経路の主要な酵素として、外からの合図を細胞内のカルシウムとキナーゼの信号へと変換する、増幅器であり分岐点でもある遺伝子です。この1つの遺伝子が、生まれつきの顎・耳の病気である耳介下顎症候群2型と、後天的な目のがんであるぶどう膜黒色腫という、性質のまったく異なる2つの病気につながっています。
そして最も重要なのは、同じ遺伝子でありながら、先天病では「働きが弱まる/正常分子を邪魔する」方向の変異が、がんでは「働きが強まりすぎる」方向の変異が問題になるという、対照的な構図です。だからこそ、遺伝子検査で「PLCB4に変化がある」とわかったときには、その変化がどの場所の、どんな性質のものなのかを丁寧に読み解くことが欠かせません。正確な診断に基づいて次の選択肢を考えていくために、遺伝の専門的な視点が役立つ領域だといえます。
よくある質問(FAQ)
Q1. PLCB4遺伝子とは何ですか?
PLCB4は、ホスホリパーゼCβ4という酵素をつくる遺伝子です。GPCR(Gタンパク質共役型受容体)から届いた刺激を、細胞内のカルシウムの流れとタンパク質のスイッチへと変換する役割を担い、とくに顎や耳の発生にかかわるエンドセリン経路の中心にあります。20番染色体の短腕(20p12.3–p12.2)に位置し、別名をARCND2といいます。
Q2. PLCB4はどんな病気と関係がありますか?
2つの代表的な病気があります。1つは生まれつきの顎・耳の形態異常である耳介下顎症候群2型(ARCND2)で、常染色体優性のARCND2Aと常染色体劣性のARCND2Bがあります。もう1つは、目の中に生じるがんであるぶどう膜黒色腫で、こちらは後天的な体細胞変異(とくにD630の変異)が引き金になります。
Q3. 同じ遺伝子なのに、なぜ違う病気が起こるのですか?
変異の場所と性質が異なるためです。耳介下顎症候群2型の優性型では、変異したタンパク質が正常な分子の働きを邪魔する「ドミナントネガティブ」が中心で、劣性型では働きを失う変異が中心です。一方、ぶどう膜黒色腫のD630変異は、働きが強まりすぎる「機能獲得型」です。同じPLCB4でも、変異のタイプによって正反対のメカニズムが生じます。
Q4. PLCB4に変異があると、必ず症状が出ますか?
必ずしもそうではありません。優性型のARCND2Aには不完全浸透があり、同じ変異を持っていても、症状の強い人からほとんど症状のない人までさまざまです。実際、症状のない保因者も報告されています。そのため、親が無症状であっても、変異が病原性でないとは限らず、耳や顎の詳しい評価と家系内での分離解析が必要になります。
Q5. PLCB4の検査はどのように行われますか?
耳介下顎症候群が疑われる場合、PLCB4は優先度の高い検査遺伝子ですが、表現型が重なるGNAI3・EDN1・EDNRAなど他の遺伝子もあるため、頭蓋顔面疾患のパネル検査やエクソーム解析を用いることが合理的です。見つかった変化の意味は、その場所と性質を踏まえて解釈する必要があります。検査を検討される場合は、臨床遺伝専門医による遺伝カウンセリングの中で、検査でわかること・わからないことを含めて整理していきます。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Alvarez RA, Ghalayini AJ, Xu P, et al. cDNA sequence and gene locus of the human retinal phosphoinositide-specific phospholipase-C beta 4 (PLCB4). Genomics. 1995;29(1):53-61. doi:10.1006/geno.1995.1214. PMID:8530101. [PubMed 8530101]
- [2] Kano M, Hashimoto K, Watanabe M, et al. Phospholipase Cbeta4 is specifically involved in climbing fiber synapse elimination in the developing cerebellum. Proc Natl Acad Sci U S A. 1998;95(26):15724-15729. doi:10.1073/pnas.95.26.15724. PMID:9861037. [PubMed 9861037]
- [3] Rieder MJ, Green GE, Park SS, et al. A human homeotic transformation resulting from mutations in PLCB4 and GNAI3 causes auriculocondylar syndrome. Am J Hum Genet. 2012;90(5):907-914. doi:10.1016/j.ajhg.2012.04.002. PMID:22560091. [PubMed 22560091]
- [4] Gordon CT, Petit F, Kroisel PM, et al. Mutations in endothelin 1 cause recessive auriculocondylar syndrome and dominant isolated question-mark ears. Am J Hum Genet. 2013;93(6):1118-1125. doi:10.1016/j.ajhg.2013.10.023. PMID:24268655. [PubMed 24268655]
- [5] Zhang Y, Zhao Y, Dai L, Liu Y, Shi Z. Auriculocondylar syndrome 2 caused by a novel PLCB4 variant in a male Chinese neonate: A case report and review of the literature. Mol Genet Genomic Med. 2024;12(4):e2441. doi:10.1002/mgg3.2441. PMID:38618928; PMCID:PMC11017300. [PMC11017300]
- [6] Kanai SM, Heffner C, Cox TC, et al. Auriculocondylar syndrome 2 results from the dominant-negative action of PLCB4 variants. Dis Model Mech. 2022;15(4):dmm049320. doi:10.1242/dmm.049320. PMID:35284927; PMCID:PMC9066496. [PMC9066496]
- [7] Johansson P, Aoude LG, Wadt K, et al. Deep sequencing of uveal melanoma identifies a recurrent mutation in PLCB4. Oncotarget. 2016;7(4):4624-4631. doi:10.18632/oncotarget.6614. PMID:26683228; PMCID:PMC4826231. [PubMed 26683228]
- [8] Phan HTN, Kim NH, Wei W, Tall GG, Smrcka AV. Uveal melanoma-associated mutations in PLCβ4 are constitutively activating and promote melanocyte proliferation and tumorigenesis. Sci Signal. 2021;14(713):eabj4243. doi:10.1126/scisignal.abj4243. PMID:34905385; PMCID:PMC8860357. [PMC8860357]






