

目次

遺伝子と聞くと、多くの方は「体の中で何かの化学反応を進める部品」を思い浮かべるかもしれません。ところがFRAS1(フラス・ワン)遺伝子がつくるのは、そうした反応の担い手ではなく、皮膚・腎臓・眼・手足といった器官が形づくられる胎児期に、組織と組織の境目をしっかり縫い合わせる「接着と足場」のタンパク質です。この設計図が両親から受け継いだ形で二重に働かなくなると、フレーザー症候群(Fraser syndrome)という、まぶたや指、腎臓の形づくりに関わる生まれつきの病気が起こります。この記事では、FRAS1がどんな遺伝子で、体の中で何をしていて、その変化がなぜ複数の器官の異常につながるのかを、遺伝医学の観点から解説します。
Q. FRAS1遺伝子とは、ひとことで言うと何ですか?
A. 胎児期に、皮膚や腎臓・眼・手足などで「上皮(表面をおおう細胞の層)」と「その下の組織」の境目を安定させる、大きな細胞外マトリックスタンパク質の設計図です。両親から受け継いだ2本の遺伝子の両方に病的な変化があると、フレーザー症候群という生まれつきの病気の原因になります。
- ▶役割:酵素のように反応を進めるのではなく、組織の境目(基底膜)で「接着・足場」として働く構造タンパク質です。
- ▶チームで働く:FRAS1は単独ではなく、FREM2・FREM1というタンパク質と複合体をつくり、互いに支え合って初めて安定します。
- ▶遺伝形式:常染色体潜性(劣性)遺伝で、ご両親がともに保因者の場合、お子さんが発症する確率は各妊娠で25%です。
- ▶名前の紛らわしさ:「フレイザー症候群(Frasier症候群・WT1遺伝子)」はまったく別の病気です。本文で区別します。
1. FRAS1遺伝子とは ― 体のどこで何をしているか
FRAS1は、正式名称を「Fraser extracellular matrix complex subunit 1(フレーザー細胞外マトリックス複合体サブユニット1)」という、タンパク質の設計図となる遺伝子です。ヒトでは4番染色体の長腕(4q21.21)にあり、遺伝子データベース上はHGNC:19185、NCBI Gene ID 80144、Ensembl ENSG00000138759として登録されています[13]。1962年にこの病気をまとめて報告した遺伝学者ジョージ・フレーザー(George Fraser)にちなんだ名前です。
FRAS1がつくるタンパク質のいちばん大切な仕事は、胎児の器官がつくられる時期に、組織の「境目」を安定させることです。私たちの体で、皮膚の表面をおおう細胞の層や、腎臓・眼・気道などの内側をおおう細胞の層を「上皮」と呼びます。その上皮と、下にある間葉(かんよう/将来さまざまな組織になる細胞の集まり)とのあいだには、基底膜(きていまく)という薄いシート状の構造があります。FRAS1は、この基底膜のあたりに配置されて、上皮とその下の組織をしっかりつなぎ止める働きをしています[1][2]。
💡 用語解説:細胞外マトリックスと基底膜
細胞外マトリックス(さいぼうがいマトリックス)とは、細胞と細胞のあいだを埋めて、組織の形や強さを支える「土台」のような物質の集まりです。コラーゲンなどがよく知られています。そのなかでも基底膜は、上皮細胞の層のすぐ裏に敷かれた薄いシートで、細胞をつなぎとめる土台であり、器官が正しい形に育つための足場でもあります。FRAS1は、この基底膜の場所で働くタンパク質です。
注意しておきたいのは、FRAS1が酵素ではないという点です。多くの遺伝子は、化学反応を進める酵素をつくります。しかしFRAS1がつくるのは、反応を進める部品ではなく、組織の接着と足場を担う「構造タンパク質」です。この違いは、後で「なぜ働きが目立たないのに、変化すると重い病気になるのか」を理解するうえで大切になります。
大人の体でのFRAS1の発現(どの組織でどれくらいつくられているか)は、ヒトタンパク質アトラス(Human Protein Atlas)などのデータベースで調べられており、多くの組織で膜や細胞質に広く見られると報告されています[14]。ただし、FRAS1が本当に「なくてはならない」のは、大人の体ではなく胎児期の器官形成のときです。大人での発現量が多い場所と、病気で異常が出る場所が必ずしも一致しないのは、このためです。「どこにあるか(発現)」と「いつ必要か(発生の依存度)」は、分けて考える必要があります。
この「発現の場所」と「必要とされる時期」のずれは、FRAS1を理解するうえでとても大切なポイントです。たとえば、あるタンパク質が大人の特定の臓器で多くつくられていても、その臓器がフレーザー症候群で必ず障害されるとは限りません。逆に、胎児期のごく限られた時期に、皮膚・腎臓・まぶた・手足・喉頭といった器官で「上皮とその下の組織の境目」が組み上がる、まさにそのタイミングでFRAS1が配置されることが、病気の現れ方を最もよく説明します。つまりFRAS1は、「大人の体でひとつの臓器だけに強く働くタンパク質」というより、「胎児期の特定の境目に、時間と場所を選んで配置される部品」と考えるほうが実態に近いのです。
この考え方は、遺伝子を学ぶうえでの一般的な教訓にもつながります。ある遺伝子が「いつ・どこで・どれくらい」働くかは、その遺伝子がつくるタンパク質が最終的にどんな役割を果たすかと、必ずしも一対一で対応しません。FRAS1のように発生の一時期に集中して必要とされる遺伝子では、その一時期の破綻が、生まれた後に複数の器官の形の異常としてまとめて現れることになります。
2. FRAS1タンパク質の姿 ― 巨大な「係留装置」
FRAS1がつくるタンパク質は、約4,000個のアミノ酸がつながった非常に大きな分子です。原因遺伝子を最初に突き止めた2003年の研究では、FRAS1遺伝子は75個のエクソンを持ち、約4,000アミノ酸のタンパク質を指定すると報告されました[16]。糖鎖(とうさ/タンパク質に付く糖の飾り)による修飾も加わるため、実際の分子の大きさは配列だけからは正確に言えませんが、いずれにせよ体の中でもかなり大型のタンパク質です。
このタンパク質は、いくつかの部分(ドメイン)が組み合わさってできています。おおまかには、細胞の外に大きく広がる「接着・足場の部分」があり、細胞膜を1回だけ貫く部分でつなぎ止められ、細胞の内側には短い「しっぽ(細胞質尾部)」が出ています[13]。この細胞内のしっぽが、後で登場するGRIP1というタンパク質と結びつく手がかりになります。全体像を、機能の配置図として見てみましょう(実際の長さの縮尺ではなく、役割の並びを示した模式図です)。
この構造は、「大きな接着の腕を細胞の外にのばしつつ、その根元を細胞膜につなぎ止め、細胞の内側の仕組みとも連絡する」という、FRAS1の係留装置のような働きによく合っています。さらに、FRAS1の細胞外部分は、膜から切り離されて(切断・放出されて)基底膜の中に組み込まれると考えられています[5]。ただし、その切断を担う酵素や切断が必須かどうかなど、まだ分かっていない点も残っています。
遺伝専門医のひとこと:「働きが地味」なタンパク質を軽く見ない
遺伝子の機能を、「どんな化学反応を進めるか」だけで判断してしまうと、FRAS1のような構造タンパク質は見落とされがちです。反応を進めない=重要でない、ではありません。遺伝医学では、「一見おとなしい遺伝子の変化が、条件しだいで大きな意味を持つ」という考え方が重要です。FRAS1は、器官の形づくりという静かで基礎的な仕事を担うぶん、その破綻の影響が発生の初期にまとめて現れる、という点で示唆に富む遺伝子です。
3. FRAS1は一人では働けない ― フレーザー複合体のしくみ
FRAS1を理解するうえで最も大切なのは、FRAS1が単独では安定して働けないという点です。基底膜では、FRAS1・FREM2・FREM1(QBRICKとも呼ばれます)という3つのよく似たタンパク質が集まって複合体(フレーザー複合体)をつくり、互いに支え合っています[5]。
この「支え合い」は、マウスを使った実験ではっきり示されています。2006年の研究では、FREM2が働かないマウスでは、FREM2だけでなくFRAS1もFREM1も基底膜から一緒に減ってしまうことが分かりました。逆に、FREM1を働かなくしても、FRAS1とFREM2が減りました。そして、これら3つを細胞に一緒につくらせると、三者が結びついた複合体をつくったのです[5]。つまり、どれか1つが欠けると、残りのタンパク質まで正しい場所に留まれなくなる、相互安定化(そうごあんていか)という関係にあります。
FRAS1の病態がこれほど詳しく分かってきた背景には、マウスの研究の積み重ねがあります。もともとマウスには、皮膚の下に水ぶくれ(ブレブ)ができる「blebbed(ブレブド)」と呼ばれる古典的な変異系統が知られていました。2003年に、このblebbedマウスの異常がFras1の障害によることが示され、ヒトのフレーザー症候群とマウスのblebbed変異が、分子のレベルで初めて結びつきました[16]。さらに、FREM2の変異による「myelencephalic blebs(my)」系統、FREM1の欠損系統、GRIP1の障害による「eye-blebs(eb)」系統でも、いずれもFRAS1の基底膜への配置が乱れ、よく似た異常が現れることが分かっています。これらのマウス遺伝学の知見は、フレーザー症候群を「複合体単位で理解する」という考え方を、一貫して支えています[6]。
💡 用語解説:相互安定化
3人が背中を合わせて支え合って立っているところを想像してください。1人がいなくなると、残りの2人もバランスを崩して倒れてしまいます。FRAS1・FREM2・FREM1は、基底膜でこれと似た関係にあり、1つが失われると他も所定の位置に留まれなくなります。この相互依存性は、FRAS1やFREM2などの異常で共通した発生異常が生じる仕組みの説明にもなります。
もう1つ重要な登場人物が、細胞の内側で働くGRIP1というタンパク質です。GRIP1は、FRAS1の細胞内のしっぽに直接結びつき、FRAS1を上皮細胞の「底面(基底側)」の正しい場所へ運び、留めておくのに必要です[3]。GRIP1が働かないマウスでも、FRAS1がうまく配置されず、皮膚の水ぶくれ・腎臓の欠損・指の異常・まぶたの癒合など、FRAS1が壊れたときとよく似た異常が現れます[3]。複合体づくりの流れを図で見てみましょう。
この仕組みから見えてくるのは、フレーザー症候群が「たった1つのタンパク質の欠陥による病気」というより、基底膜での複合体の組み立てそのものが壊れる病気だということです。だからこそ、FRAS1だけでなく、FREM2やGRIP1の変化でも、よく似た病気が起こります。実際、この病気は原因遺伝子ごとにフレーザー症候群1型(FRAS1)、2型(FREM2)、3型(GRIP1)と整理されています[12]。
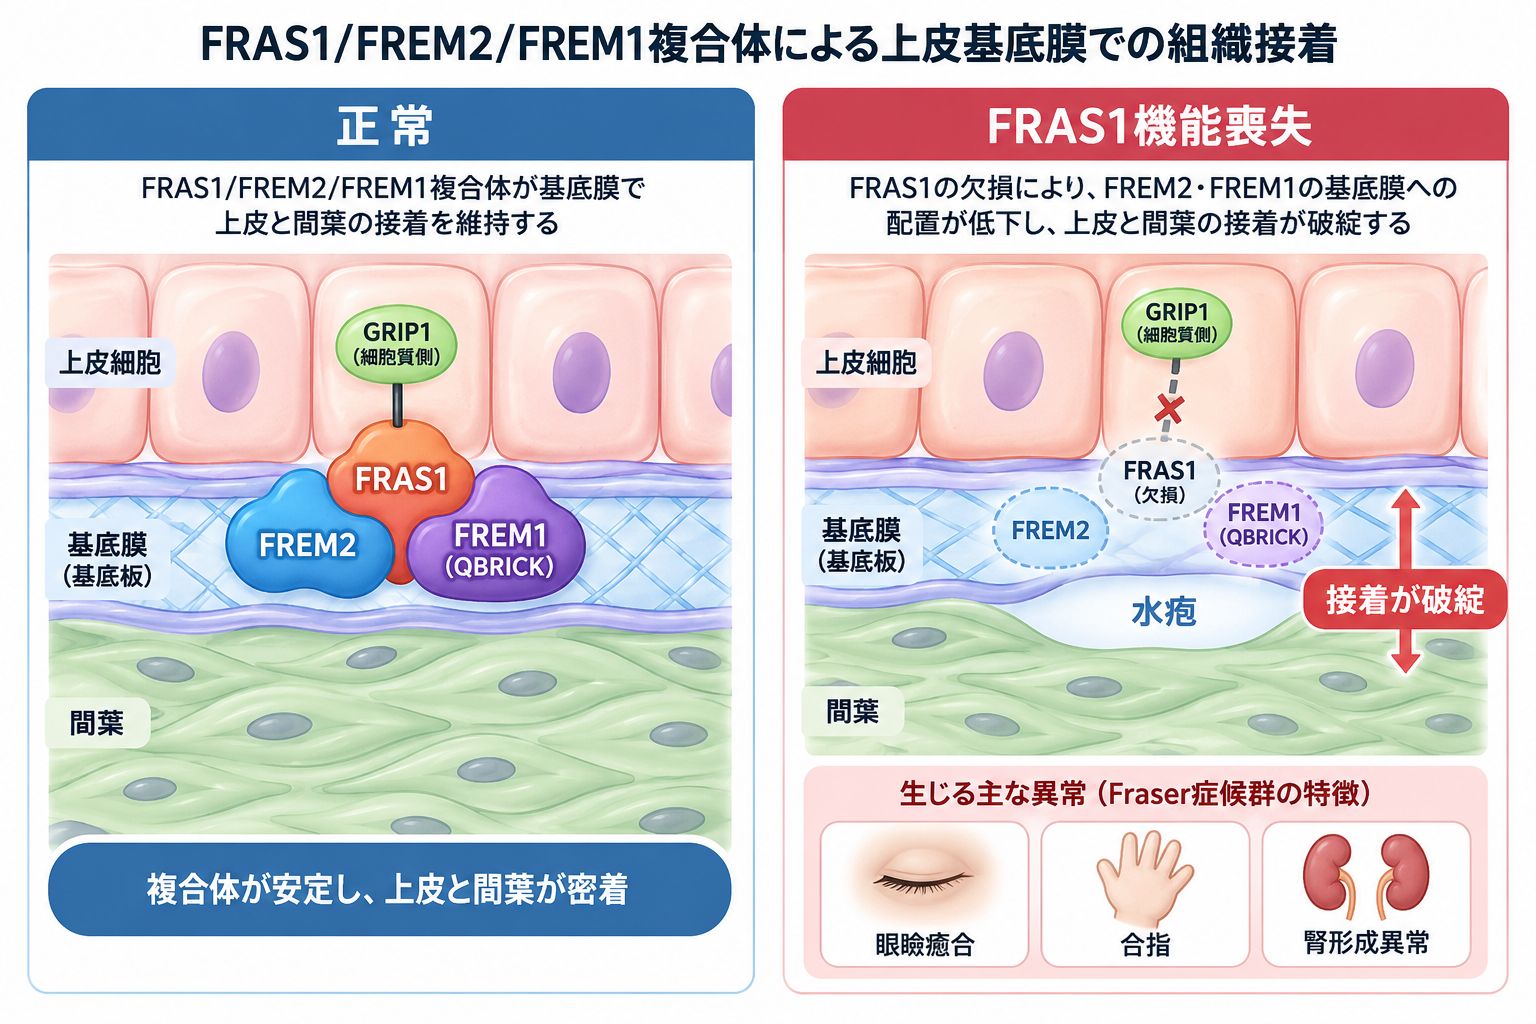
FRAS1はFREM2・FREM1とともに胎児期の基底膜に複合体を形成し、上皮と間葉の安定した接着を支えます。GRIP1は上皮細胞内でFRAS1の基底側への局在に関与します。FRAS1の機能が失われるとFREM2・FREM1の基底膜への配置も低下し、上皮と間葉の接着が破綻することで、眼・手足・腎臓・尿路などの器官形成異常につながります。
4. なぜFRAS1の変化が病気につながるのか
FRAS1が基底膜での接着・足場を担っているとすると、その働きが失われると何が起こるのでしょうか。マウスの実験では、FRAS1が働かないと、皮膚の下に水ぶくれ(ブレブ)ができ、眼が皮膚で覆われる陰窩眼に相当する眼瞼形成異常が生じ、指が癒合し(合指/ごうし)、腎臓が正しくつくられずに欠損に至る、といった異常が現れます[2]。これらは、いずれも上皮と間葉のやりとりに強く依存する器官で起こっている点が共通しています。
たとえば腎臓の発生では、尿管の芽(尿管芽)と、その周りの間葉が、境目を保ちながら相互にやりとりをして腎臓を形づくっていきます。この境目が壊れると腎臓づくりが途中で止まり、重い場合には腎無形成(じんむけいせい/腎臓ができない状態)に至ります。同じ原理が、まぶたと周囲の組織、手足の外側の層と内側の組織の境目にも当てはまり、まぶたの癒合や指の癒合を説明します[1][2]。
皮膚では、上皮(表皮)と間葉(真皮)のあいだの基底膜で、FRAS1を含む複合体が接着を支えています。この接着が弱くなると、胎児の段階で表皮の下に液体がたまり、水ぶくれ(ブレブ)ができます。これが、マウスの「blebbed」という名前の由来でもあります。まぶたでは、上皮と間葉の境目が正しく保たれないと、まぶたが分かれずに眼をおおったまま癒合し、陰窩眼になります。手足でも同じ原理が働き、指の外側をおおう層と内側の組織の境目が乱れることで、指の癒合(合指)が生じると考えられています[1]。
ヒトでフレーザー症候群を起こす変化の多くは、タンパク質が途中で途切れてしまう機能喪失型の変化です。具体的には、ナンセンス変異、フレームシフト変異、スプライス部位の変異などが報告されています[9]。これらはいずれも、FRAS1タンパク質を正常につくれなくする方向の変化です。FRAS1は非常に大きな遺伝子であるため、こうした小さな変化だけでなく、遺伝子の一部がまるごと失われる大きな欠失が原因となることもあり、通常の配列解析だけでは見つけにくい変化が隠れている可能性も指摘されています[9]。
💡 用語解説:機能喪失型変異と3つの変異タイプ
機能喪失型変異(きのうそうしつがたへんい)とは、遺伝子の変化によってタンパク質の働きが失われるタイプの変化です。フレーザー症候群では、この機能喪失型が中心です。ナンセンス変異は設計図の途中に「終わり」の合図が入って途切れてしまう変化、フレームシフト変異は文字の読み枠がずれてそれ以降が意味をなさなくなる変化、スプライス部位変異は必要な部分のつなぎ合わせ(スプライシング)が乱れる変化です。
5. FRAS1が原因となる病気 ― フレーザー症候群
両親から受け継いだ2本のFRAS1遺伝子の両方に病的な変化があると、フレーザー症候群1型(Fraser syndrome 1)が起こります。これは、生まれつき複数の器官に形の異常がみられる、常染色体潜性(劣性)遺伝の病気です。2003年に、原因の一つが4番染色体のFRAS1遺伝子にあることが突き止められ、その後FREM2、GRIP1も別の原因遺伝子として見つかりました[16][4][8]。
フレーザー症候群はとてもまれな病気です。報告によると、有病率は生きて生まれた赤ちゃんで10万人あたり約0.43人、死産では10万人あたり約11人とされ、これまでに世界で250例あまりが報告されています[11]。死産での頻度が高いことは、この病気の一部が生まれる前の重い形をとりうることを反映しています。診断基準を満たす患者さんのうち、遺伝子の変化が見つかるのはおよそ半数で、そのうちの多く(約75%)がFRAS1の変化によるものと報告されています[9]。ただし、この割合はまだ小規模な集計に基づく部分があり、今後の大規模な解析で変わりうる数字として理解しておくのがよいでしょう。
なお、フレーザー症候群は血縁関係のあるご両親(近親婚)の家系でより多く報告されてきました。これは常染色体潜性(劣性)遺伝の病気に共通してみられる特徴で、同じ由来の変化を両親がともに持つ可能性が高まるためです。この点は、後で述べる遺伝形式や再発率の理解にもつながります。
⚠️ 名前が似た「まったく別の病気」にご注意ください
日本語で「フレイザー症候群」「フレーザー症候群」と書かれる病気には、つづりも原因遺伝子もまったく異なる2つがあります。ひとつはこの記事で扱うFraser症候群(FRAS1・FREM2・GRIP1/眼や指の形成異常が主)、もうひとつはFrasier症候群(WT1遺伝子/腎臓のネフローゼと性分化に関わる別の病気)です。英語のつづりは前者が「Fraser」、後者が「Frasier」で、医学的にも別の疾患として扱われます。WT1遺伝子によるFrasier症候群については、こちらの記事(フレイザー症候群・WT1遺伝子)で解説しています。
6. フレーザー症候群の症状 ― 主症状と副症状
フレーザー症候群の症状は、診断の手がかりとなる主症状(major features)と、それを補強する副症状(minor features)に整理されています。これは2007年に59例(40家系)を解析したvan Haelstらの研究で見直された診断基準に基づくもので、現在も広く使われています[7]。
📋 フレーザー症候群の主症状と副症状(van Haelstらの改訂基準)
| 区分 | 含まれる所見 |
|---|---|
| 主症状 | 合指(指の癒合)/陰窩眼スペクトラム(まぶたの癒合など)/外性器の異常(性分化疾患)/尿路の異常/喉頭・気管の異常/血縁者にフレーザー症候群がいること(家族歴) |
| 副症状 | 肛門・直腸の異常/耳の形成異常/鼻の異常/頭蓋骨の骨化の異常/臍帯(へそのお)の付着位置などの異常 |
診断は、3つの主症状、または2つの主症状+2つの副症状、または1つの主症状+3つの副症状がそろったときに支持されるとされています[7]。
💡 用語解説:むずかしい症状名の読み方
陰窩眼(いんかがん/cryptophthalmos クリプトフタルモス)は、まぶたが分かれずに眼をおおったまま癒合している状態です。合指(ごうし/syndactyly シンダクチリー)は、指どうしが皮膚や骨でくっついている状態です。性分化疾患(DSD)は、染色体・性腺・外性器の発達が典型と異なる状態の総称で、以前使われた「半陰陽」という言葉は現在は用いません。
この病気で生命の予後を大きく左右するのは、しばしば腎臓・尿路の異常と気道の異常です。両側の腎臓がつくられない場合(両側腎無形成)は、おなかの中の羊水が極端に少なくなり(羊水過少)、肺が十分に育たないこと(肺低形成)につながります。羊水が少ない状態が胎児に及ぼす一連の変化はポッターシーケンスとして知られています。また、喉頭(のど)が閉じている場合には、生まれた直後に呼吸ができない重い状態(先天性上気道閉塞症候群、CHAOS)を起こすことがあります[11]。
一方で、腎臓や気道の障害が軽ければ、小児期・成人期まで元気に過ごされる患者さんも報告されています。つまり、「フレーザー症候群=一律に命に関わる」という理解は正確ではありません。実際、まぶたの癒合を伴わない軽症のフレーザー症候群も報告されており、症状の幅はとても広いことが分かっています[9]。
同じ遺伝子の変化でも、症状の重さが違うことがある
フレーザー症候群では、遺伝子の変化の場所や種類から、症状の重さを正確に予測することは、現時点では難しいとされています。2008年の33家系の解析では、FRAS1の変化がある患者さんで頭蓋骨の骨化異常や臍帯の低い付着がやや多い傾向がみられましたが、統計的にはっきりした差とまでは言えませんでした[17]。さらに、同じFRAS1の変化を同じように受け継いだきょうだいで、症状の重さが大きく異なった例も報告されています[9]。
こうした個人差の背景には、残っているFRAS1タンパク質の量、他の関連遺伝子(FREM1・FREM2・GRIP1など)の影響、子宮内の環境、発生の途中でのわずかな偶然など、さまざまな要因が関わっている可能性が考えられています。ただし、これらはまだ研究途上の推論であり、確立した予測モデルではありません。遺伝子型と表現型の相関(どの変化がどの症状につながるか)は、この病気ではまだはっきりしていない、というのが正直なところです。

遺伝専門医のひとこと:「同じ変化=同じ経過」ではない
遺伝子検査で同じ変化が見つかったからといって、経過まで同じになるとは限りません。これはフレーザー症候群に限らず、多くの遺伝性疾患に共通する、遺伝診療の難しさであり大切な視点です。そのため、検査結果は数値だけでなく、その変化がご本人・ご家族にとってどのような意味を持ちうるのかを、臨床情報とあわせて解釈する必要があります。診断確定までに時間を要する場合には、検査結果の不確実性も含めて段階的に説明することが重要です。
7. 遺伝のしかたと再発率 ― 常染色体潜性遺伝
フレーザー症候群1型は、常染色体潜性(じょうせんしょくたいせんせい/劣性)遺伝という形式で伝わります。人は遺伝子を父由来・母由来の2本ずつ持っていますが、この病気は2本の両方に病的な変化があって初めて発症します。片方だけに変化がある人は保因者(ほいんしゃ/キャリア)と呼ばれ、通常は症状が出ません。
💡 用語解説:常染色体潜性(劣性)遺伝と保因者
「潜性(劣性)」とは優劣の意味ではなく、「2本そろって初めて症状として現れる」という遺伝のしかたを指す言葉です。ご両親がそれぞれ変化を1本ずつ持つ保因者どうしの場合、そのことに気づかないまま日常生活を送っていることがほとんどです。お子さんに変化が2本そろって伝わったときに、はじめて病気として現れます。
ご両親がともにFRAS1の変化を持つ保因者である場合、それぞれの妊娠で、お子さんが両方の変化を受け継いで発症する確率は25%(4分の1)です。残りのうち2分の1は片方だけを受け継ぐ保因者、4分の1はどちらの変化も受け継がない、という割合になります[11]。この再発率は、次の妊娠を考えるご家族にとって、遺伝カウンセリングで丁寧に共有すべき大切な情報です。
なお、ご家族の中で原因となる変化が確定していれば、複数の変化を受け継いだかどうかを、複合ヘテロ接合(父由来・母由来で異なる2つの変化を持つ状態)を含めて検討できます。こうした遺伝形式や再発率の理解は、遺伝カウンセリングの中で、ご家族の状況に合わせて整理していくことになります。
8. 診断と検査 ― どうやって調べるのか
遺伝子検査(出生後)
フレーザー症候群は、見た目の症状が典型的でも、原因がFRAS1・FREM2・GRIP1のどれにあるか一つには決まりません。このため、FRAS1だけを単独で調べるよりも、これら複数の遺伝子を含む遺伝子パネル検査や、全エクソーム検査(WES)・全ゲノムシークエンス(WGS)を組み合わせて調べるのが合理的です。実際の症例でも、次世代シークエンサーで候補となる変化を絞り込み、サンガー法という方法で確認する、という流れが報告されています[11]。
検査で片方の変化しか見つからない場合には、通常の配列解析では見つけにくい大きな欠失・重複(コピー数の変化、CNV)や、深いイントロン領域の変化などを追加で検討する価値があります。FRAS1は非常に大きな遺伝子であり、実際に大きな欠失の報告もあるため、こうした検査戦略は理にかなっています[9]。
💡 用語解説:VUS(意義のはっきりしない変化)
遺伝子検査では、病気の原因かどうかがまだ判断できない変化が見つかることがあります。これをVUS(意義不明変異)と呼びます。FRAS1のような大きな遺伝子では、こうした判断の難しい変化に出会うこともあります。VUSは「異常あり」でも「異常なし」でもなく、追加の情報や家族内での確認によって解釈が変わりうる、という位置づけです。
出生前の検査
出生前には、超音波(エコー)検査で手がかりを探します。具体的には、両側または片側の腎無形成、羊水過少、膀胱が描出されないこと、気道の閉塞を示す所見(CHAOS)、おなかの水(腹水)やむくみ(胎児水腫)、合指、眼窩・まぶたの異常、外性器の異常などを組み合わせて疑います。
ただし、超音波だけですべての所見をとらえるのは簡単ではありません。38例をまとめた review では、腎無形成は約61%、気道閉塞は約42%で出生前に検出できた一方、眼の異常は約15%、合指は約8%にとどまり、とくに羊水が少ない状況では手足や眼の所見が見逃されやすかったと報告されています[10][11]。つまり、出生前診断では検出しやすい所見(腎無形成や気道閉塞)と、見つけにくい所見(眼や指の異常)があることを理解しておくことが大切です。
🔎 検査メニューについて
FRAS1は、当院で扱う複数の遺伝子パネル検査に含まれています。眼の形成異常を対象とする小眼球症・無眼球症・眼球コロボーマ遺伝子パネル検査、性分化疾患(DSD)遺伝子検査パネル、そして非免疫性胎児水腫(NIHF)包括的遺伝子パネル検査などです。どの検査が適しているかは、症状やご家族の状況によって異なります。
家族の変化が分かっている場合
ご家族の中でFRAS1の病的な変化が確定していれば、次の妊娠に向けて、絨毛検査や羊水検査による出生前診断や、体外受精を用いた着床前遺伝学的検査(PGT-M)が、技術的には選択肢になりえます。実際に、FRAS1の変化に対して体外受精と着床前診断を行った症例も報告されています[15]。これらを受けるかどうかは、ご本人・ご家族の価値観に基づいて決めることであり、遺伝カウンセリングの中で中立的に情報を整理していきます。
出生後の管理・治療
現時点で、FRAS1そのものを修復する承認された治療はありません。管理は、症状に応じた多職種による支持的な医療が中心となります[11]。出生前・出生直後には、まず喉頭・気管の狭窄や閉塞による呼吸の危機を評価し、同時に腎臓の有無と機能、尿路の構造を確認します。生存された場合には、眼科的に陰窩眼や角膜の状態を評価し、形成外科・整形外科的に合指、泌尿器・婦人科的に性器・尿路の異常、必要に応じて肛門・直腸、耳鼻咽喉科的な異常を、それぞれ個別に治療していきます。
重症の例では、両側の腎無形成や完全な気道閉塞が、治療の可能性そのものを大きく左右します。一方で、腎臓や気道の障害が比較的軽い例では、生まれた後にそれぞれの器官の状態に合わせた治療とフォローを重ねながら成長していくことができます。フレーザー症候群は症状の幅がとても広いため、「どの器官が、どの程度障害されているか」を一人ひとり丁寧に評価することが、その後の見通しを考えるうえで欠かせません。
発生のごく早い段階で組織の境目づくりが破綻するため、生まれた後にFRAS1を補って、すでにできあがった形の異常を元に戻すことは、生物学的にも難しいと考えられます。むしろ、この病気のメカニズムを理解することの意義は、正確な分子診断、再発率の評価、出生前診断やPGT-Mの検討、周産期の気道・腎臓の管理を最適化することにある、というのが現時点での位置づけです。将来的にどんな研究の進展があるにせよ、いまご家族にとって直接役立つのは、原因となる遺伝子の変化を正しく突き止め、それをもとに次の妊娠や周産期の準備を具体的に整えていくことだと考えられます。
9. よくある誤解
誤解①「FRAS1は酵素の遺伝子」
FRAS1がつくるのは、化学反応を進める酵素ではなく、組織の境目を支える接着・足場のタンパク質です。働きが地味に見えても、器官の形づくりには欠かせません。
誤解②「原因はFRAS1だけ」
フレーザー症候群は、FRAS1・FREM2・GRIP1のいずれの変化でも起こりえます。3つのタンパク質が複合体として支え合っているため、どれが欠けても似た病気になります。
誤解③「変化の種類で重さが決まる」
同じFRAS1の変化を受け継いだきょうだいでも、症状の重さが異なることがあります。変化から重症度を正確に予測することは、現時点では困難です。
誤解④「フレイザー症候群と同じ」
WT1遺伝子による「Frasier症候群」は、つづりも原因も異なる別の病気です。名前の似た2つを混同しないことが大切です。
まとめ ― FRAS1が教えてくれること
FRAS1は、胎児期に器官の境目を支える巨大な細胞外マトリックスタンパク質の設計図です。そしてフレーザー症候群は、FRAS1という1つのタンパク質だけの欠陥というより、FRAS1・FREM2・FREM1という複合体の組み立てと配置が壊れることで起こる、基底膜の形づくりの病気だと理解するのが、現在の遺伝学・生化学・動物実験を最もよく説明します[5]。
はっきりしているのは、FRAS1と病気の関係そのものです。まだ分かっていないのは、個々の変化がどれだけ機能を残すのか、器官ごとに発生のどの時期に依存するのか、そしてそれらが症状の重さをどう決めるのか、という点です。FRAS1のような遺伝子は、「反応を進めるかどうか」だけで機能を判断してはいけない、という遺伝学の基本を、あらためて私たちに教えてくれます。遺伝子検査で見つかった変化が体にどう影響しうるかを考えるとき、この視点は判断材料の一つになります。
よくある質問(FAQ)
Q1. FRAS1遺伝子とは何ですか?
FRAS1は、胎児期に皮膚・腎臓・眼・手足などで、上皮(表面をおおう細胞の層)とその下の組織との境目を安定させる、大きな細胞外マトリックスタンパク質の設計図となる遺伝子です。4番染色体(4q21.21)にあり、酵素ではなく「接着・足場」を担う構造タンパク質をつくります。両親から受け継いだ2本の遺伝子の両方に病的な変化があると、フレーザー症候群の原因になります。
Q2. フレーザー症候群はどのように遺伝しますか?
常染色体潜性(劣性)遺伝という形式で伝わります。人は遺伝子を2本ずつ持っていますが、この病気は2本の両方に変化があって初めて発症します。ご両親がともに変化を1本ずつ持つ保因者の場合、それぞれの妊娠でお子さんが発症する確率は25%(4分の1)です。片方だけを受け継いだ場合は保因者となり、通常は症状が出ません。
Q3. 「フレイザー症候群」と同じ病気ですか?
いいえ、別の病気です。日本語で似た表記になりますが、この記事のFraser症候群(FRAS1・FREM2・GRIP1/眼や指の形成異常が主)と、Frasier症候群(WT1遺伝子/腎臓のネフローゼと性分化に関わる病気)は、英語のつづりも原因遺伝子も異なる、まったく別の疾患です。混同しないようご注意ください。
Q4. どのような症状がありますか?
主な症状として、まぶたの癒合(陰窩眼)、指の癒合(合指)、外性器の異常、尿路の異常、喉頭・気管の異常などがあります。症状の幅は広く、生命に関わる重い型から、小児期・成人期まで過ごされる軽い型までさまざまです。生命の予後は、腎臓・尿路や気道の異常の程度に大きく左右されます。診断は、主症状と副症状の組み合わせと遺伝子検査によって行われます。
Q5. 遺伝子検査で何が分かりますか?
FRAS1・FREM2・GRIP1などを含む遺伝子パネル検査や全エクソーム・全ゲノム検査によって、原因となる変化を調べることができます。ご家族の中で変化が確定していれば、次の妊娠に向けた出生前診断や、体外受精を用いた着床前遺伝学的検査(PGT-M)が技術的な選択肢になりえます。ただし、判断の難しい変化(VUS)が見つかることもあり、結果の意味は遺伝カウンセリングの中で丁寧に整理していく必要があります。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Fras1 deficiency results in cryptophthalmos, renal agenesis and blebbed phenotype in mice. Nat Genet. 2003. [PubMed 12766770]
- [2] Fras1 deficiency results in cryptophthalmos, renal agenesis and blebbed phenotype in mice. Nat Genet. 2003. [Nature Genetics]
- [3] A direct functional link between the multi-PDZ domain protein GRIP1 and the Fraser syndrome protein Fras1. Nat Genet. 2004. [PubMed 14730302]
- [4] Identification of a new gene mutated in Fraser syndrome and mouse myelencephalic blebs. Nat Genet. 2005. [Nature Genetics]
- [5] Breakdown of the reciprocal stabilization of QBRICK/Frem1, Fras1, and Frem2 at the basement membrane provokes Fraser syndrome-like defects. Proc Natl Acad Sci U S A. 2006. [PubMed 16880404]
- [6] The genetics of Fraser syndrome and the blebs mouse mutants. Hum Mol Genet. 2005. [PubMed 16244325]
- [7] Fraser syndrome: a clinical study of 59 cases and evaluation of diagnostic criteria. Am J Med Genet A. 2007. [Am J Med Genet A]
- [8] Mutations in GRIP1 cause Fraser syndrome. J Med Genet. 2012. [PubMed 22510445]
- [9] Expanding the mutation spectrum for Fraser syndrome: identification of a novel heterozygous deletion in FRAS1. Gene. 2013. [PubMed 23473829]
- [10] Fraser syndrome: features suggestive of prenatal diagnosis in a review of 38 cases. Prenat Diagn. 2016. [PubMed 27859469]
- [11] Prenatal diagnosis of Fraser syndrome caused by novel variants of FREM2. Hum Genome Var. 2020. [PMC7532185]
- [12] Fraser Syndrome 1; FRASRS1 (OMIM #219000). [OMIM 219000]
- [13] Fraser Extracellular Matrix Complex Subunit 1; FRAS1 (OMIM *607830). [OMIM 607830]
- [14] Tissue expression of FRAS1 — Summary. The Human Protein Atlas. [Human Protein Atlas]
- [15] Ou TY, Tsai MC, Kuo PL, Lee NC, Chou YY. Whole exome sequencing identifies a novel FRAS1 mutation and aids in vitro fertilization with preimplantation genetic diagnosis in Fraser syndrome. Taiwan J Obstet Gynecol. 2022;61(3):521-524. doi:10.1016/j.tjog.2022.03.022. PMID:35595450. [PubMed 35595450]
- [16] McGregor L, Makela V, Darling SM, et al. Fraser syndrome and mouse blebbed phenotype caused by mutations in FRAS1/Fras1 encoding a putative extracellular matrix protein. Nat Genet. 2003;34(2):203-208. doi:10.1038/ng1142. PMID:12766769. [PubMed 12766769]
- [17] van Haelst MM, Maiburg M, Baujat G, et al. Molecular study of 33 families with Fraser syndrome new data and mutation review. Am J Med Genet A. 2008;146A(17):2252-2257. doi:10.1002/ajmg.a.32440. PMID:18671281. [PubMed 18671281]






