

目次

Fraser症候群(フレイザー症候群)は、生まれつき目・指・腎臓・気道などにさまざまな形の異常を生じる、とてもまれな遺伝性の病気です。目の上を皮膚が覆う潜伏眼(cryptophthalmos/クリプトフタルモス)や、指どうしがくっつく皮膚性合指趾(ごうししし)が代表的な特徴として知られていますが、症状の重さや組み合わせは人によって大きく異なります。原因となる遺伝子は、これまでに FRAS1・FREM2・GRIP1 の3つが確立しています。この記事では、Fraser症候群とはどんな病気か、なぜ起こるのか、どう診断するのか、そして遺伝や出生前診断、再発リスクをどう考えればよいのかを、遺伝医学の知見に基づいて解説します。
Q. Fraser症候群とはどんな病気ですか?まず結論だけ知りたいです
A. Fraser症候群は、目(潜伏眼)・指趾の癒合(皮膚性合指趾)・腎臓や尿路の異常・気道の異常などが、さまざまな組み合わせで生まれつき現れる、常染色体潜性(劣性)遺伝の希少な多発先天異常症候群です。原因は FRAS1・FREM2・GRIP1 という遺伝子の両アレルに生じる病的バリアントで、これらは胎児期に皮膚と土台をくっつける「のり」の役割をするしくみに関わっています。症状の重さは、胎児期・新生児期に命に関わる重症例から、成人まで生活する比較的軽い例まで幅広く、予後は目の見た目よりも腎臓と気道の状態に大きく左右されます。
- ➤どんな病気か → 目・指・腎・気道・外性器などに生まれつきの異常が組み合わさって現れる希少疾患
- ➤原因 → FRAS1・FREM2・GRIP1 いずれかの遺伝子の両アレルに病的バリアントが生じること
- ➤遺伝のしかた → 常染色体潜性(劣性)。両親が保因者の場合、各妊娠での再発リスクは25%
- ➤診断 → 主要項目・副項目からなる臨床診断基準(van Haelst 2007)と遺伝子検査を組み合わせる
- ➤予後を決めるもの → 目の見た目ではなく、両側腎無形成・肺の未熟さ・気道の狭窄や閉鎖
🧬 Fraser症候群の基本情報
| 項目 | 内容 |
|---|---|
| 読み方・別名 | フレイザー症候群。潜伏眼・合指趾症候群(cryptophthalmos-syndactyly syndrome)とも呼ばれます |
| 主な特徴 | 潜伏眼(cryptophthalmos)、皮膚性合指趾、腎・尿路の異常、外性器の形成異常、喉頭・気管の異常 |
| 原因遺伝子 | FRAS1・FREM2・GRIP1(いずれも両方のコピーの変化で発症)[2][3][4] |
| 遺伝形式 | 常染色体潜性(劣性)遺伝。両親が保因者なら各妊娠の再発リスクは25% |
| 頻度 | ヨーロッパの登録研究で出生10万人あたり約0.2人(およそ50万人に1人)と報告[7]。胎児死亡例を含めるとより高くなると考えられます |
| 予後に関わる要素 | 両側腎無形成に伴う肺の未熟さ(肺低形成)、重度の喉頭・気管の異常 |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた疾患解説です。特定の検査をお勧めするものではありません。
1. Fraser症候群とは ─ 目・指・腎・気道の異常が組み合わさる病気
Fraser症候群(フレイザー症候群)は、胎児期の体づくりの途中で、複数の臓器に生まれつきの異常が同時に生じる多発先天異常症候群のひとつです。もともとは、目の上を皮膚が覆う潜伏眼(cryptophthalmos/クリプトフタルモス)と、指どうしがくっつく皮膚性合指趾(syndactyly/ごうししし)を組み合わせた「潜伏眼・合指趾症候群」として知られてきました[1]。
その後、多くの患者さんを集めた検討によって、目の異常がなくてもFraser症候群と診断できることがわかってきました[12]。現在では「目・四肢・腎尿路・生殖器・気道を中心とした発生の異常」というとらえ方が実際的です。特徴的な症状がひとつ欠けていても、ほかの臓器に典型的な組み合わせがあればこの病気を考えます。
💡 用語解説:潜伏眼(cryptophthalmos)
まぶたが正常に分かれずに、皮膚が目の上を連続して覆っている状態です。完全に覆うもの(完全型)から、まぶたの一部だけ形成が不十分なもの(不完全型・軽症型)まで幅があります。完全型では、皮膚の下の角膜(黒目の表面)や眼球そのものも十分に育っていないことがあり、手術でまぶたの形を作れても見え方の回復は限られる場合があります。
重症度の幅は非常に大きいことが、この病気の大切な特徴です。両側の腎臓が作られない(両側腎無形成)例や、のど・気管が重度に狭い・ふさがっている例では、胎児期や新生児期に命に関わります。一方で、片側だけの腎臓の異常や、治療できる範囲の気道・尿路の異常であれば、成人まで生活する比較的軽い例も報告されています[1]。つまり「Fraser症候群だから予後はこう」と一律に決めることはできず、実際にどの臓器がどの程度侵されているかで見通しが変わります。
2. どれくらいまれか、なぜ起こるのか
頻度 ─ 「何人に1人」は幅を持って理解する
Fraser症候群は非常にまれな病気で、正確な発生頻度を1つの数字で示すのは簡単ではありません。ヨーロッパの先天異常登録ネットワーク(EUROCAT)を用いた研究では、1990年から2008年のあいだに約1,290万出生あたり26例が登録され、最小の推定有病率は出生10万人あたり約0.2人(およそ50万人に1人)と報告されています[7]。
ただし、この「生まれた赤ちゃんあたりの頻度」は、受胎したときの本当の頻度を大きく下回っている可能性があります。Fraser症候群では重症の胎児死亡や妊娠の中断が少なくないため、生児出生だけを分母にすると数が小さく見えるからです。実際、公的な医療情報サイトでは、生まれた児ではおよそ20万人に1人、胎児死亡例ではおよそ1万人に1人という概算も紹介されています[1]。登録の方法や対象期間、死産や中断の扱いによって推定値は大きく変わるため、「世界で一律に何人に1人」と精密に言うことは避けたほうが正確です。
💡 用語解説:常染色体潜性(劣性)遺伝
ヒトの遺伝子は父由来・母由来の2つのコピーを持っています。常染色体潜性(劣性)遺伝の病気は、両方のコピーの働きが失われたときに発症します。片方だけ変化を持つ人は保因者(キャリア)と呼ばれ、多くは症状が出ません。血のつながりのあるご両親(血族婚)では、同じ変化を両親がそろって持つ確率が高くなるため、こうした病気が現れやすくなります。実際、Fraser症候群の家系でも血族婚が一定の割合で報告されています[7]。
発生の仕組み ─ 皮膚と土台をつなぐ「のり」の異常
Fraser症候群の中心には、胎児期に皮膚(表皮)とその下の土台(基底膜・間葉組織)をしっかりくっつけるしくみの破綻があります。原因遺伝子から作られる FRAS1 と FREM2 は、基底膜に並んで細胞外マトリックス(細胞のあいだを埋める構造)の複合体を作り、表皮と土台の接着を保っています[11]。
この接着がうまくいかないと、胎児期に皮膚の下に小さな水ぶくれ(水疱)ができ、その後の臓器づくりが物理的にじゃまされると考えられています。マウスの「bleb(水疱)」変異体でも同じように表皮下の水疱ができ、目のまぶたの癒合・指の癒合・腎臓の形成異常が生じることから、ヒトの潜伏眼・合指趾・腎形成異常をひとつの仕組みで説明する重要な手がかりになりました[2][11]。
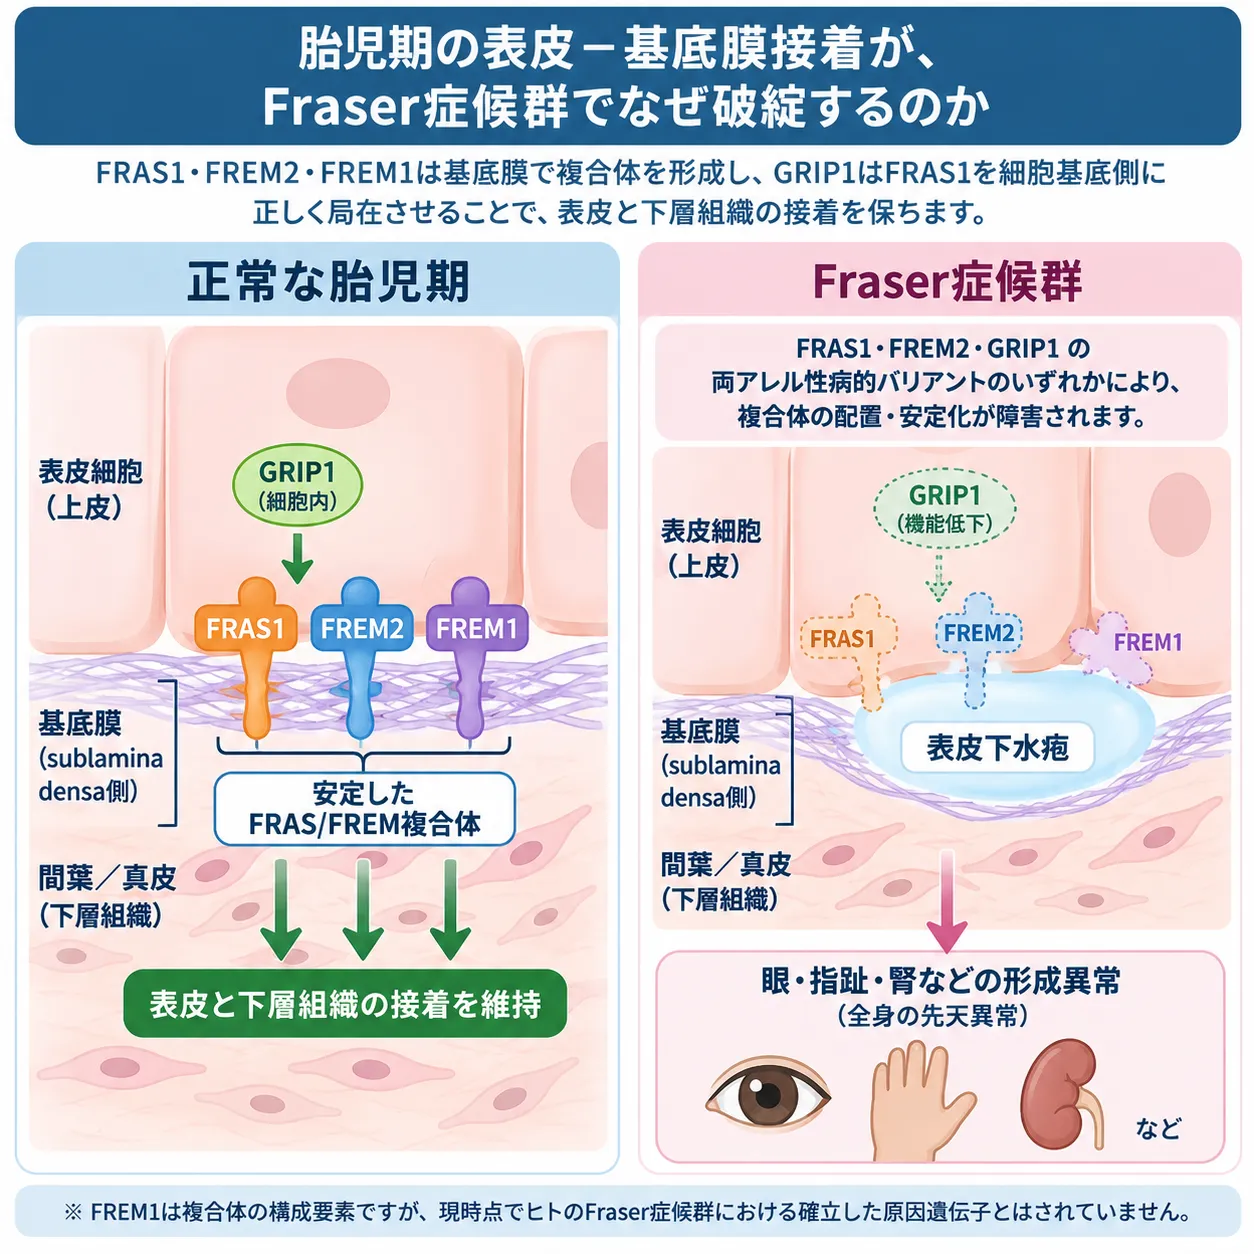
胎児期にはFRAS1・FREM2・FREM1などからなるFRAS/FREM複合体が基底膜で機能し、GRIP1によるFRAS1の適切な局在とともに表皮と下層組織の接着を支えます。Fraser症候群ではFRAS1・FREM2・GRIP1の両アレル性病的バリアントによりこの仕組みが障害され、表皮下水疱を介して眼・指趾・腎などの先天異常につながると考えられています。FREM1も複合体の構成要素ですが、古典的Fraser症候群の確立した原因遺伝子には含まれません。
3つめの原因遺伝子 GRIP1 は、細胞の内側で働く「足場タンパク質」で、FRAS1/FREM系のタンパク質を正しい場所に配置するのを助けています[4]。つまり、複合体そのものを作る部品(FRAS1・FREM2)と、その部品を正しく配置する裏方(GRIP1)のどちらが欠けても、同じような接着不全が起こり、Fraser症候群につながります。なお、この模式図はヒトの遺伝学とマウス研究をまとめた病態モデルであり、個々の患者さんでどの臓器がどの程度侵されるかを正確に予測できるほど決まりきったものではありません。
🩺 院長コラム【「見た目の重さ」と「命の重さ」は必ずしも一致しない】
Fraser症候群では、外から見てわかる特徴と、生命予後を左右する要素は分けて考える必要があります。目の状態は外見に直結するため注目されやすい一方、生命予後に大きく関わるのは腎臓と気道の異常です。両側腎無形成では羊水が極端に減り、肺が十分に育たないという連鎖が起こります。
遺伝医学では、目に見える所見だけで見通しを決めつけず、生命予後に関わる腎臓・肺・気道の状態を客観的に評価することが重要です。Fraser症候群では表現型の幅が大きいため、個々の臓器所見と分子診断を組み合わせ、一次情報に基づいて評価する必要があります。
3. 症状 ─ 臓器ごとに見ていく
Fraser症候群では、複数の臓器に異なる形の異常が同時に現れます。ここでは代表的な臓器ごとに、どのような所見がみられるかを整理します。人によって組み合わせも重さも異なる点を、あらかじめ念頭に置いてお読みください。
目・まぶた
完全潜伏眼、不完全潜伏眼、ごく軽いまぶたの形成異常、小眼球(眼球が小さい)、眼球形成不全、涙の通り道の異常などがみられます。完全潜伏眼では、単に皮膚がまぶたを覆っているだけでなく、その下の角膜や眼球自体も強く形成異常を示すことがあります。この場合、手術でまぶたの形を整えられても、見え方の回復は限られることがあります。
手・足(皮膚性合指趾)
指どうし・趾どうしが皮膚でつながる皮膚性合指趾が、この病気で最も特徴的な所見のひとつです。手の指にも足の趾にも及びます。骨まで癒合しているか、動きにどの程度影響するかによって、手術を行う時期や方法を一人ひとりに合わせて検討します。
腎臓・尿路
片側または両側の腎無形成(腎臓が作られない)、腎低形成・異形成(十分に育たない・形が異常)、尿の通り道がふさがる閉塞性の異常などが報告されます。特に両側腎無形成は、羊水が極端に少なくなり(羊水過少)、その結果として肺が十分に育たない(肺低形成)ため、実質的に命に関わる所見です。予後を評価するうえで最優先に確認すべき部分です。
💡 なぜ腎臓の異常が肺の問題につながるのか
胎児の腎臓は尿を作り、その尿が羊水の大切な供給源になっています。両方の腎臓が働かないと羊水が極端に減り、胎児の肺がふくらむ「練習」ができず、肺が十分に育ちません。この一連のつながりはポッター連鎖(Potter sequence)と呼ばれ、Fraser症候群で腎臓の異常が生命予後に直結する理由になっています。だからこそ、出生前に疑われた場合は、腎臓と羊水量の評価がとても重要になります。
のど・気管(気道)
喉頭(のど)の形成不全、喉頭の狭窄・閉鎖、気管の狭窄などが重要です。出生直後に呼吸や気管への管の挿入が難しくなる可能性があるため、出生前に疑われる場合の分娩計画では、気道の評価が腎臓の評価と並ぶ最重要項目になります。
外性器・肛門
外性器がはっきりしない状態(外性器の形成異常)、停留精巣、内性器の異常、肛門がふさがっている・狭い(鎖肛・肛門狭窄)などがみられることがあります。生まれた直後に見た目だけで性別や性腺の働きを断定せず、染色体・遺伝子検査、内性器の画像、必要な内分泌の評価を組み合わせて総合的に判断するのが適切です。なお、外性器がはっきりしない状態は性分化疾患(DSD)として扱い、古い「半陰陽」という言葉は用いません。
4. 診断基準 ─ 主要項目と副項目で考える
Fraser症候群の臨床診断には、現在も van Haelst らが2007年に改訂した基準が最も実際的です[5]。これは、59例を再解析して、以前の基準(Thomas ら 1986年)を見直したもので、それまで軽視されがちだった尿路と気道の異常を重視した点が特徴です[5][12]。主要項目と副項目に分け、その組み合わせで診断を支持します。
📋 van Haelst 2007 改訂診断基準
| 分類 | 項目 | 臨床的な意味 |
|---|---|---|
| 主要 | 皮膚性合指趾 | 指・趾のどちらにも及びうる代表的な所見 |
| 主要 | 潜伏眼スペクトラム | 完全型だけでなく、不完全型・軽症のまぶた形成異常も含む |
| 主要 | 尿路の異常 | 腎無形成・腎異形成・尿路の形成異常など。生命予後上とくに重要 |
| 主要 | 外性器の形成異常 | 陰核肥大様の所見、陰茎の形成異常、停留精巣などを含みうる |
| 主要 | 喉頭・気管の異常 | 狭窄・形成不全・閉鎖など。新生児の気道リスクの中心 |
| 主要 | 陽性の家族歴 | 常染色体潜性遺伝と矛盾しない、きょうだいの罹患など |
| 副 | 肛門・直腸の異常 | 肛門狭窄・鎖肛など |
| 副 | 耳介の形成異常 | 耳の形の異常・低い位置の耳など |
| 副 | 頭蓋骨の骨化異常 | まれだが FRAS1 に関連した例で注目された所見 |
| 副 | 臍の異常 | 臍の低い付着・臍ヘルニアなど |
| 副 | 鼻の形成異常 | 鼻翼・鼻梁などの形の異常 |
診断の目安:主要3項目、または主要2項目+副2項目、または主要1項目+副3項目のいずれかで臨床診断を支持します[5]。
口唇口蓋裂、心臓の異常、そのほかの筋骨格の異常、知的障害なども起こりうるものの、2007年の改訂では中心的な診断項目からは外されました[5]。以前の Thomas 基準とは主要・副項目の構成が異なるため、過去の報告を比べるときは「どちらの基準を使ったか」を確認する必要があります。腎・尿路の異常(CAKUT)は診断上も予後上も重視される所見です。
5. 原因遺伝子 ─ FRAS1・FREM2・GRIP1
古典的なFraser症候群の確立した原因遺伝子は、FRAS1・FREM2・GRIP1 の3つです。歴史的には、2003年に McGregor らが FRAS1 を、2005年に Jadeja らが FREM2 を、2012年に Vogel らが GRIP1 の、いずれも両方のコピーの病的な変化を原因として確立しました[2][3][4]。
🧬 3つの原因遺伝子
| 遺伝子 | 役割・確立した研究 | 表現型・解釈 |
|---|---|---|
| FRAS1 | 基底膜の細胞外マトリックスに関わるタンパク質。McGregor ら(2003年)が複数の家系で変化を同定[2] | これまでで最も頻度の高い原因で、分子診断がついた例のおよそ半数に関わると概説されます[1]。軽症から致死型まで幅広い |
| FREM2 | FRAS1 と協力して同じ複合体を作るタンパク質。Jadeja ら(2005年)が FRAS1 と連鎖しない患者で同定[3] | FRAS1 型と臨床的に大きく重なり、遺伝子の種類だけから重症度を確実に予測することはできません |
| GRIP1 | FRAS/FREM系タンパク質を正しく配置する足場タンパク質。Vogel ら(2012年)が血族婚家系で同定[4] | 典型的なFraser症候群を生じることが直接示されました。既知の例は FRAS1 より少数です |
💡 用語解説:FREM1 はどう位置づけるか
FREM1 という近い遺伝子も、FRAS/FREM複合体に関わります。ただし、ヒトでは主に MOTA症候群 や BNAR症候群 という「Fraserに近いけれど別の病気」との関連が確立しており、古典的Fraser症候群の第4の確立原因として扱うのは慎重にすべきです。検査パネルに FREM1 が含まれること自体は有用ですが、FREM1 の変化が見つかっただけで「古典的Fraser症候群」と分類するのではなく、MOTA/BNAR を含む所見との適合性を評価する必要があります[1]。
遺伝子の種類から重症度は予測できない
現時点で臨床的に重要な結論は、はっきりした遺伝子型と表現型の対応(どの遺伝子なら軽い・重いという関係)は確立していないという点です。33家系を解析した分子研究では、FRAS1 の変化を持つ例で頭蓋骨の骨化異常や臍の低い付着が多い可能性が示唆されましたが、統計的に確実な関連とまでは言えませんでした[6]。同じFRAS1の変化を持つ家系で、まったく異なる表現型が共存した報告もあります。
GRIP1 の変化でも典型的な表現型が報告されているため、「GRIP1 なら軽い」といった単純な遺伝子別の予後分類は支持されません。したがって予後を説明するときは、遺伝子の種類よりも、実際に確認された腎臓・肺・喉頭や気管・眼球形成の程度を優先して考える必要があります。
6. 遺伝子検査 ─ どう進めるか
2026年9月の時点で、Fraser症候群に特化した遺伝子検査について一律の検査順序は確立していません。そのため、以下は既知の病気の仕組みと、現代の先天異常に対するゲノム診断の考え方を組み合わせた実務的な整理として読んでください。
家系内で原因となる変化がすでに確定している場合は、まずその変化を狙って調べるのが最も早く、解釈も明快です。まだ診断がついていない患者さんで臨床像が典型的なら、少なくとも FRAS1・FREM2・GRIP1 を含むNGSパネル(先天異常・潜伏眼・腎尿路異常に関連する遺伝子をまとめて調べる検査)が合理的です。パネルを選ぶときは、1文字レベルの変化(SNV/indel)だけでなく、可能ならエクソン単位の欠失・重複(CNV)も検出できるかを確認できると理想的です。
パネルで見つからない、臨床像が非典型、複数の鑑別疾患がある、あるいは「Fraserに似ているが既知の3遺伝子で説明できない」場合は、患者さんとご両親をセットで調べるトリオ全エクソーム検査(ES/WES)や、可能なら全ゲノム検査(GS)を検討する価値が高くなります。米国のACMG(米国医学遺伝学・ゲノム学会)は、先天異常や発達の遅れ・知的障害のある小児に対して、ES/GSを第一または第二段階の検査として使うことを強く推奨しています[8]。
💡 用語解説:見つかった変化の「意味づけ」
検出された変化は、病的・おそらく病的・意義不明(VUS)・おそらく良性・良性という段階に分類します。常染色体潜性の病気では、2つの病的な変化が父由来・母由来に分かれて存在するかの確認が重要で、そのためにご両親の検査(分離解析)が診断の精度を大きく高めます。VUS(意義不明の変化)だけを根拠に確定診断や胎児の予後の断定、妊娠に関する取り返しのつかない判断を行うべきではありません。
7. 出生前診断・遺伝と再発リスク
出生前の超音波でわかること・わからないこと
Fraser症候群は、重症例では出生前の超音波で疑うことができます。歴史的には妊娠18週前後で、目の異常を示唆する所見・合指趾・腎無形成や閉塞性の尿路異常・羊水過少の組み合わせから診断された例があります。現在は、腎臓・膀胱、羊水量、眼窩と眼球、手足、外性器、肺、喉頭・気管、肛門周囲、心臓を系統的に評価するのが合理的です[9]。
ただし、超音波だけでは、とくに羊水が強く減っているときに顔や手足・外性器が描出しにくくなることがあり、Fraser症候群に特有の超音波所見があるわけではありません。そのため、家族歴がある場合や複数の特徴的な異常を認める場合は、分子診断を併用する意義が高くなります。家系内で病的な変化がわかっていれば、絨毛検査や羊水検査で得たDNAを使って、その変化を直接調べることができます。
再発リスクと次回妊娠の選択肢
両親が同じ原因遺伝子の病的な変化を1つずつ持つ、典型的な常染色体潜性の家系では、各妊娠は独立していて、罹患児が25%、症状のない保因者が50%、変化を受け継がない児が25%となります。性別による基本的な再発率の差はありません。実際、Fraser症候群の家系でも「次の妊娠の再発リスクは25%」として遺伝カウンセリングが行われています[9]。
一方で、患者さん本人の2つの原因の変化がまだ確定していない場合は、25%という数値を機械的に当てはめる前に、診断の確からしさ、ご両親の血縁関係、CNVや未検出の変化の可能性、別の病気の可能性を検討すべきです。条件が整えば、体外受精と組み合わせる着床前診断(PGT-M)も選択肢のひとつになります。実際に、繰り返し罹患した家系で全エクソーム検査により FRAS1 の変化を確定し、着床前診断を伴う生殖医療につなげた症例が報告されています[9]。これは「実施できる」ことを示す症例レベルの報告であって、すべてのご家族にPGTを勧める比較試験ではありません。
8. 治療と予後
Fraser症候群には、遺伝子の仕組みそのものを修正する確立した治療はありません。管理は、命に関わる異常を優先した臓器別の治療、再建手術、機能の支援、長期のフォローで構成されます。症例が非常に少ないため、Fraser症候群に特化した比較試験や統一された手術プロトコルはなく、多くの治療の考え方は症例の積み重ねと、臓器ごとの標準的な小児先天異常治療から応用されています[10]。
周産期・初期の評価
出生前に疑われる重症例では、まず気道と腎臓・肺が生きていける状態かを評価します。喉頭・気管の狭窄や閉鎖が疑われる場合には、分娩のときに新生児科・熟練した小児麻酔科・耳鼻咽喉科や気道外科がすぐ対応できる環境が望まれます。両側腎無形成、重度の肺低形成、上気道の完全な閉鎖などがある場合は、蘇生の可能性や治療の目標について、出生前からご家族と共有しておくことが大切です。生存した児では、腎臓の超音波と腎機能、尿路の形、気道、目・眼球、心臓、聴覚、肛門の開通、外性器・内性器、手足の機能を、幅広く評価するのが実務的です。
外科・多職種での治療
治療の優先順位は、原則として命と臓器の機能に沿います。気道に重度の異常がある場合は、気管への管の挿入、気管切開、気道の再建などが、一人ひとりの解剖に応じて必要になりえます。目については、潜伏眼の程度と眼球の構造を画像や手術中の所見で評価したうえで、まぶたの形成、表面の再建、角膜の保護などを検討します。完全型で眼球自体が強く形成異常であれば視力回復の可能性は低く、手術の目的は眼の表面の保護・整容・眼窩の発育の支援へと移ります。手足の合指趾は、機能・成長・骨の癒合・皮膚の量をふまえて分離手術を計画します。肛門・直腸の異常に閉塞があれば早期の小児外科治療が必要になり、尿路は残っている腎機能・閉塞・感染のリスクに応じて管理します。
したがって理想的なチームは、新生児科・小児科、臨床遺伝、耳鼻咽喉科・気道外科、小児麻酔、眼科・眼形成外科、小児腎臓・泌尿器、小児外科、形成・手外科に、必要に応じて循環器、内分泌、婦人科、聴覚、リハビリ、心理・社会的支援を加えた、多職種の連携になります。これは1つのFraser症候群ガイドラインが定めた固定のチームではなく、多臓器に及ぶ表現型から導かれる連携のモデルです。
予後 ─ 見通しには大きな幅がある
予後には非常に大きな幅があります。公的な医療情報でも、胎児・新生児死亡から成人生存までの幅が明記されています[1]。重症例の死亡は、主に両側腎無形成に伴う羊水過少・肺低形成や、重度の喉頭・気管の異常による呼吸の障害に関連します。したがって、潜伏眼の程度だけで生命予後を推定するのは適切ではありません。生存した方の長期の見通しについては大規模な自然歴研究がなく、平均余命を信頼できる数字で示すことはできません。片側の腎臓の異常や治療できる範囲の気道・尿路の異常であれば長期の生存が可能ですが、視覚・聴覚・腎機能・手足の機能・再建手術・心理社会的な課題を、長期にわたって追っていく必要があります。
9. 間違えやすい病気(鑑別診断)
Fraser症候群は、いくつかの病気と所見が重なります。似た病気と区別する鍵を整理します。
🔍 主な鑑別と区別の鍵
| 病気 | 重なる点 | 区別の鍵 |
|---|---|---|
| 非症候性の潜伏眼/症候性小眼球症 | まぶた・眼球の異常 | 合指趾・腎尿路・気道・外性器の組み合わせと、FRAS1/FREM2/GRIP1 の変化を確認する |
| MOTA症候群/BNAR症候群 | まぶた・鼻・肛門・腎尿路に重なりうる | FREM1 に関連する病気で、古典的Fraserとは区別する。生物学的には「Fraserスペクトラム」に近い |
| 多発先天異常症候群(Fryns症候群など) | 腎・四肢・顔面・肺や横隔膜の異常 | 横隔膜ヘルニアなどの全体像とゲノム検査で鑑別する |
| Frasier症候群(名称が酷似) | 名前がとても似ている | まったく別の病気。WT1 に関連する腎症や性分化の問題が中心で、Fraser症候群とは原因も臨床像も異なる |
※日本語で検索するときは「Fraser症候群」と「Frasier症候群」の混同にご注意ください。名前は似ていますが、まったく別の病気です。
10. よくある誤解
誤解①「目の異常がなければFraser症候群ではない」
潜伏眼は代表的な所見ですが、必須ではありません。目の異常がなくても、合指趾・腎尿路・気道などに典型的な組み合わせがあり、原因遺伝子の変化が確認されればFraser症候群と診断されます。
誤解②「見た目が重いほど命に関わる」
命に最も関わるのは、外から見える目の状態ではなく、腎臓と気道です。両側腎無形成による肺の未熟さや、重度の気道の異常が予後を大きく左右します。
誤解③「原因の遺伝子がわかれば重症度も決まる」
現時点で、遺伝子の種類から重症度を確実に予測することはできません。「GRIP1 なら軽い」といった単純な分類は支持されていません。実際の臓器の状態で見通しを考えます。
誤解④「まれな病気だから次の子には関係ない」
常染色体潜性の遺伝形式のため、両親が保因者の場合は各妊娠で25%の再発リスクがあります。次回妊娠に向けて、出生前診断や着床前診断を相談できます。
まとめ ─ 「見える所見」と「見えない要素」を分けて考える
Fraser症候群は、目・指趾・腎尿路・気道・外性器などにさまざまな形の異常が組み合わさって現れる、まれな常染色体潜性の多発先天異常症候群です。原因は FRAS1・FREM2・GRIP1 という遺伝子で、胎児期に皮膚と土台をつなぐしくみが破綻することが、幅広い臓器の形成異常につながると考えられています[2][4][11]。
診断は van Haelst 2007 の臨床基準と遺伝子検査を組み合わせ、遺伝子の種類ではなく実際に確認された臓器の状態で予後を考えるのが要点です[5]。次回妊娠に向けては、家系内の変化が確定していれば出生前診断や着床前診断が選択肢になり、その前提として正確な分子診断と遺伝カウンセリングが役立ちます。まだわかっていないことも多い病気ですが、正確な診断に基づいて、利用可能な選択肢を検討することが重要です。
よくある質問(FAQ)
Q1. Fraser症候群(フレイザー症候群)とはどんな病気ですか?
目の上を皮膚が覆う潜伏眼、指どうしがくっつく皮膚性合指趾、腎臓や尿路の異常、外性器の形成異常、喉頭・気管の異常などが、さまざまな組み合わせで生まれつき現れる、まれな遺伝性の病気です。常染色体潜性(劣性)遺伝で、原因遺伝子は FRAS1・FREM2・GRIP1 の3つが確立しています。症状の重さは、胎児期・新生児期に命に関わる重症例から成人まで生活する軽い例まで幅広くあります。
Q2. Fraser症候群は遺伝しますか?次の子への再発リスクは?
常染色体潜性(劣性)遺伝の病気です。両親がそれぞれ同じ原因遺伝子の病的な変化を1つずつ持つ場合、各妊娠での再発リスクは25%、症状のない保因者となる確率は50%、変化を受け継がない確率は25%です。性別による基本的な差はありません。患者さん本人の2つの変化がまだ確定していない場合は、この数値を当てはめる前に診断の確からしさや血縁関係などを確認する必要があります。
Q3. 出生前に診断できますか?
重症例では、妊娠中の超音波で腎無形成・羊水過少・合指趾・目の異常などの組み合わせから疑うことができます。ただしFraser症候群に特有の超音波所見はなく、羊水が強く減っていると描出が難しくなります。家系内で原因となる変化がわかっていれば、絨毛検査や羊水検査で得たDNAを使ってその変化を直接調べることができます。
Q4. 予後は何によって決まりますか?
目の見た目ではなく、両側腎無形成に伴う肺の未熟さ(肺低形成)と、重度の喉頭・気管の異常が最も予後を左右します。片側だけの腎臓の異常や、治療できる範囲の気道・尿路の異常であれば、長期の生存が可能です。症例が少なく大規模な自然歴研究がないため、平均余命を1つの数字で示すことはできません。
Q5. 「Frasier症候群」と同じですか?
いいえ、別の病気です。名前がとても似ていますが、Frasier症候群はWT1という遺伝子に関連する腎症や性分化の問題が中心で、Fraser症候群とは原因も臨床像も異なります。日本語で調べるときは表記の違いにご注意ください。
🏥 遺伝性疾患・遺伝子検査のご相談
遺伝性の病気や遺伝子検査の結果の意味、出生前診断や再発リスクについて
お考えの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] Fraser syndrome. MedlinePlus Genetics(米国国立医学図書館). [MedlinePlus]
- [2] McGregor L, et al. Fraser syndrome and mouse blebbed phenotype caused by mutations in FRAS1/Fras1 encoding a putative extracellular matrix protein. Nat Genet. 2003;34(2):203-208. doi:10.1038/ng1142. [PubMed 12766769]
- [3] Jadeja S, et al. Identification of a new gene mutated in Fraser syndrome and mouse myelencephalic blebs. Nat Genet. 2005;37(5):520-525. doi:10.1038/ng1549. [PubMed 15838507]
- [4] Vogel MJ, et al. Mutations in GRIP1 cause Fraser syndrome. J Med Genet. 2012;49(5):303-306. doi:10.1136/jmedgenet-2011-100590. [PubMed 22510445]
- [5] van Haelst MM, Scambler PJ; Fraser Syndrome Collaboration Group; Hennekam RCM. Fraser syndrome: a clinical study of 59 cases and evaluation of diagnostic criteria. Am J Med Genet A. 2007;143A(24):3194-3203. doi:10.1002/ajmg.a.31951. [PubMed 18000968]
- [6] van Haelst MM, et al. Molecular study of 33 families with Fraser syndrome: new data and mutation review. Am J Med Genet A. 2008;146A(17):2252-2257. doi:10.1002/ajmg.a.32440. [PubMed 18671281]
- [7] Barisic I, et al. Fraser syndrome: epidemiological study in a European population. Am J Med Genet A. 2013;161A(5):1012-1018. doi:10.1002/ajmg.a.35839. [PubMed 23532946]
- [8] Manickam K, et al.; ACMG Board of Directors. Exome and genome sequencing for pediatric patients with congenital anomalies or intellectual disability: an evidence-based clinical guideline of the American College of Medical Genetics and Genomics (ACMG). Genet Med. 2021;23(11):2029-2037. doi:10.1038/s41436-021-01242-6. [PubMed 34211152]
- [9] Ou TY, Tsai MC, Kuo PL, Lee NC, Chou YY. Whole exome sequencing identifies a novel FRAS1 mutation and aids in vitro fertilization with preimplantation genetic diagnosis in Fraser syndrome. Taiwan J Obstet Gynecol. 2022;61(3):521-524. doi:10.1016/j.tjog.2022.03.022. [PubMed 35595450]
- [10] Pham XTT, Nguyen PN, Hoang XS. Fraser Syndrome: A Narrative Review Based on a Case from Vietnam and the Past 20 Years of Research. Diagnostics (Basel). 2025;15(13):1606. doi:10.3390/diagnostics15131606. [PubMed 40647604]
- [11] Petrou P, Makrygiannis AK, Chalepakis G. The Fras1/Frem family of extracellular matrix proteins: structure, function, and association with Fraser syndrome and the mouse bleb phenotype. Connect Tissue Res. 2008;49(3):277-282. doi:10.1080/03008200802148025. [PubMed 18661360]
- [12] Slavotinek AM, Tifft CJ. Fraser syndrome and cryptophthalmos: review of the diagnostic criteria and evidence for phenotypic modules in complex malformation syndromes. J Med Genet. 2002;39(9):623-633. doi:10.1136/jmg.39.9.623. [PubMed 12205104]






