

目次
- 1 1. MN1遺伝子とは ─ 名前と実像のギャップ
- 2 2. 遺伝子とタンパク質の基礎生物学
- 3 3. MN1のはたらき ─ 何とつながって、何を調整するのか
- 4 4. なぜ1つの遺伝子が、まったく違う病気に分かれるのか
- 5 5. MCTT(MN1 C末端切断)症候群/CEBALID症候群
- 6 6. もう一つの顔 ─ 口蓋裂を中心とするタイプ
- 7 7. 白血病とのかかわり ─ 「量」が問題になる世界
- 8 8. 脳腫瘍・髄膜腫との関係を正しく理解する
- 9 9. 診断・遺伝の考え方・遺伝カウンセリング
- 10 10. よくある誤解
- 11 まとめ ─ 1つの遺伝子を、4つの顔で理解する
- 12 よくある質問(FAQ)
- 13 参考文献
- 14 関連記事

📍 クイックナビゲーション
MN1(エムエヌワン)は、細胞の中で遺伝子のはたらきを調整する「調整役」のタンパク質をつくる遺伝子です。この遺伝子でおもしろいのは、同じ遺伝子なのに、変化が起こる「場所」や「性質」によって、まったく別の病気につながるという点です。ある種の変化は、発達や顔かたち・脳の形づくりに関わるMN1関連疾患(MCTT/CEBALID症候群)を、別の変化は口蓋裂(こうがいれつ)を、そして遺伝とは別のしくみでの過剰なはたらきは白血病や特殊な脳腫瘍を引き起こします。この記事では、MN1遺伝子とは何か、なぜ1つの遺伝子が複数の病気に関わるのか、そして診断や遺伝の考え方まで、現在の医学的知見に基づいて整理します。
Q. MN1遺伝子とは何ですか?まず結論だけ知りたいです
A. MN1遺伝子は、22番染色体にあり、細胞の核の中で「転写コレギュレーター」として、ほかの遺伝子のはたらきを調整するタンパク質をつくる遺伝子です。この遺伝子は、変化の起こる場所や性質によって、発達や脳・顔かたちに関わるMCTT(CEBALID)症候群、口蓋裂、そして白血病や特殊な脳腫瘍という、性質の異なる病気につながります。とくに、タンパク質の後ろ側(C末端)が途中で切れてしまう変化は、単に「はたらきが失われる」のではなく「異常なタンパク質が余分にはたらく(機能獲得)」ことで発達に影響すると考えられています。
- ➤正体 → 22番染色体にある、核内で遺伝子発現を調整する「転写コレギュレーター」の設計図
- ➤1つの遺伝子・複数の病気 → 変化の場所と性質で、MCTT症候群・口蓋裂・白血病・脳腫瘍と、まったく異なる病態につながる
- ➤MCTT症候群 → C末端が切れた異常タンパク質による発達・顔かたち・脳の形づくりの病気。多くは新生(de novo)変異
- ➤白血病との関係 → MN1が「過剰にはたらく」ことが白血病づくりに関わる。遺伝する病気とは別のしくみ
- ➤名前の由来に注意 → 「髄膜腫(Meningioma)」に由来する名前だが、ありふれた髄膜腫の主要な原因遺伝子ではない
🧬 MN1遺伝子の基本情報
| 項目 | 内容 |
|---|---|
| 遺伝子名・読み方 | MN1(エムエヌワン)。正式名称は「MN1 proto-oncogene, transcriptional regulator」。名前は発見された腫瘍「Meningioma(髄膜腫)」に由来 |
| 遺伝子番号 | HGNC:7180/NCBI Gene ID 4330[1] |
| 場所(座位) | 22番染色体長腕 22q12.1(GRCh38でchr22:約27.75〜27.80 Mb)[1] |
| タンパク質の性質 | 核内の転写コレギュレーター。約1,320アミノ酸。酵素のような明確なドメインを持たず、天然変性領域(IDR)に富む |
| 主な関連疾患 | MN1 C末端切断症候群(MCTT/CEBALID症候群、OMIM 618774)、口蓋裂、急性骨髄性白血病、MN1変化を伴う脳腫瘍 |
| 遺伝形式(MCTT) | 常染色体顕性(優性)。確認例の多くは新生(de novo)変異[6] |
※本記事は一般の方と遺伝診療に関わる方の両方に向けた解説です。特定の検査を勧めるものではありません。
1. MN1遺伝子とは ─ 名前と実像のギャップ
MN1という名前は、1995年に一つの髄膜腫(ずいまくしゅ:脳をつつむ膜から生じる腫瘍)の中で、22番染色体を切断する染色体転座が見つかったことに由来します。このとき切断されていた遺伝子が「Meningioma 1」、略してMN1と名づけられました[2]。ところが、その後の研究で明らかになったのは、名前とは裏腹に、MN1はありふれた髄膜腫の主要な原因遺伝子ではないということでした。むしろ発達の病気や白血病、特殊な脳腫瘍とのつながりのほうが、はるかにはっきりしています。名前が実像に追いついていない、少し変わった遺伝子なのです。
現在の正式な情報では、MN1は22番染色体の長腕(22q12.1)にあり、ゲノム上でおよそ53キロ塩基(塩基が5万3千個ぶん)にわたる、わずか2つのエクソン(タンパク質の設計情報が書かれた部分)からなる遺伝子として登録されています[1]。つくられるタンパク質は約1,320個のアミノ酸からなる大きなもので、細胞の核の中ではたらく「転写コレギュレーター」です。これは、DNAから遺伝子が読み取られる(転写される)ときに、そのはたらきを強めたり弱めたりする調整役のタンパク質を指します。
💡 用語解説:転写コレギュレーターとは
遺伝子の情報がRNAへ写し取られることを「転写」といいます。転写を直接オン・オフする主役が転写因子で、その主役に寄り添って、はたらきを強めたり弱めたりする「わき役」が転写コレギュレーターです。MN1は自分でDNAの特定の場所をがっちり読むというより、複数の転写因子やクロマチン(DNAの収納装置)の調整役をつなぐ「足場」のように振る舞うと考えられています。
MN1には、酵素のように「ここが働く中心」とはっきり言える立体的なかたまり(ドメイン)がありません。その代わり、グルタミンやプロリンというアミノ酸に富み、決まった形をとりにくい天然変性領域(IDR)を広くもつのが特徴です[13]。この「決まった形を持たない」という性質こそが、多くの相手と柔軟に結びつく足場としてのはたらきや、後で述べる病気のしくみと深く関わっています。
2. 遺伝子とタンパク質の基礎生物学
MN1の標準的な設計図(NM_002430.3という参照配列)は、約1,320アミノ酸のタンパク質をコードします。1995年の最初の論文では1,319アミノ酸と報告されましたが[2]、この1個ぶんの違いは、どこを読み始めと数えるかという歴史的な注釈のちがいであって、別の病気のしくみを示すものではありません。最初の解析では、グルタミンがおよそ28個連なる「ポリグルタミン(poly-Q)領域」があることも報告されました。
アイソフォーム(同じ遺伝子からつくられる変種)については注意が必要です。現在のデータベースはMN1に複数(4種類)の転写産物を登録していますが、これは「機能が確かめられた4種類のタンパク質がある」という意味ではありません[14]。疾患研究や機能研究のほとんどは、標準的な約1,320アミノ酸のタンパク質を対象にしています。
発現の場所も、単純ではありません。大人の組織全体を見ると、MN1は特定の一臓器だけにあるのではなく、血管系や骨格筋などで相対的に強く見られます。ただし、MN1が病気に関わるうえで本当に重要なのは、大人の平均的な発現量ではありません。胎児期の頭や顔をつくる間葉(かんよう)組織や、まだ分化していない血液のもとになる細胞など、特定の発生時期・特定の細胞での発現が鍵になります。進化的には、MN1はヒト固有の遺伝子ではなく、多くの動物が似た遺伝子(オルソログ)を持っています。とくにマウスのMn1は、頭の骨・口蓋・血液系でヒトの病気と一致する役割を示すため、背骨をもつ動物のあいだで発生を制御するはたらきが保たれてきたと考えられます[4]。
🩺 院長コラム【「同じ遺伝子」でも読み方が変わる】
遺伝子の変化を読むとき、「この遺伝子に変化がある=この病気」と一対一で決めつけたくなります。けれどMN1は、その単純な図式が通用しない代表例です。変化がタンパク質のどこで起こり、それがどんな性質を持つのかによって、体に出てくる影響がまるで変わってきます。
遺伝医学では、「同じ遺伝子でも、変化の性質しだいで意味が変わる」という考え方が重要です。MN1は、遺伝子検査で見つかった変化を、位置や分子機序まで含めて評価する必要性を示す代表的な遺伝子です。
3. MN1のはたらき ─ 何とつながって、何を調整するのか
MN1は、単独でDNAの決まった場所を読む転写因子というより、転写因子・核内受容体・クロマチン(DNAの収納装置)の調整機構をつなぐ、状況しだいの調整役と理解するのが正確です。初期の研究では、MN1がレチノイン酸(ビタミンAの活性型)のシグナルに応じた転写を、p300やRAC3という共活性化因子とともに強めることが示されました。また、骨をつくる細胞(骨芽細胞)では、ビタミンDの活性型に反応し、ビタミンD受容体(VDR)を介した転写を強めると同時に、細胞の増殖を抑えることも示されています[5]。つまりMN1は「いつも転写を強める」のではなく、細胞の種類や相手しだいで出力が変わる調整役なのです。
頭と顔・口蓋の形づくり
頭や顔の形づくりでは、MN1の役割がとくにはっきりしています。マウスの実験では、二次口蓋(口の天井の奥側)の前後の軸に沿ってMn1の発現に偏りがあり、後方の口蓋でTbx22という遺伝子の「上流(うわて)」に位置することが示されました[9]。これは、Mn1をなくしたマウスに見られる口蓋・頭の骨の異常と、ヒトのMN1機能低下による口蓋裂を結ぶ、重要なしくみです。ただし「上流にある」というのは機能的な位置関係を指す言葉で、MN1がTbx22の設計図に直接くっついているかどうかとは、区別して考える必要があります。
血液(造血)のプログラム
血液をつくるしくみ(造血)では、MN1の「量」そのものが重要になります。MN1が過剰にあると、血液のもとになる幹細胞・前駆細胞の分化(成熟)が妨げられ、まだ未熟なままのプログラムが保たれます。近年の詳しい分子解析では、天然変性領域に富むMN1がBAF(SWI/SNF)というクロマチンを組み替える複合体を安定化させ、造血の遺伝子ネットワークを異常なまま維持するというモデルが示されました[11]。このとき、HOXA9やMEIS1といった「未熟さを保つプログラム」に収束していきます。
ただし、HOXA9やMEIS1を「MN1が単独で直接オンにする遺伝子」と単純化するのは正確ではありません。現在の証拠は、MN1・BAF・もともとある造血の転写因子群がクロマチンの上で協力し、複数のプログラムを維持することを支持しています。実際、CEBPAという因子をMN1が過剰な細胞に戻すと、増えすぎが抑えられ、骨髄系への分化が回復するという報告もあり、MN1のはたらきが「増殖を促すだけ」ではなく「分化のブロックを保つ」ことにあると分かります[11]。
4. なぜ1つの遺伝子が、まったく違う病気に分かれるのか
MN1をめぐる最大のポイントは、同じ遺伝子なのに、変化のしかたによって正反対に近いしくみの病気が生じることです。ここを理解するために、まず2つの用語を押さえてください。
💡 用語解説:機能喪失と機能獲得
機能喪失(きのうそうしつ)とは、変化によって遺伝子のはたらきが弱まる・失われることです。反対に機能獲得(きのうかくとく)とは、変化によって本来ないはたらきが加わる、あるいは過剰なはたらきが生じることです。同じ「タンパク質が途中で切れる」変化でも、この2つのどちらになるかで、病気の性質が変わります。
鍵をにぎるのが、NMD(ナンセンス変異依存mRNA分解)というしくみです。ふつう、途中で切れてしまう設計図(変異mRNA)は、細胞の品質管理システムであるNMDによって壊され、異常なタンパク質がつくられないように守られています。ところが、変化が遺伝子のいちばん後ろ(最終エクソン付近)で起こると、このNMDをすり抜けてしまうことがあります。これをNMDエスケープ(last-exon rule)といいます。
MN1では、後ろ側で切れてNMDをすり抜けた場合、異常に安定な「C末端が欠けたタンパク質」がつくられます。これが余分にはたらくこと(機能獲得)で生じるのが、次章で述べるMCTT(MN1 C末端切断)症候群です[3][7]。一方、より前側(5′側)で切れる変化や、MN1全体を含む欠失(まるごと失われること)は、素直に機能喪失(ハプロ不全)となり、より軽い発達の問題や口蓋裂に結びつきます[8]。つまり、「MN1の変異=1つの病気」ではなく、変化の位置と性質で病態が分かれるのです。
5. MCTT(MN1 C末端切断)症候群/CEBALID症候群
MCTT症候群(エムシーティーティー症候群、MN1 C-terminal truncation syndrome)は、CEBALID症候群とも呼ばれ、MN1でもっともはっきりした生殖細胞系列(親から子へ受け継がれうる)の病気です。2020年に、Makらによる23人の症例とMiyakeらによる3人+細胞実験によって、独立した病気として確立されました[3][7]。患者さん由来の細胞を使った実験から、単純なはたらきの低下ではなく、NMDをすり抜けた異常タンパク質がたまることによる機能獲得が支持されました。
💡 用語解説:CEBALIDという名前の意味
CEBALIDは、この病気に見られる特徴の頭文字をつないだ呼び名です。頭蓋顔面の異常(Craniofacial defects)、特徴的な耳(dysmorphic Ears)、脳の構造異常(structural Brain Abnormalities)、表出言語の遅れ(expressive Language delay)、知的発達の障害(Impaired intellectual Development)を表しています。OMIM(遺伝性疾患のデータベース)では番号618774が割り当てられています。
どのような症状が見られるか
2020年時点の基礎となった25例の集計では、知的障害(20人中19人)、運動発達の遅れ(20人中19人)、発語の遅れ(23人中21人)、筋緊張の低下(21人中19人)、難聴(20人中16人)、摂食(食べること)の困難(21人中14人)が報告されています[6]。とくに特徴的なのは、言葉を発する力(表出言語)が、言葉を理解する力やほかの運動能力にくらべて、不釣り合いに強く障害される点です。多くのお子さんは、話せる単語がごく少数であったり、手話や補助的なコミュニケーション手段を使ったりします。けいれん発作は一部(22人中6人)、頭蓋骨が早く癒合する頭蓋縫合早期癒合症は一部(22人中3人)に見られ、重要ですが必ず起こるわけではありません[6]。
🧬 MCTT症候群の主な特徴(2020年の基礎コホートより)
| 症状 | 頻度・特徴 |
|---|---|
| 知的障害 | 20人中19人。神経心理・発達の評価が行われます |
| 運動発達の遅れ | 20人中19人。理学療法・作業療法の対象になります |
| 発語の遅れ | 23人中21人。とくに表出言語が強く障害されます |
| 筋緊張の低下 | 21人中19人 |
| 難聴 | 20人中16人。伝音性・感音性の両方があります |
| 摂食の困難 | 21人中14人。嚥下・栄養の評価が行われます |
| けいれん発作 | 22人中6人。標準的な抗発作薬が用いられます |
| 頭蓋縫合早期癒合症 | 22人中3人。頭の形と頭蓋内圧の観察が必要です |
※これは2020年時点の基礎集計であり、現在の世界の総症例数を示すものではありません。数字は診断の目安としてご覧ください。
脳のMRIで見られる特徴
MCTT症候群では、脳のMRI画像が診断にとても役立ちます。報告されている特徴には、シルビウス裂まわりの多小脳回(たしょうのうかい)(脳の表面のしわが細かく多い状態)、典型的なものとは異なる部分的な菱脳癒合症(りょうのうゆごうしょう)、遺残三叉動脈(本来は胎児期に消える血管が残ること)、後床突起の異常、厚い脳梁(のうりょう)前部、嗅球(においを感じる部分)の低形成などがあります。中央レビューでは、多小脳回が10人中9人、菱脳癒合症が10人中8人、遺残三叉動脈が10人中7人に見られました[6]。とくに遺残三叉動脈は、頭のつけ根や下垂体のあたりへ手術を行う際に実際的な意味を持つため、単なる研究上の所見として扱うべきではありません。
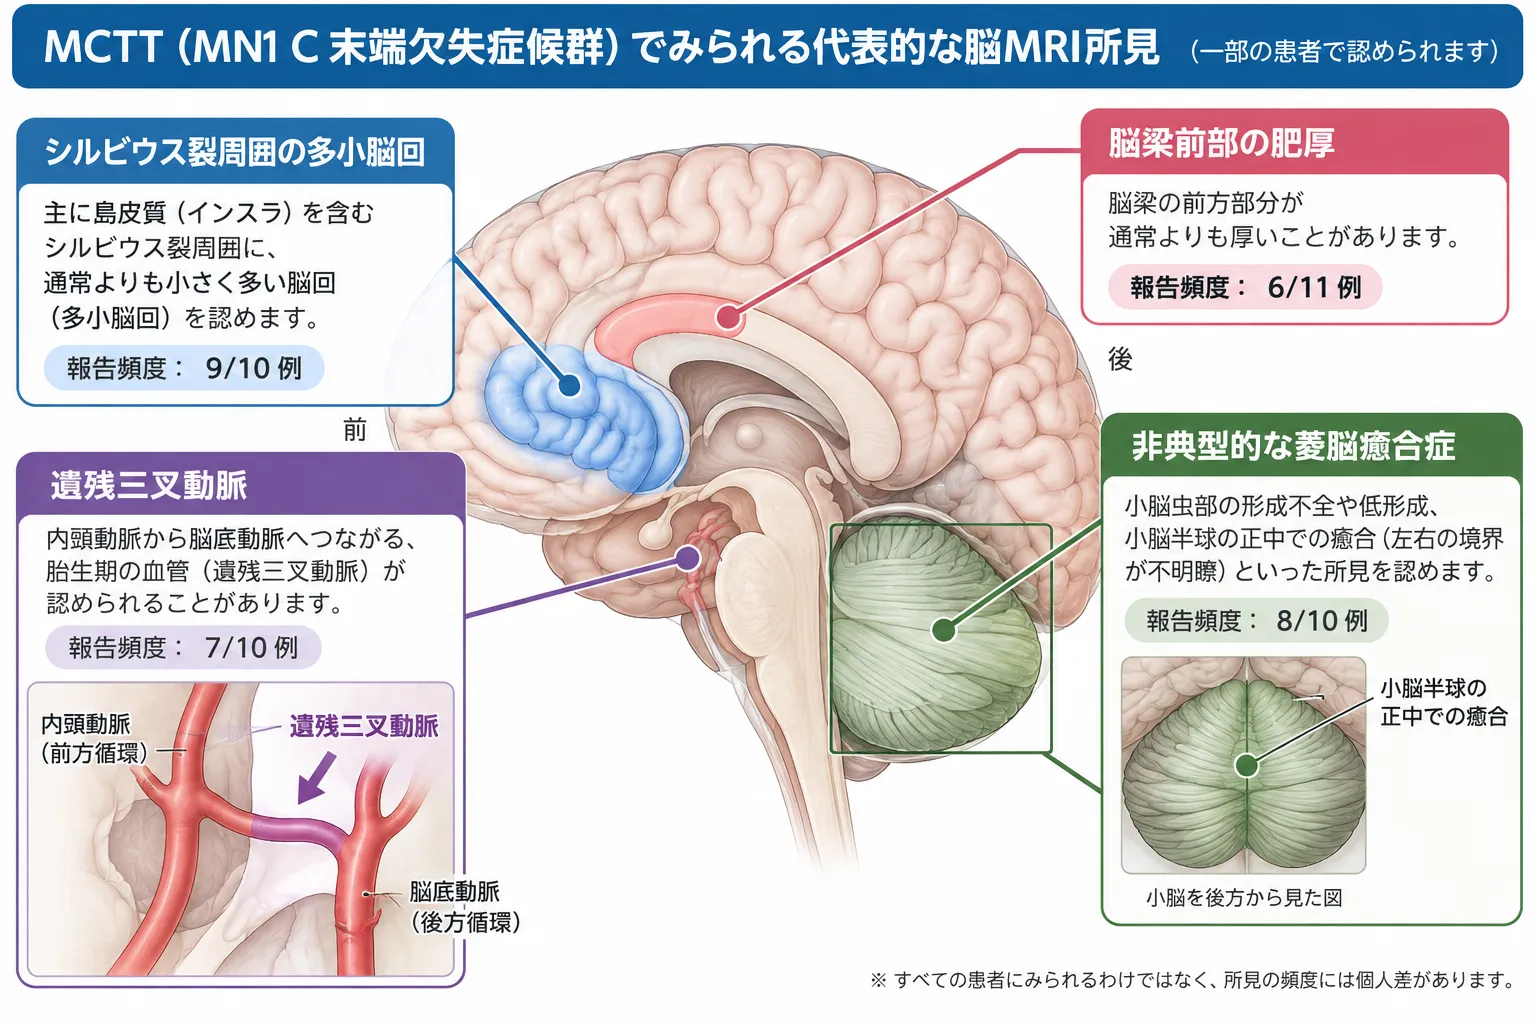
MCTT(MN1 C末端切断症候群)では、シルビウス裂周囲の多小脳回、遺残三叉動脈、脳梁前部の肥厚、非典型的な菱脳癒合症など、特徴的な脳MRI所見が報告されています。これらの所見には個人差があり、すべての患者さんに認められるわけではありません。
代表的な変化と、症状の重さの関係
代表的なくり返し見つかる変化として、p.Arg1295Ter(アルギニンが終止コドンに変わる変化)があり、初期25例のうち9例で見られました。もう一つのp.Gln1273Terは3例でした[6]。ただし、MCTT症候群の中で「この変化なら重症、あの変化なら軽症」といった、再現性のある対応関係は確認されていません。一方で、より大きな視点で見ると、「後方で切れてNMDをすり抜け、異常タンパク質がたまるとMCTT」「前方で切れる・欠失すると機能喪失で口蓋裂が中心」という、しくみのレベルでの対応関係はかなり説得力があります。
6. もう一つの顔 ─ 口蓋裂を中心とするタイプ
MN1の変化のうち、より前側(5′側)で起こる切断や、MN1全体を含む欠失、あるいは真の機能喪失は、MCTTとは異なる、より軽い神経発達の問題や、伝音性難聴、発語の異常、そしてとくに口蓋裂・高口蓋(口の天井が高い)と関連します。これは、MN1が「まるごと失われる」あるいは「はたらきが単純に減る」ことによるハプロ不全(2本の遺伝子のうち1本ぶんのはたらきが失われ、量が足りなくなる状態)で説明されます。
2021年には、MN1の機能喪失変異が、ある家系で口蓋裂を引き起こすことが報告されました[8]。また、MN1を含む22番染色体12.1領域の欠失では、口蓋裂・高口蓋、あご・耳の異常、発達の遅れなどが見られる一方、MCTTに典型的な菱脳癒合症や顔かたちの全体像は通常みられません。このことは、同じMN1でも「機能獲得型のMCTT」と「機能喪失型の口蓋裂中心タイプ」は、別の病気として理解すべきであることを示しています。同じ遺伝子だからといって、ひとくくりにはできないのです。
💡 ここが診断のポイント
MCTTは「異常タンパク質が余分にはたらく」ためにおこるので、遺伝子がまるごと欠けているかどうかを探す検査(欠失・重複解析)だけでは見つかりにくいという特徴があります。逆に、口蓋裂中心のタイプでは欠失を探す検査が意味を持ちます。同じMN1でも、疑う病態によって適した検査の重点が変わる、ということです。
7. 白血病とのかかわり ─ 「量」が問題になる世界
腫瘍の世界では、MN1はさらに違うふるまいを見せます。急性骨髄性白血病(AML)では、MN1が高く発現すること(量が多いこと)そのものが、強い白血病づくりの力を持ちます。ここで重要なのは、これは親から受け継ぐ遺伝性の病気とは別の、体の細胞で後天的に起こる変化(体細胞性)だという点です。
マウスの実験では、MN1を過剰に発現させると、速やかに致死的なAMLが誘導されました。さらに患者さんのデータでは、MN1が高く発現していることが、より不良な経過や、ATRA(オールトランスレチノイン酸という分化を促す薬)への抵抗性と関連しました[10]。また、inv(16)(16番染色体の逆位)を伴うAMLでMN1の高発現が認められ、MN1がこのタイプの白血病に協力する二次的なしくみとしてはたらくことも示唆されています[12]。
構造の変化としては、t(12;22)という染色体転座により、MN1がETV6(TEL)遺伝子と融合する「MN1::ETV6」がよく知られています。前章で触れたBAF複合体の安定化[11]もあわせ、AMLでは「MN1に変異があるかどうか」よりも、MN1の発現量・構造変化・クロマチンのプログラムのほうが、生物学的に重要な場合が多いのです。ただし、高いMN1発現は複数の古典的研究で不良な経過と関連したものの、現在のAMLのリスク分類において、MN1単独を標準的な治療決定の指標として用いることは確立していません。
💡 用語解説:名前の似た「メニン(menin)」との混同に注意
近年、AMLの治療で「メニン阻害薬」という薬が注目されています。このメニン(menin)はMEN1という別の遺伝子からつくられるタンパク質で、MN1とはまったく別の分子です。名前が似ているため混同されやすいのですが、別物として区別してください。
8. 脳腫瘍・髄膜腫との関係を正しく理解する
MN1という名前は髄膜腫で発見されたことに由来しますが、ここには注意が必要です。1995年の証拠は、ある特定の髄膜腫でMN1が転座により切断されていたというものでした[2]。しかし、その後の髄膜腫のゲノム研究で、MN1がNF2などと同じように「くり返し見つかる主要な原因遺伝子」として確立されたわけではありません。したがって、MN1の生殖細胞系列の変化を「遺伝性の髄膜腫症候群」と解釈する根拠はなく、MCTTの患者さんに腫瘍のなりやすさが確立しているわけでもありません。基礎となった症例では、がんは報告されていませんでした[6]。
むしろ、腫瘍とのつながりがはっきりしているのは、中枢神経系(脳・脊髄)の別の腫瘍です。2016年の分子分類の研究によって、かつて「CNS-PNET」と呼ばれていた一群から、MN1の変化を持つグループが明確に分けられました[15]。現在では、「astroblastoma, MN1-altered(MN1変化を伴う星細胞芽腫)」という、分子で定義された腫瘍として扱われています。代表的な構造変化にMN1::BEND2などがあります。ここでも、この腫瘍性のMN1変化と、生殖細胞系列のMCTTは別物であり、MCTTだからこの脳腫瘍のリスクが高い、という意味ではありません。
💡 混同を避けるための整理
MN1を評価するときは、次の4つを混同しないことが何より大切です。①生殖細胞系列のC末端切断(MCTT)、②機能喪失・欠失(口蓋裂中心)、③腫瘍での過剰発現(AML)、④融合・構造変化(脳腫瘍・白血病)。同じ「MN1」でも、これらはまったく異なる病態です。
9. 診断・遺伝の考え方・遺伝カウンセリング
MCTT症候群には、現在のところ国際的に合意された臨床の診断基準はありません。重い表出言語の遅れをともなう発達・知的障害、筋緊張の低下、難聴、特徴的な頭蓋顔面のかたち、そして多小脳回や非典型的な菱脳癒合症といったMRI所見が「疑うきっかけ」となり、最終的な診断は、MN1に病的な変化(ヘテロ接合の病的バリアント)を分子遺伝学的に確認することで成立します[6]。意味のはっきりしない変化(VUS)だけでは診断にはなりません。
検査の進め方は、疑う病態によって重点が変わります。特徴がそろっていればMN1の配列解析、あるいはMN1を含む神経発達症のパネル検査が合理的です。診断がつかない発達・知的障害では、エクソーム(タンパク質をつくる領域全体)やゲノムの解析も検討されます。前述のとおり、典型的なMCTTは異常タンパク質による機能獲得型なので、欠失を探す検査だけでは見つかりにくく、逆に口蓋裂中心の像を評価する場合は欠失を探す検査が意味を持ちます[6]。
遺伝の仕方(遺伝形式)
MCTTは常染色体顕性(優性)で、確認された症例の大部分はde novo変異(新生突然変異)、つまり親には見られず、その子で新しく生じた変化です[6]。ここで大切なのは、次の2点です。
第一に、親の血液で変化が検出されなくても、生殖細胞(卵子や精子)や体の一部にわずかに変化がまじっている可能性(モザイク)があるため、きょうだいでの再発リスクは厳密にはゼロではありません。実際、報告の中には、軽症の父親が体細胞・生殖細胞モザイクとして変化を持ち、罹患したきょうだいに受け継がれた家系もありました[6]。第二に、罹患したご本人が子どもを持つ場合、理論上は妊娠ごとに50%の確率で変化が伝わります。すでに家族の変化が分かっていれば、出生前診断や着床前遺伝学的検査(PGT-M)が技術的に可能です。
💡 用語解説:de novo変異(新生突然変異)
ご両親のどちらにも見られず、お子さんで初めて生じた遺伝子の変化を、de novo変異(新生突然変異)といいます。「親の育て方や生活のせい」ではなく、生殖細胞ができる過程などで偶然生じるものです。多くの重い発達の病気が、このde novo変異によって説明されます。
臨床での管理と、遺伝カウンセリングの役割
MCTTと診断された場合は、脳MRI、発達・言語の評価、聴力検査、眼科の診察、摂食・嚥下の評価、脊柱・整形外科の評価、心臓の評価、口腔・歯科の評価、そして頭蓋縫合早期癒合症と頭蓋内圧の評価などが推奨されます。けいれんがあれば脳波検査と標準的な抗発作薬による治療が行われます。表出言語の障害がとくに強いため、通常の言語療法だけでなく、早い段階から補助・代替コミュニケーション(AAC)や手話を取り入れることに、臨床的な合理性があります[6]。現時点で、MCTTの分子レベルを是正する承認薬はなく、管理は支持療法と合併症の見守りが中心です。
当院では、遺伝子や染色体に関わる検査の前後で、臨床遺伝専門医による遺伝カウンセリングを行っています。話し合う内容は、検査で何が分かり何が分からないのか、見つかった変化がご本人やご家族にとってどういう意味を持つのか、そしてどのような選択肢があるのか、といった点です。遺伝カウンセリングでは、医学的な根拠を整理し、検査結果や診断にもとづいて利用可能な選択肢を検討できるよう情報提供を行います。
10. よくある誤解
誤解①「MN1の変異は1つの病気を起こす」
MN1は、変化の場所と性質によって、MCTT症候群・口蓋裂・白血病・脳腫瘍という、まったく異なる病気に関わります。「MN1の変異=この病気」と一対一では対応しません。
誤解②「途中で切れる変異=はたらきが失われる」
ふつうはそう考えますが、MN1の後方で切れる変化はNMDをすり抜けて異常タンパク質がたまり、逆に余分にはたらく(機能獲得)ことでMCTTを起こします。直感が通用しない代表例です。
誤解③「名前の通り、髄膜腫の主要な原因遺伝子だ」
MN1は髄膜腫で発見されたため名づけられましたが、ありふれた髄膜腫の主要な原因遺伝子ではありません。むしろ白血病や特殊な脳腫瘍とのつながりのほうがはっきりしています。
誤解④「MCTTだと将来がんになりやすい」
現時点で、MCTTをがんになりやすい体質の症候群とみなす証拠はありません。ただし「がんが報告されていない」ことと「リスクがない」ことは同じではなく、長期の観察が続けられています。
まとめ ─ 1つの遺伝子を、4つの顔で理解する
MN1は、「1つの遺伝子=1つの病気」という単純な図式が通用しない、学びの多い遺伝子です。同じMN1でも、後方で切れて異常タンパク質がたまればMCTT症候群に、前方で切れる・欠失すれば口蓋裂を中心とする像に、そして遺伝とは別のしくみで過剰にはたらけば白血病や特殊な脳腫瘍に結びつきます。鍵をにぎるのは、変化がタンパク質のどこで起こり、NMDをすり抜けるのか、そしてはたらきが減るのか増えるのかという視点です。
遺伝子検査で「途中で切れる変化」が見つかったとき、それを一律に「はたらきの喪失」と決めつけず、位置や性質まで含めて丁寧に読み解くことが大切だと、MN1は教えてくれます。MN1やその関連疾患について気になることがあれば、正確な診断にもとづいて選択肢を検討できるよう、臨床遺伝専門医が医学的情報を整理します。
よくある質問(FAQ)
Q1. MN1遺伝子とは何ですか?
MN1(エムエヌワン)は、22番染色体(22q12.1)にある遺伝子で、細胞の核の中で「転写コレギュレーター」としてはたらくタンパク質をつくります。これは、ほかの遺伝子が読み取られる(転写される)ときに、そのはたらきを強めたり弱めたりする調整役です。酵素のような明確なはたらきの中心を持たず、決まった形をとりにくい「天然変性領域」に富むのが特徴です。
Q2. なぜ同じMN1で、いくつもの違う病気が起こるのですか?
変化が起こる「場所」と「性質」が違うからです。タンパク質の後ろ側(C末端)で切れると、品質管理のしくみ(NMD)をすり抜けて異常タンパク質がたまり、余分にはたらく(機能獲得)ためにMCTT症候群が起こります。前側で切れる・遺伝子がまるごと欠けると、はたらきが減る(機能喪失)ため口蓋裂を中心とする像になります。さらに、遺伝とは別に細胞で後天的にMN1が過剰にはたらくと、白血病づくりに関わります。
Q3. MCTT症候群(CEBALID症候群)とはどんな病気ですか?
MN1のC末端が切れる変化によって起こる、発達・顔かたち・脳の形づくりに関わる病気です。知的障害、とくに強い表出言語(言葉を発する力)の遅れ、筋緊張の低下、難聴、特徴的な顔かたち、多小脳回や部分的な菱脳癒合症といった脳MRIの所見が見られます。2020年に独立した病気として確立され、多くは新生(de novo)変異によって生じます。
Q4. MN1の変化は遺伝しますか?きょうだいや次の子への影響は?
MCTTは常染色体顕性(優性)で、多くはご両親には見られない新生変異です。ただし、親の生殖細胞や体の一部にわずかに変化がまじっている可能性(モザイク)があるため、きょうだいでの再発リスクは厳密にはゼロではありません。罹患したご本人が子どもを持つ場合、理論上は妊娠ごとに50%の確率で変化が伝わります。家族の変化が分かっていれば、出生前診断や着床前遺伝学的検査が技術的に可能です。詳しくは臨床遺伝専門医にご相談ください。
Q5. MN1は髄膜腫の遺伝子だと聞きましたが、危険ですか?
MN1という名前は、一つの髄膜腫で発見されたことに由来しますが、ありふれた髄膜腫の主要な原因遺伝子ではありません。MCTT症候群の方に腫瘍のなりやすさが確立しているわけでもなく、基礎となった症例ではがんは報告されていません。むしろ腫瘍とのつながりがはっきりしているのは、急性骨髄性白血病や、MN1変化を伴う特殊な脳腫瘍(星細胞芽腫)で、これらは生殖細胞系列のMCTTとは別のしくみです。
🏥 遺伝子や染色体に関わる検査のご相談
遺伝子の働きや遺伝性の病気、遺伝子検査の結果の意味について
お悩みの方は、臨床遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
参考文献
- [1] MN1 MN1 proto-oncogene, transcriptional regulator [Homo sapiens], Gene ID 4330. NCBI Gene. [NCBI Gene 4330]
- [2] Cloning and characterization of MN1, a gene from chromosome 22q11, which is disrupted by a balanced translocation in a meningioma. Oncogene. 1995. [PubMed 7731706]
- [3] MN1 C-terminal truncation syndrome is a novel neurodevelopmental and craniofacial disorder with partial rhombencephalosynapsis. Brain. 2020. [PubMed 31834374]
- [4] Targeted disruption of the Mn1 oncogene results in severe defects in development of membranous bones of the cranial skeleton. Mol Cell Biol. 2005. [PMC1087735]
- [5] The 1,25(OH)2D3-regulated transcription factor MN1 stimulates vitamin D receptor-mediated transcription and inhibits osteoblastic cell proliferation. Mol Endocrinol. 2005. [PubMed 15890672]
- [6] MN1 C-Terminal Truncation Syndrome. GeneReviews. [NCBI Bookshelf NBK560443]
- [7] Gain-of-Function MN1 Truncation Variants Cause a Recognizable Syndrome with Craniofacial and Brain Abnormalities. Am J Hum Genet. 2020. [PubMed 31839203]
- [8] MN1 gene loss-of-function mutation causes cleft palate in a pedigree. Brain. 2021. [PubMed 33351070]
- [9] The Mn1 transcription factor acts upstream of Tbx22 and preferentially regulates posterior palate growth in mice. Development. 2008. [PMC2586179]
- [10] MN1 overexpression induces acute myeloid leukemia in mice and predicts ATRA resistance in patients with AML. Blood. 2007. [PubMed 17494859]
- [11] Riedel SS, Lu C, Xie HM, et al. Intrinsically disordered Meningioma-1 stabilizes the BAF complex to cause AML. Mol Cell. 2021;81(11):2332-2348.e9. doi:10.1016/j.molcel.2021.04.014. [PubMed 33974912]
- [12] MN1 overexpression is an important step in the development of inv(16) AML. Leukemia. 2007. [Leukemia 2007]
- [13] Gain-of-Function MN1 Truncation Variants Cause a Recognizable Syndrome with Craniofacial and Brain Abnormalities. Am J Hum Genet. 2020. [PMC6960161]
- [14] Gene: MN1 (ENSG00000169184). Ensembl. [Ensembl ENSG00000169184]
- [15] New Brain Tumor Entities Emerge from Molecular Classification of CNS-PNETs. Cell. 2016. [PMC5139621]






