

目次

MCTT(MN1 C末端切断症候群/エムエヌワン・シーまったんせつだんしょうこうぐん)は、MN1(エムエヌワン)遺伝子の特定の変化によって起こる、とても珍しい生まれつきの病気です。頭字語をとってCEBALID症候群(セバリド/シーバリドしょうこうぐん)とも呼ばれます。特徴は、脳のMRIで見つかる独特の形の異常、そして「言葉を話す力」だけが理解力に比べて強く遅れるという、能力のアンバランスです。2020年にはじめて病気として報告され、GeneReviewsではこれまでに25例が同定されたとまとめられています。この記事では、MCTT症候群とはどんな病気なのか、なぜ起こるのか、どう診断し、どう支えていくのか、そして遺伝の心配について解説します。
Q. MCTT(CEBALID)症候群とは、まず結論だけ知りたいです
A. MCTT症候群は、MN1という遺伝子の「うしろの端(C末端)」が欠けた形の異常なタンパク質が作られることで起こる、生まれつきの神経発達・頭蓋顔面の病気です。ほとんどが、ご両親にはない新生突然変異(de novo・デノボ変異)で起こります。知的発達の遅れは軽度から中等度のことが多い一方、言葉を話す力(表出言語)は強く遅れます。脳のMRIでは、小脳が正中で癒合する所見(菱脳癒合症)などが高い頻度で見られます。今のところ根本的な治療薬はなく、多くの専門家がチームで支える対症的なケアが中心になります。
- ➤正体 → MN1遺伝子のC末端が欠けた短いタンパク質が生じ、タンパク質安定性や核内凝集の変化を介した機能獲得が示唆される病気
- ➤別名 → CEBALID症候群(頭蓋顔面の異常・耳の変形・脳の異常・言語遅滞・知的障害の頭文字)
- ➤特徴的な脳所見 → 小脳が正中で癒合する菱脳癒合症、シルヴィウス裂周囲の多小脳回
- ➤能力の非対称 → 理解力に比べて「話す力」だけが強く遅れる
- ➤遺伝 → ほぼ全例が新生突然変異。再発の心配は一般的に低いが、生殖細胞モザイクという例外がある
🧬 MCTT(CEBALID)症候群の基本情報
※本記事は疾患の概要と医学的知見をまとめた解説です。特定の検査を勧めるものではありません。
1. MCTT(CEBALID)症候群とは ─ 2020年に見つかった新しい病気
MCTT症候群は、正式にはMN1 C末端切断症候群(MN1 C-terminal truncation syndrome)といいます。MN1遺伝子という、体の設計図の一部が生まれつき変化していることで起こります。2020年に、日本の研究グループ(Miyakeら)と、香港などの国際研究グループ(Makら)が、それぞれ独立して同じ特徴を持つ患者さんたちを報告し、ここではじめて一つの病気としてまとまりました[1][2]。GeneReviewsではこれまでに25例が同定された、非常にまれな病気です[8]。
この病気には、もう一つ「CEBALID症候群(セバリドしょうこうぐん)」という呼び名があります。これは、患者さんに共通してみられる特徴の英語の頭文字をつなげたものです。名前を見ると、この病気がどこにあらわれるのかが一目でわかるように工夫されています。国際的な遺伝疾患のデータベースであるOMIMには、CEBALID症候群として登録番号618774で収載されています[4]。
💡 用語解説:「CEBALID」の6文字が示すもの
Craniofacial defects(頭蓋顔面の異常)/Ears, dysmorphic(耳の変形)/Brain abnormalities(脳の構造異常)/Language delay(言葉の遅れ)/Impaired intellectual Development(知的発達の障害)。この5つの領域の頭文字を並べたものが「CEBALID」です[2]。病名そのものが、症状の地図になっています。
MCTT症候群を理解するうえで、まず知っておきたい大切なポイントがあります。多くの遺伝性の病気は、遺伝子の働きが「足りなくなる」ことで起こります。ところがMCTT症候群は、それとは逆に、変化した遺伝子から作られる異常なタンパク質が、新たに悪い働きをもってしまうことで起こると考えられています[1]。この「足りない」のではなく「悪さをする」という仕組みが、この病気のもっとも特徴的な部分です。くわしくは後の章で説明します。
2. 脳MRIの特徴 ─ 診断の大きな手がかり
MCTT症候群でもっとも目を引く特徴は、頭部MRI(磁気共鳴画像)で見つかる、いくつかの生まれつきの脳の形の異常です[2]。これらの所見は、この病気を疑い、正しい診断へと導くための強力な手がかり(画像バイオマーカー)になります。とくに次の2つが重要です。
1つめは非定型的な菱脳癒合症(りょうのうゆごうしょう・rhombencephalosynapsis)です。小脳は、左右の半球と、その真ん中をつなぐ「虫部(ちゅうぶ)」という部分からできています。菱脳癒合症では、この虫部の形成が不十分だったり欠けたりして、左右の小脳半球が正中で連続・融合してしまいます。MCTT症候群では、報告された10人のうち8人(およそ8割)にこの所見がみられました[2]。ただし完全な形ではなく、部分的・非定型的な形をとるのが特徴です。
2つめはシルヴィウス裂周囲多小脳回(しるゔぃうすれつしゅうい・たしょうのうかい/perisylvian polymicrogyria)です。大脳の表面のしわ(脳回)が、耳の奥あたりにあるシルヴィウス裂という溝の周りで、細かく過剰に折りたたまれてしまう形の異常です。報告された10人のうち9人(およそ9割)という高い頻度でみられました[2]。この部位は言葉を話すための口や舌の動きと深く関わっているため、後で述べる重い言語の遅れと結びついていると考えられています。
💡 用語解説:多小脳回(たしょうのうかい)
脳の表面には、面積をかせぐためのしわ(脳回)があります。多小脳回は、このしわが本来より数多く、そして小さく細かくできてしまう脳の形の異常です。しわが多いほど良い、というわけではなく、神経回路の配置が乱れるため、運動や言葉の機能に影響が出ることがあります。
このほかにも、胎児期の血管が残ってしまう遺残三叉神経動脈(いざんさんさしんけいどうみゃく)、頭蓋底の骨の突出(後床突起の突出)、脳梁(左右の大脳をつなぐ太い神経の束)の形の異常、においを感じる嗅球(きゅうきゅう)の低形成などが、それぞれ一定の割合で報告されています[2]。下の表に、おもなMRI所見と頻度をまとめました。
🧠 MCTT症候群でみられるおもな脳MRI所見
| MRI所見 | 頻度の目安 | 意味・特徴 |
|---|---|---|
| シルヴィウス裂周囲多小脳回 | 約9割 | 言葉を話す力の重い遅れと関連すると考えられる |
| 非定型的な菱脳癒合症 | 約8割 | 小脳虫部の形成不全と、左右半球の癒合。部分的な形をとる |
| 遺残三叉神経動脈 | 約7割 | 胎児期の脳血管が残ったもの |
| 後床突起の突出 | 約7割 | 頭蓋底の骨の発生の異常を示唆する |
| 脳梁吻側の肥厚 | 約5割 | 脳梁の形成異常。逆に薄くなる例も報告される |
| 嗅球の低形成 | 約5割 | においに関わる前脳の発生の異常 |
※頻度は最初の報告コホートに基づく目安で、評価できた人数は所見ごとに異なります[2]。
3. 発達と言葉 ─ 「わかるのに話せない」というアンバランス
MCTT症候群の神経発達には、はっきりとした特徴があります。それは、全体的な理解力(認知)と、言葉を話す力(表出言語)の間に、大きなアンバランスがあることです。全般的な知的発達の遅れは軽度から中等度にとどまることが多い一方で、言葉を発する力の遅れは重度に分類されます[2]。
具体的には、意味のある発語がまったくないか、あっても数語の単語にとどまるお子さんが多く報告されています[10]。ところが、言葉の理解力(受容言語)や、まわりの状況を読み取る力は、話す力のレベルを明らかに上回っていることが、臨床の評価でわかっています。つまり「言われていることはわかっているのに、それを言葉にして返せない」という状態です。これは、前の章で触れたシルヴィウス裂周囲多小脳回によって、口や舌をなめらかに動かすことが難しくなっているためだと考えられています[2]。
💡 ここが支援のカギ
「わかっているのに話せない」という特徴は、支援を考えるうえでとても重要です。話せないことを「理解していない」と受け取ってしまうと、お子さんの本当の力を見落としてしまいます。理解する力が保たれているからこそ、話す以外の伝える手段(後で述べるAAC)を用意すれば、本人の力に見合った意思疎通ができるのです。
運動の発達についても、乳幼児期から中枢性の筋緊張低下(きんきんちょうていか・体の力が入りにくい状態)を伴うことが多く、おすわりや歩きはじめといった粗大運動の遅れが高い頻度でみられます[10]。てんかんを合併する例もありますが、多くの場合は治療が難しいタイプではなく、一般的な抗てんかん薬の内服でよくコントロールできると報告されています[2]。
🩺 院長コラム【「話せない」は「わからない」ではない】
遺伝子の変化を読み解く仕事をしていると、一つの数字や一つの症状だけで、その人の全体を判断してはいけない、と何度も思い知らされます。MCTT症候群の「理解はできるのに話せない」という特徴は、その典型です。発語がないことと、心のなかで理解していることは、まったく別のことです。
診断名がつくまでに時間がかかる状況は、多くの遺伝性の病気に共通します。原因がわからないまま検査を重ねる時期は、ご本人にもご家族にも負担の大きいものです。だからこそ、脳MRIと遺伝子検査という手がかりで正しい名前にたどり着くことに、大きな意味があると考えています。
4. 顔つき・歯・骨の特徴
MCTT症候群は、頭蓋(とうがい・頭の骨)と顔の発生にも大きく影響します。年齢とともに少しずつ変化する、特徴的な顔つき(顔貌・がんぼう)があらわれます[8]。赤ちゃんのころは額が前に張り出す「前頭部突出」が目立ちますが、成長にともなって「高い額」へと変わっていくことが観察されています[2]。
顔の中央部の特徴としては、中顔面(ちゅうがんめん・顔の真ん中あたり)が平坦に見える中顔面低形成、両目の間が広い眼距開離(がんきょかいり)、目が前に出て見える眼球突出、目尻が下がる眼裂斜下(がんれつしゃか)、そして短く上を向いた鼻などが報告されています[1]。耳は小さく、低い位置についた変形した耳(低位耳)が両側にみられます[1]。
口のなかや歯にも特徴があります。上あごの天井が高く狭い「高口蓋(こうこうがい)」の形をとり[2]、円錐のような形の歯、歯並びの乱れ、小さい歯、生まれつき歯が足りない歯の欠損など、さまざまな歯の異常が報告されています。唾液の量が少なくなることもあり、むし歯のリスクの面から歯科的なケアが欠かせません。
骨格の面でとくに注意が必要なのが、頭蓋骨縫合早期癒合症(とうがいこつほうごうそうきゆごうしょう・craniosynostosis)のリスクです[10]。頭蓋骨は、いくつかの骨がつなぎ目(縫合)で接して、脳の成長に合わせて広がっていきます。このつなぎ目が早く閉じてしまうのが頭蓋骨縫合早期癒合症です。MN1遺伝子は、もともと頭蓋の骨をつくる細胞(骨芽細胞)の働きや、膜のなかで骨ができる「膜内骨化」を促す大切な調整役として働いています[5]。そのため、この遺伝子の変化が頭蓋の骨の異常な早期癒合につながりやすいのです。このほか、背骨のわん曲(側弯症など)が報告されているほか、ごくまれに、生まれつき手足の多くの関節が固まる先天性多発性関節拘縮症をともなう重い例も報告されています[8]。
感覚器の面では、言葉を覚える前からの軽度〜中等度の難聴が高い頻度で合併します[2]。音を伝える部分の問題(伝音性)、音を感じる部分の問題(感音性)、その両方が混ざったタイプのいずれもありえます[1]。言葉の発達を支えるうえでも、早い段階での聴力の評価が重要になります。
5. 原因遺伝子MN1 ─ 珍しい構造をもつ設計図
MCTT症候群の原因は、22番染色体の長腕(22q12.1)にあるMN1遺伝子です[1]。この遺伝子はもともと、髄膜腫(ずいまくしゅ)という脳腫瘍や白血病との関わりで知られてきましたが、近年、脳と頭蓋の発生に欠かせない遺伝子であることがわかってきました[9]。
MN1遺伝子には、とても珍しい構造上の特徴があります。ふつうの遺伝子は、タンパク質の設計情報を担う「エクソン」という部分が細かく分かれていますが、MN1遺伝子はコードするエクソンがわずか2つしかありません。とても大きな1番目のエクソンがタンパク質の大部分をつくり、小さな2番目のエクソンが、うしろの端にあたるC末端(シーまったん)の部分をつくります[6]。この「うしろの端」が、MCTT症候群を理解するうえでの鍵になります。
💡 用語解説:C末端とタンパク質の「向き」
タンパク質はアミノ酸が数珠つなぎになってできています。この鎖には向きがあり、始まりの端を「N末端」、終わりの端を「C末端」と呼びます。MCTT症候群では、このC末端側(終わりの部分)だけが欠けた、短いタンパク質が作られます。タンパク質のどこが欠けるかによって、臨床的な結果が大きく異なり得る点が重要です。
MN1がつくるタンパク質は、それ自身が単独で働くのではなく、他のたくさんのタンパク質と手を組んで、遺伝子のオン・オフを調整する転写因子の「協力役(共役因子)」として働きます[1]。発生の過程で、体のさまざまな部分を正しく作り上げるために、この調整役はとても重要な役割を果たしています。とくに脳の後ろ側(後脳・こうのう)の形づくりに関わる信号(レチノイン酸/Hox経路)に組み込まれていることが、進化の研究からも示されています[9]。
6. なぜ起こるのか ─ 「壊れた分解のしくみ」と「異常な塊」
MCTT症候群は、なぜ「遺伝子が足りない」のではなく「異常タンパク質が悪さをする」病気なのでしょうか。ここでは、そのしくみを4つのステップに分けて説明します。少し専門的ですが、この病気の病態を理解するうえで重要な部分です。
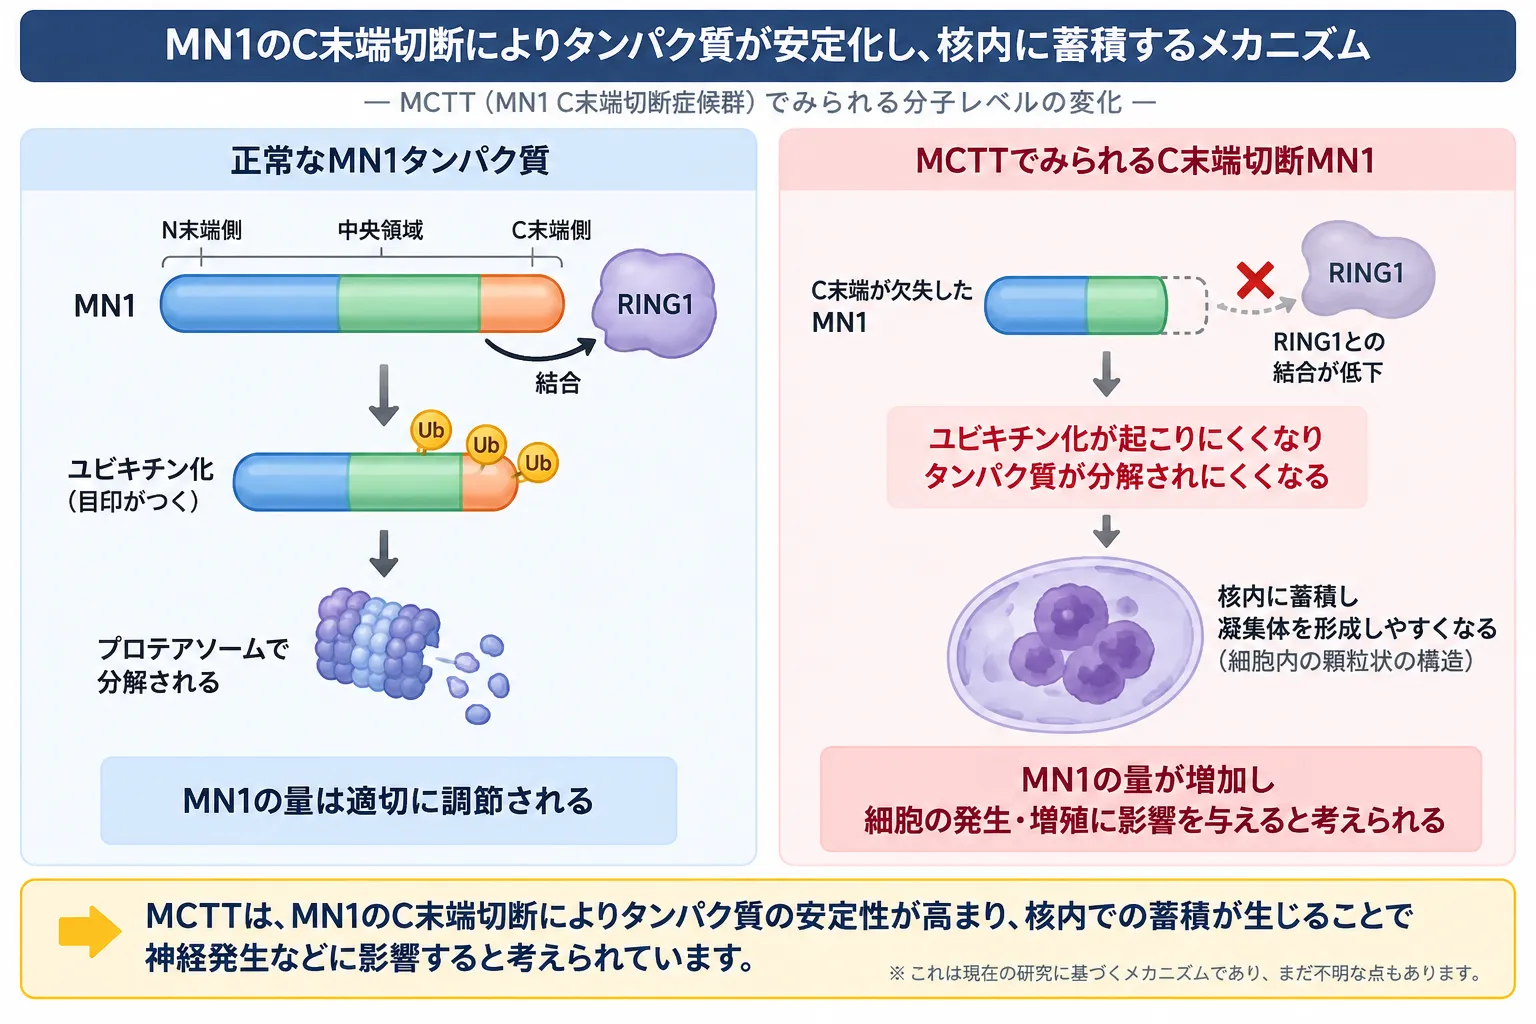
正常なMN1タンパク質ではC末端を介したRING1との相互作用がタンパク質量の調節に関与します。MCTTではMN1のC末端切断によりRING1との結合が低下し、MN1タンパク質の安定性が高まって核内での凝集が増加します。こうした分子レベルの変化が神経発生などに影響すると考えられていますが、詳細な発症機序には未解明な点が残されています。
① 品質管理をすり抜ける ─ NMDエスケープ
MCTT症候群を引き起こす変化は、すべてMN1遺伝子のC末端側に集まるナンセンス変異やフレームシフト変異という、タンパク質の合成を途中で止めてしまうタイプの変化です[2]。
ふつう、こうした「途中で止まれ」という誤った命令を含んだ設計図のコピー(mRNA)は、細胞の品質管理システムであるNMD(ナンセンス変異依存mRNA分解)によって、すばやく見つけられて壊されます。だから、ふつうなら異常なタンパク質は作られません。ところがMCTT症候群の変化は、遺伝子のいちばん最後のエクソン(またはそのすぐ近く)にあるため、このNMDの監視をうまくすり抜けて(NMDエスケープ)しまいます[1]。実際に、患者さんの細胞では、この異常なmRNAが正常なものと同じくらいの量で残っていることが確認されています[4]。
② 短い異常タンパク質ができる
NMDをすり抜けた設計図は分解されずに残るため、細胞は指示どおりに、C末端が欠けた短いMN1タンパク質を作り続けてしまいます[1]。ここからが問題です。この短いタンパク質は、ただ機能が弱いだけではなく、次に述べる2つの理由で、細胞のなかで悪さを始めます。
③ タンパク質安定性が高まる ─ 分解制御の変化
細胞には、不要になったタンパク質に目印をつけて分解するユビキチン・プロテアソーム系という「ゴミ処理場」があります。正常なMN1タンパク質はC末端側を介して、E3ユビキチンリガーゼであるRING1と相互作用します[1]。Miyakeらの培養細胞実験では、C末端切断型MN1は野生型よりタンパク質安定性が高いことが示されており、C末端領域がMN1量の制御に関与すると考えられます。
ところがMCTT症候群のC末端切断型タンパク質では、RING1との結合が低下します[1]。この所見とタンパク質安定性の上昇は、異常MN1が細胞内に蓄積しやすくなる機序の一部である可能性があります。ただし、RING1結合低下だけでプロテアソーム分解回避の全過程が証明されたわけではありません。
④ 核内凝集が増える ─ 相分離の関与は仮説
MN1タンパク質には、もう一つ大切な特徴があります。決まった立体構造を持たない、やわらかい天然変性領域(てんねんへんせいりょういき・IDR)が、配列の大部分を占めているのです[1]。こうした領域は、水と油が分かれるように、細胞のなかで特定の分子どうしが集まって「液体のしずく」のような構造をつくる、液–液相分離(えきえきそうぶんり・LLPS)という現象に関わります。ふつうはこの「しずく」は流動的で、必要に応じて集まったり散ったりできます。
💡 用語解説:液–液相分離(そうぶんり)を身近な例で
ドレッシングを振ると油と酢がまざり、置いておくと分かれます。細胞のなかでも、これに似たしくみで、膜に囲まれていないのに特定の分子だけが集まった「しずく」ができます。これが液–液相分離です。正常な凝縮体は一般に動的な性質を持ちますが、条件によっては流動性が低下し、より凝集した状態へ移行することがあります。
MCTT症候群では、C末端切断によってMN1全体に占める天然変性領域の割合が相対的に増えます[1]。Miyakeらは、これによって相分離の性質が変化する可能性を提案していますが、相分離異常そのものが患者で直接証明されたわけではありません[1]。一方、培養細胞ではC末端切断型MN1が野生型より核内で凝集しやすく、タンパク質安定性の上昇と細胞増殖抑制の増強も観察されました。これらの所見は、この病気に機能獲得型の機序が関与することを支持します[1]。
💡 「足りない」と「悪さをする」の決定的な違い
この違いは、別の研究と比べるとはっきりします。MN1遺伝子がまるごと欠けたり、前半(N末端側)で切れてタンパク質が「足りなくなる」タイプでは、口蓋裂(こうがいれつ)などの比較的限られた症状にとどまり、菱脳癒合症や重い発達の遅れは起きません[6]。これは動物実験でも、MN1をなくしたマウスが口蓋裂を主とする異常を示すことと一致します[5]。つまり、MN1の機能低下とC末端切断型MN1による機能獲得では表現型が異なり、MCTT症候群では後者の機序が重要と考えられています。
7. 鑑別診断 ─ よく似た病気との見分け方
MCTT症候群を診断するうえで、いくつかの似た病気との見分け(鑑別)が大切になります。もっとも紛らわしいのが、GLHS(ゴメス・ロペス・エルナンデス症候群/Gomez-Lopez-Hernandez症候群)です[1]。この病気も、菱脳癒合症・頭蓋顔面の異常・発達の遅れという3つを中心とするため、見た目の印象がMCTT症候群とよく似ています[7]。
ただし、両者にははっきりした違いがあります。GLHSには、三叉神経の感覚がにぶくなる「三叉神経麻酔」や、頭頂部などの局所的な脱毛(アロペシア)といった、MCTT症候群にはみられない特徴があります[2]。また、GLHSは今のところ原因遺伝子が特定されておらず、GLHSの患者さんからMN1遺伝子の変化は見つかっていません[2]。下の表に、見分けのポイントをまとめました。
🔍 MCTT症候群とGLHSの見分けのポイント
| 特徴 | MCTT(CEBALID)症候群 | GLHS |
|---|---|---|
| 原因遺伝子 | MN1遺伝子のC末端切断変異 | 不明(未解明) |
| 菱脳癒合症 | あり(部分的・非定型的) | あり(診断に必須) |
| 三叉神経麻酔 | なし | あり(高頻度) |
| 頭頂部などの脱毛 | なし | あり |
| 低身長 | 通常なし | あり |
このほか、理解力に比べて言葉の遅れが目立つという点では、22q11.2欠失症候群(ディジョージ症候群など)も鑑別にあがります。ただしこちらは、心臓の特有の奇形や口蓋裂の有無、そしてマイクロアレイ検査などで見分けることができます。また、頭蓋骨縫合早期癒合症の特徴が一部重なる病気(クルゾン症候群やアペール症候群など)もありますが、脳MRIでの菱脳癒合症や多小脳回の有無、遺伝子パネル検査によって確実に区別できます。
8. 診断の進め方
MCTT症候群には、今のところコンセンサスの得られた臨床診断基準はまだ公表されていません[2]。そのため診断は、疑わしい症状、特徴的な画像所見、そして遺伝子検査を組み合わせて行われます。おおまかには、次のような流れで進みます。
1. 臨床的に疑う。軽度〜中等度の知的発達の遅れに対して、それに不釣り合いなほど重い「言葉を話す力」の遅れがあり、乳幼児期からの筋緊張低下、運動発達の遅れ、そして特徴的な顔つき(中顔面低形成、額の突出、低位の耳)がそろっている場合に、この病気を疑います[2]。
2. 脳MRIで手がかりを確認する。疑わしい症状があるお子さんには、頭部MRIは重要な評価手段です。非定型的な菱脳癒合症(小脳半球の癒合)とシルヴィウス裂周囲多小脳回がみられれば、診断を強く支える画像の手がかりになります[2]。近年は胎児MRIの技術も進み、出生前にこうした構造の異常が見つかることもあります。
3. 遺伝子検査で確定する。最終的な確定診断は、遺伝子検査によって行われます。症状が非特異的で絞り込みが難しい段階では、たくさんの遺伝子を一度に調べる全エクソーム検査(WES)や全ゲノム検査が決め手になることが多く、実際の報告例でもWESで診断がついています[8]。また、知的障害や小脳の奇形などに関する遺伝子パネル検査にMN1が含まれていれば、C末端領域の小さな変化を検出できます[2]。クリニカルエクソーム検査のような、臨床的に意味のある遺伝子にしぼった検査が使われることもあります。
9. 治療とケア ─ チームで支える
現在のところ、MCTT症候群の原因となる遺伝子の変化を治したり、たまった異常タンパク質を取りのぞいたりする根本的な治療法はありません。そのため、いろいろな分野の専門家がチームを組んで支える集学的なケアと、それぞれの症状に対応する治療が中心になります[8]。
言葉とコミュニケーションの支援
生活の質を高めるうえで、とりわけ重要なのが、重い言語の遅れへの対応です。ふつうの言語療法だけでは限界があることが多いため、診断後の早い段階からAAC(拡大代替コミュニケーション)の導入が国際的にも重要な支援手段として推奨されています[2]。
💡 用語解説:AAC(拡大代替コミュニケーション)
AACは、話し言葉以外の方法で気持ちや意思を伝える手段の総称です。絵カード、タブレット端末のアプリ、ボタンを押すと音声が出る機器(音声出力コミュニケーションエイド)などがあります。MCTT症候群では言葉の理解力が表出言語より保たれていることが多いため、AACは本人の能力に応じた意思伝達を支える重要な手段になります。
外科・内科的な管理
頭蓋骨縫合早期癒合症のリスクがあるため、頭の形の異常や、つなぎ目の早期癒合による頭蓋内圧(脳を囲む圧力)の上昇に備えて、小児脳神経外科や形成外科による定期的な観察が欠かせません[10]。画像や眼底の検査で圧の上昇の兆しがあれば、頭蓋の骨を広げる手術が早めに検討されます[2]。てんかんを合併する場合は、小児神経科の管理のもとで抗てんかん薬による治療が行われ、多くはよくコントロールできると報告されています[2]。
高い頻度でみられる難聴に対しては、耳鼻咽喉科による早い時期の聴力評価と、必要に応じた補聴器の導入が大切です。筋緊張低下や関節の拘縮に対しては、生まれてすぐからの理学療法や作業療法、哺乳・食事の困難に対する栄養サポートなど、成長の段階に合わせた幅広いケアが求められます[1]。
長期の見通し
MCTT症候群は2020年に病気として確立したばかりで、報告されている患者さんの多くが小児期から青年期の段階にあります[2]。そのため、成人期以降の自立の度合いや長期の経過、平均的な寿命についての確かなデータは、まだそろっていません[2]。現時点の知見では、頭蓋内圧の上昇を放置した場合や、コントロールできないてんかん、重い嚥下障害にともなう呼吸器の感染症などの合併がなければ、この病気そのものがただちに命を脅かすものではないと考えられています[2]。ただし、生涯にわたって複数の専門家、教育、福祉による切れ目のない支援が必要になります[8]。
10. 遺伝と再発リスク ─ ご家族が知っておきたいこと
MCTT症候群は、常染色体顕性(優性)遺伝という形式をとりますが、これまで報告されたほぼ全例で、ご両親の血液には変化が見つからない新生突然変異(de novo変異)が原因であることが確認されています[1]。新生突然変異とは、お子さんに新しく生じた変化で、ご両親から受け継いだものではない、という意味です。
このため、健康なご両親が次のお子さんで再びこの病気を持つ確率(再発リスク)は、一般の集団と比べて著しく低いと考えられます[3]。この点は、ご家族の大きな心配ごとの一つですので、正確にお伝えすることが大切です。
💡 大切な例外:生殖細胞モザイク
ただし、遺伝カウンセリングでは見逃せない例外があります。それが生殖細胞モザイク(せいしょくさいぼうモザイク)です。これは、親の体の一部(とくに精子や卵子のもとになる細胞)にだけ変化がまじっている状態で、血液の検査では見つからないことがあります。実際に、ごく軽い症状しかない父親から、重いMCTT症候群のお子さんへ変化が伝わった家系が報告されています[2]。そのため、血液検査で親に変化がなくても、再発リスクは完全なゼロではなく、一般集団よりわずかに高いと考えてカウンセリングが行われます[2]。
家系内でMN1遺伝子の変化が特定されている場合には、次の妊娠に際して、ご希望に応じて羊水検査や絨毛検査による出生前診断、あるいは着床前の検査という選択肢を考えることができます[2]。どの選択肢が合うかは、ご家族の状況や価値観によって異なります。当院では、遺伝子や染色体に関わる検査の前後で、遺伝専門医が中立の立場で、検査で何がわかり何がわからないのか、その結果がご本人やご家族にとってどんな意味を持つのかを一緒に整理する遺伝カウンセリングを行っています。
🩺 院長コラム【「同じ遺伝子でも、変異の性質で結果が変わる」】
MCTT症候群は、同じMN1遺伝子でも、変異のタイプによってまったく違う結果になる、という点でとても示唆に富んでいます。遺伝子の機能低下と、C末端が欠けた短いタンパク質を生じる変異とでは、表現型や病態機序が異なります。同じ遺伝子でも、変異の位置や性質によって結果が変わるため、遺伝子名だけでなく変異の機能的影響まで評価することが重要です。
遺伝子検査で何かが見つかったとき、大切なのは「見つかった変化がどういう性質のものか」を、文献にもとづいて丁寧に読み解くことです。正確な診断は、その後の医療管理や遺伝学的な説明を検討するための基礎になります。
まとめ
MCTT(MN1 C末端切断症候群/CEBALID症候群)は、22番染色体のMN1遺伝子のC末端が欠けた変化によって起こる、生まれつきの神経発達・頭蓋顔面の病気です。脳MRIでみられる非定型的な菱脳癒合症とシルヴィウス裂周囲多小脳回、そして「理解できるのに話せない」という能力のアンバランスが、この病気を疑い、正しい診断へ導くための強い手がかりになります[2]。
分子のレベルでは、この病気が単にタンパク質が「足りない」のではなく、NMDのすり抜け・分解のすり抜け・核内での異常な塊の形成という連鎖によって、異常タンパク質が積極的に「悪さをする」仕組みで起こることがわかってきました[1]。まだ根本的な治療法はありませんが、早い診断と、AACを含む多職種によるケアによって、お子さんとご家族の生活を支えていくことができます。遺伝の心配については、新生突然変異が中心である一方で生殖細胞モザイクという例外があり、正確な情報にもとづく遺伝カウンセリングが役立ちます。
🏥 遺伝子や染色体に関わる検査のご相談
お子さんの発達や生まれつきの病気、遺伝子検査の結果の意味について
お悩みの方は、遺伝専門医が在籍する
ミネルバクリニックにご相談ください。
よくある質問(FAQ)
Q1. MCTT症候群とCEBALID症候群は違う病気ですか?
同じ病気の別名です。MN1遺伝子のC末端が切断されることに注目した呼び名が「MN1 C末端切断症候群(MCTT症候群)」、症状の特徴(頭蓋顔面の異常・耳の変形・脳の異常・言語遅滞・知的障害)の頭文字を並べた呼び名が「CEBALID症候群」です。国際的なデータベースOMIMには、CEBALID症候群として登録番号618774で収載されています。
Q2. どんなときにこの病気を疑いますか?
知的発達の遅れが軽度から中等度である一方、それに比べて「言葉を話す力」だけが強く遅れているお子さんで、乳幼児期からの筋緊張低下や、中顔面が平坦・額が突出・耳が低い位置につくといった特徴的な顔つきがそろっているときに疑います。頭部MRIで、小脳が正中で癒合する菱脳癒合症や、シルヴィウス裂周囲多小脳回がみられると、診断を強く支える手がかりになります。
Q3. なぜ「遺伝子が足りない」だけではなく機能獲得型の病態になるのですか?
MCTT症候群では、C末端が欠けた短い異常タンパク質が作られます。この変異mRNAはNMDを回避してC末端切断型タンパク質を産生します。培養細胞では、このタンパク質の安定性上昇、RING1との結合低下、核内凝集の増加が示されています。相分離の異常が関与する可能性も提案されていますが、病態機序の詳細には未解明な点が残ります。遺伝子がまるごと足りなくなるだけでは、口蓋裂などの比較的軽い症状にとどまることが、この違いを支持しています。
Q4. 遺伝しますか?次の子どもも同じ病気になりますか?
これまで報告されたほぼ全例が、ご両親にはない新生突然変異(de novo変異)で起こっています。そのため、健康なご両親が次のお子さんで再びこの病気を持つ確率は、一般的に低いと考えられます。ただし、親の体の一部にだけ変化がまじっている「生殖細胞モザイク」という例外があり、この場合は再発リスクが完全なゼロではありません。正確な見通しは、遺伝カウンセリングで一人ひとりの状況に応じてお伝えします。
Q5. 治療法はありますか?
現時点では、原因の遺伝子変化を治す根本的な治療法はありません。いろいろな分野の専門家がチームで支える対症的なケアが中心になります。とくに、理解力に比べて言葉の遅れが目立つため、絵カードやタブレットなどのAAC(拡大代替コミュニケーション)を早い時期から取り入れることがすすめられています。頭蓋骨縫合早期癒合症や難聴、てんかんなどには、それぞれの専門科が対応します。
参考文献
- [1] Miyake N, Takahashi H, Nakamura K, et al. Gain-of-Function MN1 Truncation Variants Cause a Recognizable Syndrome with Craniofacial and Brain Abnormalities. Am J Hum Genet. 2020;106(1):13-25. doi:10.1016/j.ajhg.2019.11.011. PMID: 31839203. PMCID: PMC7042485. [PubMed]
- [2] Mak CCY, Fung JLF, Lee M, et al. MN1 C-Terminal Truncation Syndrome. In: Adam MP, Bick S, Mirzaa GM, et al., eds. GeneReviews®. University of Washington, Seattle; initial posting 2020 Aug 13. PMID: 32790267. [NCBI Bookshelf NBK560443]
- [3] Mak CCY, Doherty D, Lin AE, et al. MN1 C-terminal truncation syndrome is a novel neurodevelopmental and craniofacial disorder with partial rhombencephalosynapsis. Brain. 2020;143(1):55-68. doi:10.1093/brain/awz379. PMID: 31834374. [PubMed]
- [4] Online Mendelian Inheritance in Man (OMIM). CEBALID Syndrome; CEBALID. MIM #618774. [OMIM 618774]
- [5] Meester-Smoor MA, Vermeij M, van Helmond MJL, et al. Targeted Disruption of the Mn1 Oncogene Results in Severe Defects in Development of Membranous Bones of the Cranial Skeleton. Mol Cell Biol. 2005;25(10):4229-4236. doi:10.1128/MCB.25.10.4229-4236.2005. PMID: 15870292. PMCID: PMC1087735. [PMC]
- [6] Shu L, He D, Wu D, et al. MN1 gene loss-of-function mutation causes cleft palate in a pedigree. Brain. 2021;144(2):e18. doi:10.1093/brain/awaa431. PMID: 33351070. PMCID: PMC7940500. [PMC]
- [7] Aldinger KA, Dempsey JC, Tully HM, et al. Rhombencephalosynapsis: Fused cerebellum, confused geneticists. Am J Med Genet C Semin Med Genet. 2018;178(4):432-439. doi:10.1002/ajmg.c.31666. PMID: 30580482. PMCID: PMC6540982. [PMC]
- [8] Dirani FA, Kahil G, Jaber R, Slim Z, El Hajj R, Chokr I. Extremely rare case report of CEBALID syndrome presenting as congenital arthrogryposis. BMC Pediatr. 2025;25(1):572. doi:10.1186/s12887-025-05949-2. PMID: 40713540. PMCID: PMC12297636. [PMC]
- [9] Escamilla-Vega E, Seton LWG, Kyomen S, et al. Evolution of the essential gene MN1 during the macroevolutionary transition toward patterning the vertebrate hindbrain. Proc Natl Acad Sci U S A. 2025;122(22):e2416061122. doi:10.1073/pnas.2416061122. PMID: 40424121. PMCID: PMC12146709. [PMC]
- [10] Zhao A, Shu D, Zhang D, et al. Novel truncating variant of MN1 penultimate exon identified in a Chinese patient with newly recognized MN1 C-terminal truncation syndrome: Case report and literature review. Int J Dev Neurosci. 2022;82(1):96-103. doi:10.1002/jdn.10154. PMID: 34708882. [PubMed]






