

目次
- 1 1. IRS-1とは ─ インスリンの合図を細胞の奥へ届ける「中継アダプター」
- 2 2. IRS-1の分子のかたち ─ 受容体をつかむ「頭」と、部品を集める「長い尾」
- 3 3. アクセルとブレーキ ─ 2種類のリン酸化が信号の強さを決める
- 4 4. 糖の付加と「糖毒性」 ─ O-GlcNAc修飾がブレーキを増やす
- 5 5. 分解のしくみ ─ 使い終わったIRS-1を片づける2つのタグ
- 6 6. 糖尿病とのつながり ─ インスリン抵抗性の中心にあるIRS-1
- 7 7. 脳とアルツハイマー病 ─ 「3型糖尿病」という仮説と脳のインスリン抵抗性
- 8 8. がんとのかかわり ─ 増殖の合図を束ねるハブとして
- 9 9. 最新の治療研究 ─ 「創薬が難しい」を越える新しい発想
- 10 10. よくある誤解
- 11 よくある質問(FAQ)
- 12 参考文献
- 13 関連記事

📍 クイックナビゲーション
血糖を下げるホルモンであるインスリンは、細胞の表面で受け止められたあと、その合図を細胞の内側へ伝える「配線」がなければ意味を持ちません。その配線のいちばん最初の中継役がIRS-1(インスリン受容体基質1)です。IRS-1は糖尿病だけの分子ではなく、同じしくみが、がんの増殖やアルツハイマー病の脳にも共通して関わっています。ですからIRS-1を理解することは、一見かけ離れた複数の病気を「一本の線」でつなげて理解することにつながります。この記事では、インスリンの信号が細胞の中でどう伝わり、それがどこで狂うと病気につながるのかを、遺伝専門医の視点からやさしく解説します。
Q. IRS-1とはどんな分子ですか?まず結論だけ知りたいです
A. IRS-1は、インスリンやIGF-1(インスリン様成長因子1)の合図を、受容体から細胞の内側へ伝える「中継アダプター」です。自分自身は酵素の働きを持たず、たくさんの部品を集めてくる「足場(ドッキングステーション)」として働きます。この足場に正しい目印が付くと血糖を下げる配線が動き、栄養過多や炎症で別の目印が付くと配線が切れてインスリン抵抗性になります。同じ配線の乱れが、がんや脳の病気にも関わることが分かってきました。
- ➤基本の役割 → インスリン受容体からの合図を、PI3K/AKT経路とRas/MAPK経路という2大配線へ振り分ける中継役
- ➤2つの目印 → チロシンのリン酸化は「進め」(活性化)、多くのセリンのリン酸化は「止まれ」(抑制)
- ➤糖尿病との関係 → 抑制の目印や糖の付加(O-GlcNAc)が過剰になると配線が切れ、インスリン抵抗性を形成する重要な分子機構の一つになる
- ➤脳・がんとの関係 → アルツハイマー病の脳では抑制の目印が増え、がんでは逆に配線が過剰に働いて増殖を助ける
- ➤治療研究の最前線 → 長く「創薬が難しい」とされたが、IRS-1/2を分解する薬やPROTACなどの新技術が登場している
1. IRS-1とは ─ インスリンの合図を細胞の奥へ届ける「中継アダプター」
IRS-1は、インスリン受容体やIGF-1受容体が受け取った合図を、細胞の内側の複雑な反応へとつなぐ中継役のタンパク質です。自分自身は酵素の働きを持たないのに、たくさんの部品を呼び集める「足場」として働く点が最大の特徴です。この足場がうまく働くかどうかが、あなたの体が血糖を下げられるかどうかを左右します。
IRS-1はもともと、インスリンで刺激した細胞のなかに現れる約185キロダルトンのリン酸化タンパク質として見つかりました。今では、代謝の維持から細胞の成長・分化、さらにはがんや神経の病気の進行まで、非常に幅広い現象を調整する中心的な分子であることが分かっています[1]。IRSタンパク質にはIRS-1からIRS-6までの名称で呼ばれてきた仲間・関連タンパク質がありますが、ヒトではIRS-3は働かない偽遺伝子で、IRS-5・IRS-6はそれぞれDOK4・DOK5とも呼ばれてきたIRS関連タンパク質です[1]。このうち全身の代謝で主役を務めるのがIRS-1とIRS-2で、大まかにいえば肝臓ではIRS-2、筋肉や脂肪ではIRS-1の役割が大きいと考えられています。
ここで重要なのは、IRS-1が「インスリンが効くかどうか」を左右する主要な分子の一つだという点です。IRS-1を介する信号が障害されると、インスリンが出ていても細胞の反応が低下します。健康診断で「インスリンは出ているのに血糖が下がりにくい」と言われる状態、つまりインスリン抵抗性では、IRS-1シグナルの障害が重要な分子機構の一つになります。
💡 用語解説:受容体・基質・アダプターとは
受容体は、ホルモンなどの合図を細胞の表面で受け止めるアンテナです。基質とは、酵素に作用を受ける相手のことで、IRS-1は「インスリン受容体に作用を受ける相手(=基質)」なので、この名前が付いています。そしてアダプター(足場)タンパク質とは、自分では反応を起こさないけれど、複数の部品を正しい位置に集めて反応の場を用意する接続役のことです。IRS-1は、まさにこの接続役として、インスリンの合図を次々と下流の部品へ渡していきます。
2. IRS-1の分子のかたち ─ 受容体をつかむ「頭」と、部品を集める「長い尾」
IRS-1のかたちは、受容体を正確につかむための「頭」と、たくさんの部品を集めるための「長い尾」に大きく分かれます。この形を知っておくと、なぜ特定の場所の変化が病気につながるのかが理解しやすくなります。
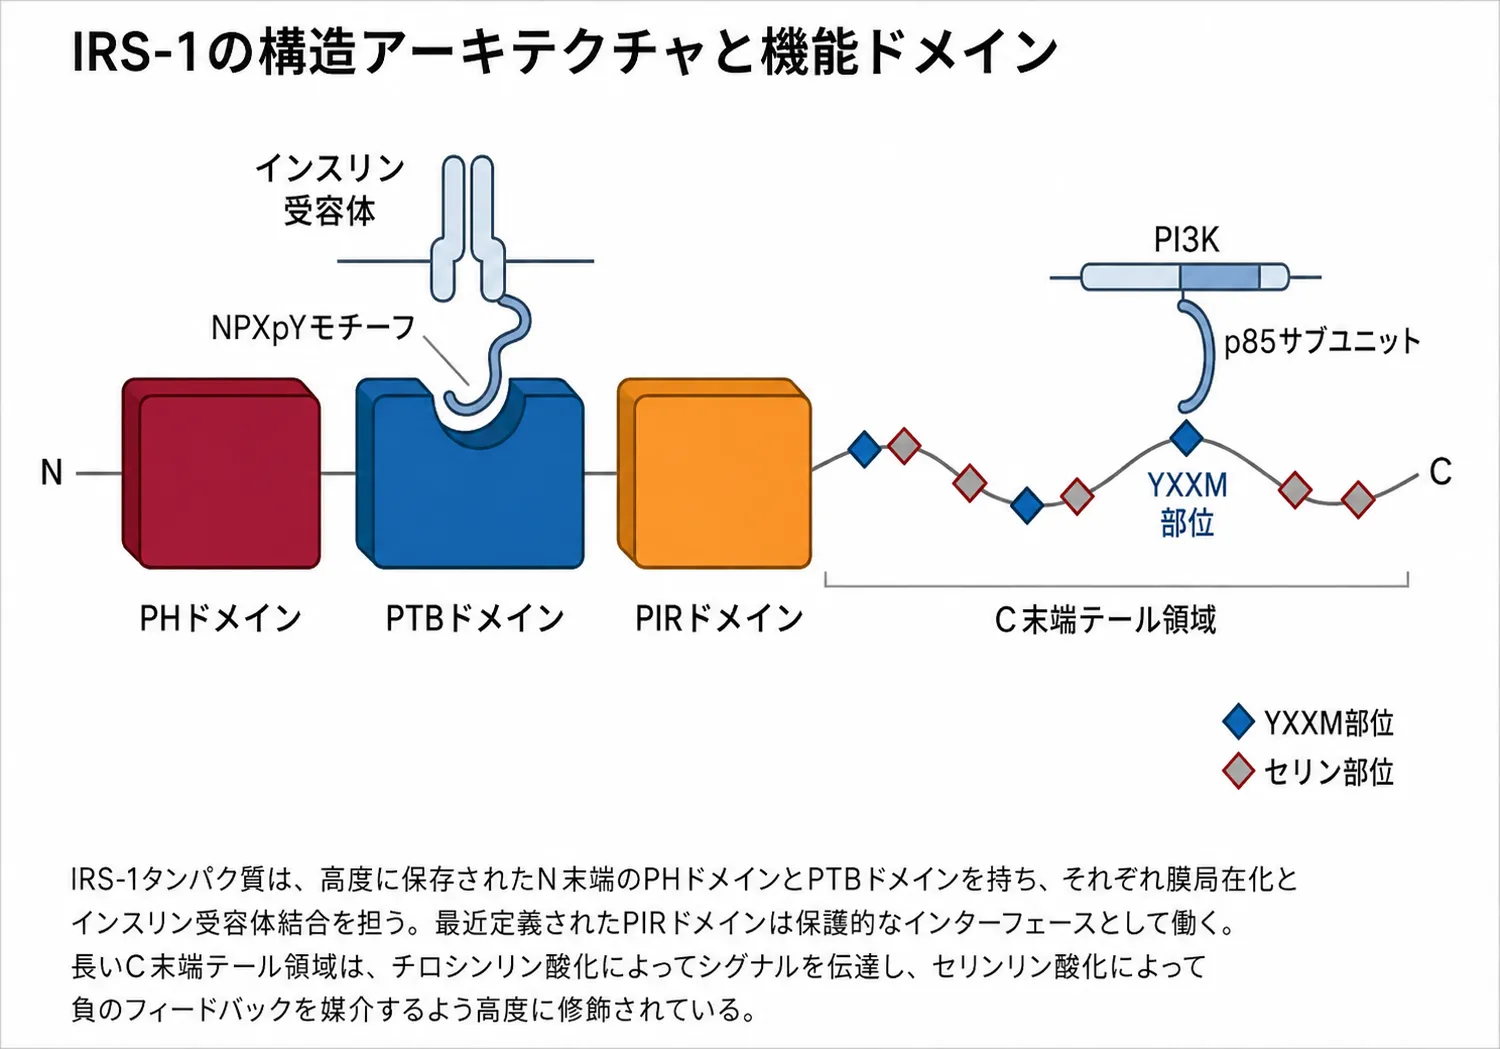
ヒトのIRS-1は1242個のアミノ酸からできています。N末端(頭)側には、しっかり折りたたまれた2つのドメインがあり、C末端(尾)側には、決まった形を持たない柔らかく長い領域が続きます[1]。頭の最前部にあるPHドメイン(プレクストリン相同ドメイン)は、細胞膜の脂質などと結び付いて、IRS-1を受容体のすぐ近くへ引き寄せます。その直後にあるPTBドメイン(ホスホチロシン結合ドメイン)は、活性化した受容体の「NPXY」という目印を認識してつかみます[1]。
このPTBドメインの立体構造は、X線結晶構造解析によって詳しく解明されています。7本のβ鎖が重なった「βサンドイッチ」の上にヘリックスが蓋をした形で、受容体側のリン酸化ペプチドがL字型の溝にはまり込みます。結合したペプチドの端がβサンドイッチのなかに新しい鎖を足すように組み込まれるため、結合が強く安定します[2]。この独特のはまり方のおかげで、IRS-1は上皮成長因子受容体などほかの受容体の似た目印には結び付かず、インスリン受容体の仲間に対してだけ高い選択性を発揮します[2]。つまり、IRS-1は「相手を選んでつかむ」設計になっているのです。
💡 用語解説:PIR(インスリン抵抗性)ドメイン
長いあいだ、受容体をつかむのはPTBドメインだけだと考えられてきました。しかし最新の構造解析により、PTBドメインのすぐ後ろ(ヒトIRS-1の264〜340番目のあたり)にある領域が、受容体との結合を強める重要な役割を担っていることが分かり、PIR(Phosphorylation Insulin Resistance)ドメインと名づけられました[3]。目印の付いていない状態のPIRドメインはPTBドメインと協調して受容体との結合を強め、受容体の脱リン酸化を抑えると考えられています。ところが、この領域のセリン(Ser307・Ser312・Ser315・Ser323など)が複数部位でリン酸化されると、受容体との結合が弱まり、インスリン抵抗性につながる重要な機構になります[3]。同じ場所が、守り手にも裏切り者にもなるわけです。
長い尾は「部品を呼び込むドッキングステーション」
IRS-1の大部分を占めるC末端の尾には、多数のチロシン残基とセリン/スレオニン残基が並んでいます。上流の受容体によってチロシンがリン酸化されると、そこが下流の部品を呼び込む「係留場所」になります[1]。とくに、チロシンがリン酸化されてできる「YXXM」という目印は、下流タンパク質のSH2ドメインにぴたりとはまる高親和性の結合部位になります[1]。ここに、PI3Kの調節部品p85や、Grb2、SHP2など多彩な部品が集まり、インスリンのさまざまな作用を細胞全体に展開していきます[1]。この「頭でつかみ、尾で配る」という二段構えが、IRS-1が中継ハブとして働ける理由です。この構造を押さえておくと、後の章で出てくる病気の多くについて、この「頭(受容体をつかむ部分)」か「尾(部品を集める部分)」のどこに目印が付くかという視点から理解しやすくなります。つまり分子のかたちを知っておくと、なぜその病気で信号が乱れるのかを一つの地図の上で理解できるようになります。
3. アクセルとブレーキ ─ 2種類のリン酸化が信号の強さを決める
🔍 関連記事:リン酸化とは/キナーゼ/ホスファターゼ/脱リン酸化
IRS-1の信号は、単純なオン・オフではありません。「進め」のチロシンリン酸化と「止まれ」のセリン/スレオニンリン酸化が、たえず綱引きをしていて、その勝敗で信号の強さと持続時間が決まります[4]。この「アクセルとブレーキ」の関係こそ、IRS-1を理解する最大のポイントです。あなたの体が食後に血糖をうまく処理できるかどうかは、この綱引きのバランスにかかっています。
アクセル:2つの大きな配線を動かすチロシンリン酸化
インスリンまたはIGF-1が受容体に結合すると、受容体は自分自身をリン酸化し、続いてIRS-1のチロシンをリン酸化します。ここから、2つの巨大な配線が動き出します[1]。
1つ目がPI3K/AKT/mTOR経路です。リン酸化されたYXXMの目印にPI3Kのp85部品が結合すると、細胞膜の脂質PIP2がPIP3へと変換され、これを合図にAKT(プロテインキナーゼB)がThr308とSer473の2か所でリン酸化されて活性化します[1]。活性化したAKTは、糖を細胞内へ取り込む輸送体GLUT4を細胞膜へ移動させ、さらにGSK3βを止めてグリコーゲン合成を進めます[5]。加えて、FOXOという転写因子を核の外へ追い出し、肝臓での糖の新規産生を抑えます。要するに、この配線が「血糖を下げる」実務を担っています。
2つ目がRas/MAPK経路です。IRS-1の別のチロシン部位にはGrb2やSHP2が結合し、RAS/MAPK(ERK)経路を強く動かします[1]。こちらは主に細胞の増殖や遺伝子発現をつかさどります。同じIRS-1という一枚の足場から、「代謝」と「増殖」という性質の違う2つの配線が同時に伸びている点が重要です。
ブレーキ:数十か所に及ぶセリンリン酸化の「暗号」
IRS-1は1242個のアミノ酸のうち約2割がセリンとスレオニンで、これまでに50を超えるセリン部位がさまざまなキナーゼのリン酸化の標的になることが報告されています[4]。細胞はこれらを「負のフィードバック(行き過ぎを戻すブレーキ)」として使い、インスリン信号が強くなりすぎないよう調整しています[1]。ところが、慢性的な栄養過多や炎症のもとでは、この制御が暴走し、ブレーキが踏まれっぱなしになってインスリン抵抗性を招きます。
代表的な抑制部位が、ヒトのSer312(マウスではSer307)です。PIRドメインのなかにあり、炎症で活性化するJNKやIKKβなどによってリン酸化されると、受容体との結合が立体的に妨げられ、チロシンリン酸化が消えてしまいます[3]。もう一つの要が、栄養(とくに分岐鎖アミノ酸)に反応して働くmTORC1/S6K1が標的にするSer636/Ser639(マウスSer632/Ser635)で、ここがリン酸化されるとPI3Kとの結合が下がり、IRS-1の分解まで進んでAKT信号が遮断されます[6]。実際、栄養過多やアミノ酸刺激によってS6K1が活性化すると、IRS-1のSer1101がリン酸化され、インスリン依存的な糖取り込みの低下につながることが示されています[7]。
ここで一つ、知っておくと安心できる事実があります。セリンのリン酸化がすべて「悪」なのではありません。AKT自身がリン酸化する一部の部位(ヒトSer629など)は、むしろIRS-1を脱リン酸化の攻撃から守り、インスリン信号を維持する「良いブレーキの外し方」として働きます[4]。つまり、同じセリンリン酸化でも、どこに・いつ付くかで意味が正反対になります。「リン酸化=悪化」と単純に決めつけない、という視点が、この分野を理解するうえで役に立ちます。
なお、部位の番号はヒトと齧歯類(マウス・ラット)で異なり、部位ごとにずれ幅も違います。たとえばヒトSer312はマウスSer307(差は5)ですが、ヒトSer636/639はマウスSer632/635(差は4)です[8]。論文を読むときは「ヒト表記かマウス表記か」を必ず確認する必要がある、という点も覚えておいてください。
4. 糖の付加と「糖毒性」 ─ O-GlcNAc修飾がブレーキを増やす
🔍 関連記事:O-GlcNAc修飾とは/OGT遺伝子/GLUT4
IRS-1のブレーキは、リン酸化だけではありません。高血糖が続くと、O-GlcNAc修飾という「糖の付加」がもう一つのブレーキとして加わります。これが、糖尿病で「血糖が高い状態そのものがさらに病気を悪くする」現象、いわゆる糖毒性の分子的な正体の一つです。血糖管理がなぜ大切なのかを、分子のレベルで説明してくれる話でもあります。
食べ過ぎや高血糖が慢性化すると、細胞に入ったブドウ糖の一部が通常の代謝から逸れて「ヘキソサミン生合成経路」へ流れ込みます。この経路の最終産物が増えると、OGT(O-GlcNAcトランスフェラーゼ)という酵素が活発になり、タンパク質のセリン・スレオニンに単糖の目印(O-GlcNAc)を付けます。この目印は別の酵素で外すこともでき、リン酸化とよく似た、可逆的で感度の高い「栄養センサー」として働きます[9]。
IRS-1はこのOGTの格好の相手で、高血糖のもとでは過剰にO-GlcNAc修飾を受けます。修飾が溜まると、PI3Kのp85が結合するYXXMの目印へキナーゼが近づけなくなり、とくに主要な結合部位であるチロシン608のリン酸化が目立って減ります[9]。さらにOGTはIRS-1だけでなくPDK1にも作用するため、AKTの活性化が二重に妨げられます[9]。実際、O-GlcNAcを外す酵素の阻害剤で細胞内のO-GlcNAcを人為的に増やすと、高血糖を模したインスリン信号の遮断とインスリン抵抗性が起こることが確認されています[9]。ヒト2型糖尿病を対象とした研究では、IRS-1のSer1101におけるO-GlcNAc修飾の増加が報告されています[10]。
ここで面白いのは、O-GlcNAcもリン酸化も同じセリン・スレオニンを取り合うという点です(Yin-Yangの関係)。糖の目印が付けば、その場所にはリン酸の目印が付けなくなります。この奪い合いによって、正常なリン酸化ネットワークが乱れ、信号が混乱してしまうのです[9]。ここで重要なのは、高血糖が続くとIRS-1へのO-GlcNAc修飾が増え、インスリンシグナルをさらに低下させる悪循環につながる可能性があるという点です。だからこそ、血糖のコントロールそのものが治療的な意味を持ちます。
5. 分解のしくみ ─ 使い終わったIRS-1を片づける2つのタグ
IRS-1は、役目を終えたときや、栄養・インスリンの刺激が過剰なときには、細胞から速やかに片づけられます。この「片づけ」もまた、インスリン抵抗性やがんの理解に直結します。片づけが強すぎればインスリンが効かなくなり、弱すぎればがんで信号が過剰になるからです。
抑制的なセリンリン酸化(とくにSer636/639など)を受けたIRS-1は、単に止まるだけでなく、ユビキチン‐プロテアソーム系という分解装置の標的になります[6]。このとき働くのが、足場タンパク質Cullin7を中心とするCRL7(CUL7-FBXW8)複合体です。これはmTORC1/S6Kの負のフィードバックの下流で機能し、IRS-1にユビキチンという「分解の目印」を付けて処分へ回します[11]。実際に筋肉細胞でCUL7を減らすとIRS-1の分解が止まり、インスリン信号と糖の取り込みが高まることが示されています[11]。
さらに新しい知見として、IRS-1・IRS-2の分解にはネディレーションという別のタグ付けが先に必要であることが分かりました。これはNEDD8という小さな目印を付ける反応で、C-CBLというE3リガーゼがIRS-1・IRS-2にNEDD8を付ける酵素として特定されています[12]。卵巣がんなどの細胞モデルでネディレーションを阻害剤で止めると、IRS1/2の分解が進まず細胞内に溜まり、PI3K/AKT信号が過剰になってがん細胞の遊走(転移する力)が悪化することが報告されました[12]。これは、ネディレーションがIRSの異常な蓄積を防ぎ、がんの悪化を抑える正当な制御役であることを示しています。片づけの機構は、体を守るための安全弁でもあるわけです。

6. 糖尿病とのつながり ─ インスリン抵抗性の中心にあるIRS-1
2型糖尿病のインスリン抵抗性は、これまで見てきた「抑制のリン酸化」と「糖の付加」と「分解」が重なって起こります。栄養過多や肥満、慢性炎症がそろうと、TNF-αなどの炎症性サイトカインがJNKやIKKβを活性化し、mTORC1/S6K1経路は分岐鎖アミノ酸の過剰で活性化します[6]。これらがIRS-1に抑制の目印を付け、受容体との結合を妨げ、PI3Kとの結合を断ち、最終的に分解まで進めます[1]。つまりIRS-1は、代謝・炎症・栄養の情報が合流する「交差点」であり、その交差点が渋滞するのがインスリン抵抗性だと考えると理解しやすくなります。
遺伝の観点も無視できません。IRS1遺伝子には、2型糖尿病やインスリン抵抗性との関連が繰り返し報告されている一般的な多型(SNP)が知られています。ただし、これらは「持っていれば必ず発症する」という種類の変化ではなく、生活習慣など多くの要因と組み合わさってリスクをわずかに動かす多因子性のものです。ですから、IRS1の多型が見つかっても、それ単独で将来を決めつけることはできません。現実的な健康管理では、体重・食事・運動・血糖といった「測れて動かせる指標」の管理のほうが重要です。
2型糖尿病は多くの遺伝子がわずかずつ関与する体質と、環境が組み合わさって起こります。IRS-1はその分子的な合流点の一つにすぎませんが、なぜ「効きにくさ」が生じるのかを説明する鍵になります。ご家族に糖尿病が多い方が、体質の背景を分子から理解したいと考える場合、糖尿病・肥満の遺伝子検査のような枠組みが参考になることもあります。
7. 脳とアルツハイマー病 ─ 「3型糖尿病」という仮説と脳のインスリン抵抗性
🔍 関連記事:アミロイドβ(Aβ)/早発アルツハイマー病/認知症の遺伝子パネル検査
近年、脳のなかのインスリン信号の乱れが認知機能の低下と深く関わることが分かってきました。この病態を強調する研究上の表現として、アルツハイマー病が「第3の糖尿病(3型糖尿病)」と呼ばれることがありますが、これは正式な診断名ではありません。この仮説の中心にいる分子の一つがIRS-1です。糖尿病と認知症という、これまで別々に考えられてきた病気が、同じ分子機構でつながっている可能性がある、という話です。
アルツハイマー病で亡くなった方の脳(海馬や皮質)を調べると、健常な高齢者と比べて、IRS-1のSer312・Ser616・Ser636などの抑制的リン酸化が著しく高まっていることが見つかっています[13]。原因物質とされるアミロイドβが蓄積すると、脳内で炎症性サイトカインの放出が促され、JNKなどのストレスキナーゼが活性化して、神経細胞のIRS-1に抑制の目印を付けます。その結果、神経細胞が深刻なインスリン抵抗性に陥ると考えられています[13]。
ここで、この知見の意味を慎重に補足します。ここで述べているのは「アルツハイマー病の脳ではIRS-1の抑制目印が増えている」という研究上の観察であり、血液検査でIRS-1を測れば認知症が分かる、という話ではありません。遺伝性の早発アルツハイマー病のように原因遺伝子が分かっているタイプもありますが、IRS-1そのものはアルツハイマー病の「原因遺伝子」ではありません。分子の共通点は、将来の治療の糸口として研究されている段階だと理解していただくのが正確です。
8. がんとのかかわり ─ 増殖の合図を束ねるハブとして
🔍 関連記事:癌遺伝子(オンコジーン)/PIK3CA遺伝子/遺伝性がんの遺伝子検査
がん細胞は、増殖を続けるためにPI3K/AKT経路に強く依存します。糖尿病では「弱すぎる」ことが問題でしたが、がんでは逆に、この配線が「強すぎる」ことが問題になります。同じIRS-1が、文脈によって正反対の顔を見せるわけです。IRS-1やIRS-2は、IGF-1受容体などからの増殖シグナルを束ねるハブとして働き、アポトーシス(細胞の自死)を回避するしくみに寄与します[1]。
興味深い例が、大腸がんの脳転移です。原発巣や肝転移では見られない特徴として、脳転移巣ではIRS-2の遺伝子増幅が一部の患者(約7.6%)で確認され、タンパク質も過剰に発現していました[14]。IRS-2を強制的に増やしたがん細胞は脳のような環境でよく生き延び、逆に減らすと脳での腫瘍増殖が抑えられて生存が延びることが、動物モデルで示されています[14]。これは、IRSタンパク質が単なる代謝の調整役ではなく、がん細胞が脳という特殊な環境に適応するための「脳指向性」を与える強力な駆動因子になりうることを示しています。
また、がん細胞の遺伝子変異は、正常なタンパク質どうしの関係を変え、新たな異常な結合を生むことがあります。たとえばPIK3CAの特定の変異はIRS-1との間に強固な異常結合をつくり、増殖シグナルを持続させることが報告されています[1]。がんにおけるIRS-1は、正常なブレーキが外れて「アクセルが踏まれっぱなし」になった状態だと考えると、治療の狙いどころも見えてきます。ここで知っておきたいのは、IRS-1やIRS-2はここでは「がんの原因遺伝子」ではなく、増殖の合図を束ねる中継点として働いているという点です。だからこそ、この中継点を標的にすれば、複数の増殖シグナルをまとめて弱められる可能性があり、次章の新しい治療研究につながっています。
9. 最新の治療研究 ─ 「創薬が難しい」を越える新しい発想
🔍 関連記事:PROTACとは/ユビキチン/シロリムス(ラパマイシン)
IRS-1・IRS-2は、酵素の活性ポケット(薬が狙いやすい穴)を持たない足場タンパク質のため、従来は「創薬が難しい(アンドラッガブル)」分子とされてきました[1]。しかし近年、発想を変えた新しいアプローチが登場しています。ここで紹介するのはいずれも研究・開発段階の話で、確立した治療法ではありませんが、これまで手が届かなかった標的に手が届き始めているという意味で、注目されています。
最も臨床に近い位置にあるのが、低分子化合物NT219です。これは従来のキナーゼ阻害剤とは異なり、IRS-1・IRS-2に結合してそれらを分解へ導き、同時に転写因子STAT3のリン酸化も抑える「二刀流」の分子です[15]。がん治療では、EGFRを狙う薬(セツキシマブなど)を使うと、がん細胞がIGF-1R/IRS経路を代わりに活性化して耐性を得ることが大きな壁でした。NT219はこの耐性ネットワークの「要」であるIRS1/2を細胞内から消すため、がんの逃げ道をふさぐことができます[15]。頭頸部がんを対象としたNT219単剤およびセツキシマブ併用の第I/II相臨床試験(NCT04474470)が実施され、試験自体は2024年に完了しています[17]。
さらに、神経の病気でも興味深い結果が出ています。線虫(C. elegans)を使った研究では、NT219でインスリン/IGF-1シグナルを薬理学的に下げると、寿命に悪影響を与えることなく、アルツハイマー病に関わるAβや、ハンチントン病に関わる異常タンパク質の毒性から神経を守り、運動機能の低下を防ぐことが示されました[16]。これは、信号を下げることが、ストレス耐性に関わる保護的な遺伝子ネットワークを目覚めさせるためだと考えられています[16]。糖尿病では「信号を上げたい」のに、神経保護では「信号を下げたい」という、一見矛盾した戦略が同居している点が、この分野の奥深さです。
もう一つの潮流がPROTAC(タンパク質分解誘導キメラ)です。これは、標的につく部分と、ユビキチン分解装置につく部分をリンカーでつないだ二機能性の分子で、狙ったタンパク質を強制的に分解させます。乳がんでCDK12を標的とするPROTACや、膵臓がんでMAPK・EGFR・抗アポトーシスタンパク質を同時に叩く併用療法など、IRS-1シグナルネットワークを断ち切る研究が進んでおり、後者では治療で誘導されるIRS-1のSer636リン酸化を下げて信号の再配線を防ぐことも確認されています[1]。長く「狙えない」とされたIRS-1が、分解という発想で「狙える」標的に変わりつつあるのです。
10. よくある誤解
最後に、IRS-1をめぐって生じやすい誤解を整理します。正しく理解することが、不必要な不安を減らすことにつながります。
誤解1:「IRS-1のリン酸化は全部わるいこと」 ── これは正しくありません。チロシンのリン酸化はむしろインスリン信号を進める「アクセル」で、必要な反応です。抑制的に働くのは主にセリンの一部で、しかもAKTが付ける一部のセリンリン酸化は信号を守る良い働きをします[4]。「どこに・いつ付くか」で意味が変わります。
誤解2:「IRS-1は糖尿病だけの分子」 ── IRS-1はインスリン信号の入口であると同時に、がんの増殖や脳のインスリン抵抗性にも関わる、非常に広い役割を持つ分子です[1]。糖尿病・がん・認知症を一本の線でつなぐ結節点だと考えるのが正確です。
誤解3:「IRS1遺伝子を調べれば糖尿病になるか分かる」 ── IRS1の多型はリスクをわずかに動かす多因子性の要因であり、単独で発症を決めるものではありません。分子の理解は大切ですが、実際の健康管理では、体重・食事・運動・血糖という測れる指標のほうが役に立ちます。
誤解4:「NT219やPROTACはもう使える治療」 ── これらはいずれも臨床試験や前臨床の研究段階であり、確立した標準治療ではありません。将来の可能性として注目されている、という位置づけで受け止めてください。
よくある質問(FAQ)
📎 このページを読んだあなたへ
この記事にたどり着く方には、健診で血糖やインスリンの値を指摘された方、ご家族に糖尿病が多く体質の背景を知りたい方、あるいはがんや認知症の分子メカニズムを詳しく調べている方など、いくつかの状況が考えられます。次に確認するとよい観点を、いくつか挙げておきます。
・インスリン信号の全体像を知りたい方 → AKT-mTOR経路とシグナル伝達の基礎
・体質の遺伝的背景を知りたい方 → 2型糖尿病の遺伝的背景とIRS1遺伝子
🏥 体質・遺伝の遺伝子診断のご相談
糖尿病・肥満などの体質や、がん・神経疾患の遺伝的背景に関する
遺伝子検査と遺伝カウンセリングは
臨床遺伝専門医が在籍するミネルバクリニックにご相談ください。
参考文献
- [1] Phosphorylation Codes in IRS-1 and IRS-2 Are Associated with the Activation/Inhibition of Insulin Canonical Signaling Pathways. Curr Issues Mol Biol. 2024. [PMC10814773]
- [2] Structure of the IRS-1 PTB domain bound to the juxtamembrane region of the insulin receptor. Cell. 1996. [PubMed 8646778]
- [3] The serine phosphorylations in the IRS-1 PIR domain abrogate IRS-1 and IR interaction. Proc Natl Acad Sci U S A. 2024. [PMC11046688]
- [4] Positive and negative regulation of insulin signaling through IRS-1 phosphorylation. Biochimie. 2005. [PubMed 15733744]
- [5] The Insulin Receptor and Its Signal Transduction Network. Endotext. [NCBI Bookshelf NBK378978]
- [6] Regulation of insulin sensitivity by serine/threonine phosphorylation of insulin receptor substrate proteins IRS1 and IRS2. Diabetologia. 2012. [Springer]
- [7] Identification of IRS-1 Ser-1101 as a target of S6K1 in nutrient- and obesity-induced insulin resistance. Proc Natl Acad Sci U S A. 2007. [PNAS]
- [8] Phosphorylation Codes in IRS-1 and IRS-2 Are Associated with the Activation/Inhibition of Insulin Canonical Signaling Pathways. Curr Issues Mol Biol. 2024. [PubMed 38248343]
- [9] Regulation of Insulin Receptor Substrate 1 (IRS-1)/AKT Kinase-mediated Insulin Signaling by O-Linked β-N-Acetylglucosamine in 3T3-L1 Adipocytes. J Biol Chem. 2010. [PMC2820748]
- [10] Phosphorylated and O-GlcNAc Modified IRS-1 (Ser1101) and -2 (Ser1149) Contribute to Human Diabetes Type II. Protein Pept Lett. 2021;28(3):333-339. [PubMed 32798372]
- [11] Evidence for a regulatory role of Cullin-RING E3 ubiquitin ligase 7 in insulin signalling. Cell Signal. 2014. [PMC3901049]
- [12] Neddylation of insulin receptor substrate acts as a bona fide regulator of insulin signaling and its implications for cancer cell migration. Cancer Gene Ther. 2024. [PMC11016467]
- [13] Serine Phosphorylation of IRS1 Correlates with Aβ-Unrelated Memory Deficits and Elevation in Aβ Level Prior to the Onset of Memory Decline in AD. [PMC6723493]
- [14] IRS2 as a driver of brain metastasis in colorectal cancer: A potential target for novel therapeutic strategies. Neuro Oncol. 2025. [DOI 10.1093/neuonc/noaf028]
- [15] Abstract 5181: Early activity and biomarker evaluation of NT219 in combination with cetuximab in a Phase 1/2 study of recurrent/metastatic squamous cell carcinoma of the head and neck (R/M SCCHN). Cancer Res. 2024. [AACR Cancer Res]
- [16] A novel inhibitor of the insulin/IGF signaling pathway protects from age-onset, neurodegeneration-linked proteotoxicity. Aging Cell. 2014. [PMC4326862]
- [17] ClinicalTrials.gov. A Study of NT219 Alone and in Combination With ERBITUX® (Cetuximab) in Adults With Advanced Solid Tumors and Head and Neck Cancer (NCT04474470). [ClinicalTrials.gov NCT04474470]






